
呼吸道合胞病毒抑制剂、其药物组合物及应用的制作方法
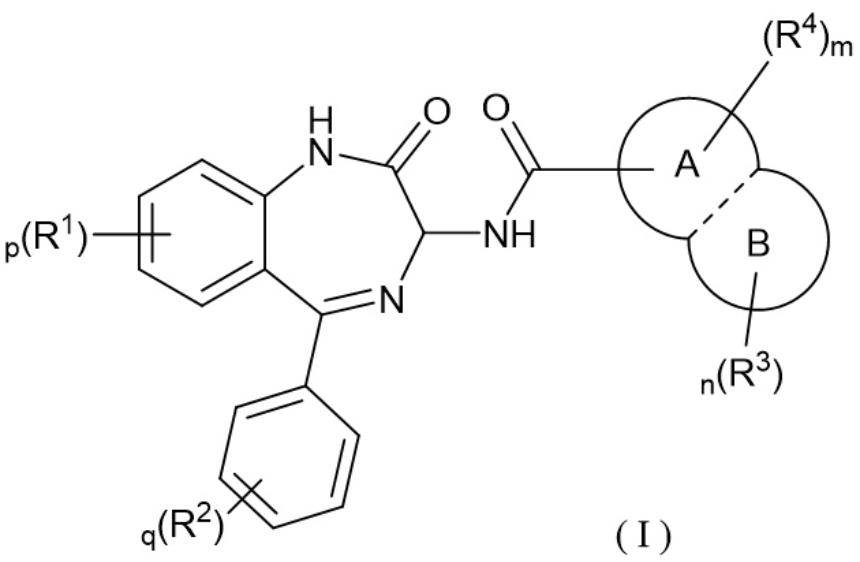
发明领域本发明属于药物领域,具体涉及一类呼吸道合胞病毒抑制剂、其药物组合物及应用。
背景技术:
1、呼吸道合胞病毒 (respiratory syncytial virus, rsv)为副黏液病毒科肺炎病毒属的单负链rna病毒,包膜表面的g和f蛋白介导病毒入侵气道上皮细胞,具有免疫原性,能使机体产生中和抗体。rsv容易感染2岁以下婴幼儿、免疫缺陷及年老体弱者,是引起2岁以下儿童急性下呼吸道感染最常见的病原,是造成婴幼儿病毒性呼吸道感染住院的首要因素,严重危害婴幼儿的身心健康。目前尽管相关的疫苗预防和药物治疗研究较多,但疫苗预防中常发生皮肤不良反应等各种问题,且尚无治疗rsv感染引起疾病的特效药,因此,仍迫切需要研发更多针对rsv的抑制剂,减少患者体内rsv病毒,减轻疾病症状。
技术实现思路
1、本发明提供了一类呼吸道合胞病毒抑制剂,能够抑制rsv病毒复制,达到抗rsv病毒的效果,并且具有较好的成药性和药代动力学特性,十分适用于防护、处理、治疗或减轻患者因感染rsv而造成的疾病。
2、一方面,本发明提供了一种化合物,其为式 (i) 所示的化合物或式 (i) 所示化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药,
3、
4、其中,
5、r1和r2各自独立地为d、-cn、-oh、-nh2、卤素、c1-6烷基、c2-6烯基、c2-6炔基或c1-6烷氧基;其中所述的c1-6烷基、c2-6烯基、c2-6炔基和c1-6烷氧基各自独立任选地被1、2、3或4个选自d、卤素、-cn、-nh2和-oh的取代基所取代;
6、环a为5元杂芳环,环b为c8碳环、6-10元杂环、苯环或6-10元杂芳环,环a和环b共用相邻的两个环原子,形成并环结构,且环a和环b的所有环原子中至少一个环原子为n;或者,环a为5元杂芳环,环b为c6碳环、6-7元杂环、苯环或6元杂芳环;环a和环b共用相邻的两个环原子,形成并环结构,且环a和环b的所有环原子中至少一个环原子为n;
7、r3各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)ra、-c(=o)nrbrc、-s(=o)2ra、c1-6烷基、c3-6环烷基、c1-6烷氧基、3-10元杂环基、c6-10芳基或5-10元杂芳基;所述c1-6烷基、c3-6环烷基、c1-6烷氧基、3-10元杂环基、c6-10芳基和5-10元杂芳基各自独立任选地被1、2、3或4个r31所取代;
8、或连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r32所取代;
9、r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-ord、-nrerf、-c(=o)nrerf、-s(=o)2rd、c1-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基;其中所述的c1-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;
10、或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;
11、条件是:
12、(1)当环a和环b一起形成时, m不为0,且r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-6烷基、卤代甲基、c3-6环烷基、3-10元杂环基、5-10元杂芳基、c6-10芳基、-ch2-(c3-6环烷基)、-ch2-(3-10元杂环基)、-ch2-(5-10元杂芳基)或-ch2-(c6-10芳基),其中所述的c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
13、(2)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c1-6烷基、c3-6环烷基、5-10元杂芳基或3-10元杂环基,且r4不为取代或不取代的吡啶基;其中所述的c1-6烷基、c3-6环烷基、5-10元杂芳基和3-10元杂环基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
14、(3)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基,且r4不为取代或不取代的苯基或吡啶基;其中所述的c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;或r4各自独立地为-ch2-(c3-6环烷基)、-ch2-(3-10元杂环基)、-ch2-(5-10元杂芳基)或-ch2-(c6-10芳基);或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
15、(4)当环a和环b一起形成、或时,n为2、3或4,且其中连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r32所取代;或,
16、(5)当环a和环b一起形成或时,p为0;
17、其中,r31和r41各自独立地为d、卤素、-cn、-oh、-c(=o)rg、-nrhri、-c(=o)nrhri、-s(=o)2rj、c1-6烷基、c1-6烷氧基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基;所述c1-6烷基、c1-6烷氧基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个选自d、-oh、卤素、cn、-s(=o)2rk、c1-6烷基和c3-6环烷基的取代基所取代;
18、r32和r42各自独立地为d、卤素、-cn、-oh、-s(=o)2rl、c1-6烷基、c1-6烷氧基或c1-6卤代烷基;
19、rj为h、d、c3-6环烷基、卤素、-nrnrm或c1-6烷基,其中所述的c1-6烷基和c3-6环烷基任选地被1、2、3或4个rj1所取代;
20、rj1为d、-oh、cn、卤素、c1-6烷基、c3-6环烷基、-nrprq、3-10元杂环基或5-10元杂芳基,其中所述的c1-6烷基、c3-6环烷基、3-10元杂环基和5-10元杂芳基各自独立任选地被1、2、3或4个选自d、c1-6烷基、-nh2和卤素的取代基所取代;
21、ra、rb、rc、rd、re、rf、rg、rh、ri、rk、rl、rn、rm、rp和rq各自独立地为h、d、卤素、c1-6烷基、c3-6环烷基或c1-6卤代烷基;
22、p、q、n、m各自独立地为0、1、2、3或4。
23、在一些实施方案中,r3各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)ra、-c(=o)nrbrc、-s(=o)2ra、c1-4烷基、c3-6环烷基、c1-4烷氧基、3-6元杂环基、苯基或5-6元杂芳基;所述c1-4烷基、c3-6环烷基、c1-4烷氧基、3-6元杂环基、苯基和5-6元杂芳基各自独立任选地被1、2、3或4个r31所取代;
24、或连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r32所取代;
25、r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-ord、-nrerf、-c(=o)nrerf、-s(=o)2rd、c1-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基或苯基;其中所述的c1-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基和苯基各自独立任选地被1、2、3或4个r41所取代;
26、或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r42所取代。
27、在一些实施方案中,r31和r41各自独立地为d、卤素、-cn、-oh、-c(=o)rg、-nrhri、-c(=o)nrhri、-s(=o)2rj、c1-4烷基、c1-5烷氧基、c3-6环烷基、3-6元杂环基、5-6元杂芳基或苯基;所述c1-4烷基、c1-5烷氧基、c3-6环烷基、3-6元杂环基、5-6元杂芳基和苯基各自独立任选地被1、2、3或4个选自d、-oh、卤素、cn、-s(=o)2rk、c1-4烷基和c3-6环烷基的取代基所取代;
28、r32和r42各自独立地为d、卤素、-cn、-oh、-s(=o)2rl、c1-4烷基、c1-5烷氧基或c1-4卤代烷基;
29、rj为h、d、c3-6环烷基、-nrnrm、卤素或c1-4烷基,其中所述的c1-4烷基和c3-6环烷基任选地被1、2、3或4个rj1所取代;
30、rj1为d、-oh、cn、卤素、c1-4烷基、c3-6环烷基、-nrprq、3-6元杂环基或5-6元杂芳基,其中所述的c1-4烷基、c3-6环烷基、3-6元杂环基和5-6元杂芳基各自独立任选地被1、2、3或4个选自d、c1-4烷基、-nh2和卤素的取代基所取代;
31、ra、rb、rc、rd、re、rf、rg、rh、ri、rk、rl、rn、rm、rp和rq各自独立地为h、d、卤素、c1-4烷基、c3-6环烷基或c1-4卤代烷基。
32、在一些实施方案中,r1和r2各自独立地为d、-cn、-oh、-nh2、卤素、c1-4烷基、c2-4烯基、c2-4炔基或c1-4烷氧基;其中所述的c1-4烷基、c2-4烯基、c2-4炔基和c1-4烷氧基各自独立任选地被1、2、3或4个选自d、卤素、-cn、-nh2和-oh的取代基所取代。
33、在一些实施方案中,环a和环b共同形成以下任一结构:、、、、、、、、、;
34、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r4形成以下三环结构:
35、;
36、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r3形成以下任一三环结构:
37、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、;
38、其中,x1、x2、x3、x4、x5、x6、x7、x8和x9各自独立地为ch或n;各y独立地为o、s或nh ;z1、z2、z3、z4、z5、z6和z7各自独立地为ch2、o、s或nh。
39、本发明所述的化合物,其为式 (ii)所示的化合物,或式 (ii)所示化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药,
40、
41、其中,环a、环b、r1、r2、r3、r4、p、q、n和m各自具有本发明所述的定义。
42、另一方面,本发明提供了一种药物组合物,其包含本发明所述的化合物或所述的化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药;任选地,其进一步包含药学上可接受的载体。
43、另一方面,本发明提供了本发明所述的化合物或本发明所述的药物组合物在制备药物中的用途,其中,所述的药物用于防护、处理、治疗或减轻患者由rsv感染造成的疾病。
44、另一方面,本发明提供了本发明所述的化合物或本发明所述的药物组合物用于防护、处理、治疗或减轻患者由rsv感染造成的疾病。
45、另一方面,本发明提供了一种防护、处理、治疗或减轻患者由rsv感染造成的疾病的方法,包括给予患者治疗有效量的本发明所述的化合物或本发明所述的药物组合物。其中,rsv感染造成的疾病包括但不限于呼吸道感染、毛细支气管炎、支气管炎、肺炎和中耳炎。
46、另一方面,本发明涉及式 (i)或(ii)所示化合物的制备、分离和纯化的方法。
47、除非其他方面表明,本发明的化合物所有的立体异构体、互变异构体、氮氧化物、水合物、溶剂化物、代谢产物、盐和药学上可接受的前药都属于本发明的范围。
48、具体地说,盐是药学上可接受的盐。术语“药学上可接受的”包括物质或组合物必须是适合化学或毒理学,与组成制剂的其他组分和用于治疗的哺乳动物有关。
49、本发明的化合物的盐还包括用于制备或纯化式(i)或(ii)所示化合物的中间体或式(i)或(ii)所示化合物分离的对映异构体的盐,但不一定是药学上可接受的盐。
50、前面所述内容只概述了本发明的某些方面,但并不限于这些方面。这些方面及其他的方面的内容将在下面作更加具体完整的描述。
51、详细说明书
52、定义和一般术语
53、现在详细描述本发明的某些实施方案,其实例由随附的结构式和化学式说明。本发明意图涵盖所有的替代、修改和等同技术方案,它们均包括在本发明范围内。本领域技术人员应认识到,许多与本文所述类似或等同的方法和材料能够用于实践本发明。本发明绝不限于本文所述的方法和材料。在所结合的文献、专利和类似材料的一篇或多篇与本技术不同或相矛盾的情况下(包括但不限于所定义的术语、术语应用、所描述的技术,等等),以本技术为准。
54、应进一步认识到,本发明的某些特征,为清楚可见,在多个独立的实施方案中进行了描述,但也可以在单个实施例中以组合形式提供。反之,本发明的各种特征,为简洁起见,在单个实施方案中进行了描述,但也可以单独或以任意适合的子组合提供。
55、除非另外说明,本发明所使用的所有科技术语具有与本发明所属领域技术人员的通常理解相同的含义。本发明涉及的所有专利和公开出版物通过引用方式整体并入本发明。
56、除非另有说明或者上下文中有明显的冲突, 本文所使用的冠词“一”、“一个(种)”和“所述”旨在包括“至少一个”或“一个或多个”。因此,本文所使用的这些冠词是指一个或多于一个 (即至少一个) 宾语的冠词。例如,“一组分”指一个或多个组分,即可能有多于一个的组分被考虑在所述实施方案的实施方式中采用或使用。
57、本发明所使用的术语“患者”是指人(包括成人和儿童)或者其他动物。在一些实施方案中,“患者”是指人。
58、术语“包含”为开放式表达,即包括本发明所指明的内容,但并不排除其他方面的内容。
59、“立体异构体”是指具有相同化学构造,但原子或基团在空间上排列方式不同的化合物。立体异构体包括对映异构体、非对映异构体、构象异构体 (旋转异构体)、几何异构体(顺/反)异构体、阻转异构体,等等。除非其他方面表明,本发明所描述的结构式的所有立体异构体或立体异构体的混合物都属于本发明的范围。另外,除非其他方面表明,本发明所描述的化合物的结构式包括一个或多个不同的原子的富集同位素。
60、本发明所使用的立体化学定义和规则一般遵循s.p.parker,ed.,mcgraw-hilldictionary of chemical terms (1984) mcgraw-hill book company,new york ;andeliel,e.and wilen,s.,“stereochemistry of organic compounds”,john wiley&sons,inc.,new york,1994。
61、本发明公开化合物的任何不对称原子 (例如,碳等) 都可以以外消旋或对映体富集的形式存在,例如 (
r)-、(
s)- 或 (
r,
s)- 构型形式存在。在某些实施方案中,各不对称原子在 (
r)-或 (
s)-构型方面具有至少50%对映体过量,至少60%对映体过量,至少70%对映体过量,至少80%对映体过量,至少90%对映体过量,至少95%对映体过量,或至少99%对映体过量。
62、依据起始物料和方法的选择,本发明化合物可以以可能的异构体中的一个或它们的混合物,例如外消旋体和非对应异构体混合物 (这取决于不对称碳原子的数量) 的形式存在。光学活性的 (
r)-或(
s)-异构体可使用手性合成子或手性试剂制备,或使用常规技术拆分。如果化合物含有一个双键,取代基可能为
e或
z构型;如果化合物中含有二取代的环烷基,环烷基的取代基可能有顺式或反式构型。
63、所得的任何立体异构体的混合物可以依据组分物理化学性质上的差异被分离成纯的或基本纯的几何异构体,对映异构体,非对映异构体,例如,通过色谱法和/或分步结晶法。
64、术语“互变异构体”或“互变异构形式”是指具有不同能量的可通过低能垒 (lowenergy barrier) 互相转化的结构异构体。若互变异构是可能的 (如在溶液中),则可以达到互变异构体的化学平衡。例如,质子互变异构体 (protontautomer) (也称为质子转移互变异构体 (prototropic tautomer)) 包括通过质子迁移来进行的互相转化,如酮- 烯醇异构化和亚胺- 烯胺异构化。价键互变异构体 (valence tautomer) 包括通过一些成键电子的重组来进行的互相转化。酮-烯醇互变异构的具体实例是戊烷-2,4-二酮和4-羟基戊-3-烯-2-酮互变异构体的互变。互变异构的另一个实例是酚-酮互变异构。酚-酮互变异构的一个具体实例是吡啶-4-醇和吡啶-4(1h)-酮互变异构体的互变。除非另外指出,本发明化合物的所有互变异构体形式都在本发明的范围之内。
65、术语“任选”或“任选地”是指随后描述的事件或情形可以但不一定出现,并且该描述包括其中所述事件或情形出现的情况以及其中它不出现的情况。例如,“任选的键”是指该键可以存在或可以不存在,并且该描述包括单键、双键或三键。
66、术语 “取代的”表示所给结构中的一个或多个氢原子被具体取代基所取代。像本发明所描述的,本发明的化合物可以任选地被一个或多个取代基所取代,如上面的通式化合物,或者像实施例里面特殊的例子,子类,和本发明所包含的一类化合物。术语“任选地被…….所取代”,可以与术语“未取代或被…..所取代”交换使用,即所述结构是未取代的或者被一个或多个本发明所述的取代基取代。
67、另外,需要说明的是,除非以其他方式明确指出,在本发明中所采用的描述方式“各…独立地为”与“…各自独立地为”和“…独立地为”可以互换,均应做广义理解,其既可以是指在不同基团中,相同符号之间所表达的具体选项之间互相不影响,也可以表示在相同的基团中,相同符号之间所表达的具体选项之间互相不影响。
68、在本说明书的各部分,本发明公开化合物的取代基按照基团种类或范围公开。特别指出,本发明包括这些基团种类和范围的各个成员的每一个独立的次级组合。例如,术语“c1-6烷基”特别指独立公开的甲基、乙基、c3烷基、c4烷基、c5烷基和c6烷基。
69、在本发明的各部分,描述了连接取代基。当该结构清楚地需要连接基团时,针对该基团所列举的马库什变量应理解为连接基团。例如,如果该结构需要连接基团并且针对该变量的马库什基团定义列举了“烷基”或“芳基”,则应该理解,该“烷基”或“芳基”分别代表连接的亚烷基基团或亚芳基基团。
70、本发明使用的术语“烷基”,表示含有1至20个碳原子,饱和的直链或支链一价烃基基团,其中,所述烷基基团可以任选地被一个或多个本发明描述的取代基所取代。在一些实施方案中,烷基基团含有1-12个碳原子,表示为c1-12烷基;在另一些实施方案中,烷基基团含有1-6个碳原子,表示为c1-6烷基;在又一些实施方案中,烷基基团含有1-4个碳原子,表示为c1-4烷基;还在一些实施方案中,烷基基团含有1-3个碳原子,表示为c1-3烷基。烷基基团的实例包含,但并不限于,甲基 (me、-ch3),乙基 (et、-ch2ch3),正丙基 (
n-pr、-ch2ch2ch3),异丙基 (
i-pr、-ch(ch3)2),正丁基 (
n-bu、-ch2ch2ch2ch3),异丁基 (
i-bu、-ch2ch(ch3)2),仲丁基 (
s-bu、-ch(ch3)ch2ch3),叔丁基 (
t-bu、-c(ch3)3),正戊基 (-ch2ch2ch2ch2ch3),2-戊基 (-ch(ch3)ch2ch2ch3),3-戊基 (-ch(ch2ch3)2),2-甲基-2-丁基 (-c(ch3)2ch2ch3),3-甲基-2-丁基 (-ch(ch3)ch(ch3)2),3-甲基-1-丁基 (-ch2ch2ch(ch3)2),2-甲基-1-丁基 (-ch2ch(ch3)ch2ch3),正己基 (-ch2ch2ch2ch2ch2ch3),2-己基 (-ch(ch3)ch2ch2ch2ch3),3-己基 (-ch(ch2ch3)(ch2ch2ch3)),2-甲基-2-戊基 (-c(ch3)2ch2ch2ch3),3-甲基-2-戊基 (-ch(ch3)ch(ch3)ch2ch3),4-甲基-2-戊基 (-ch(ch3)ch2ch(ch3)2),3-甲基-3-戊基 (-c(ch3)(ch2ch3)2),2-甲基-3-戊基 (-ch(ch2ch3)ch(ch3)2),2,3-二甲基-2-丁基 (-c(ch3)2ch(ch3)2),3,3-二甲基-2-丁基 (-ch(ch3)c(ch3)3),正庚基,正辛基,等等。
71、术语“卤代烷基”表示烷基基团被一个或多个卤素原子所取代,其中烷基和卤素具有如本发明所述的定义。在一些实施方案中,卤代烷基为c1-6卤代烷基,表示c1-6烷基基团被一个或多个卤素原子所取代;在另一些实施方案中,卤代烷基为c1-4卤代烷基,表示c1-4烷基基团被一个或多个卤素原子所取代;在另一些实施方案中,卤代烷基为c1-3卤代烷基,表示c1-3烷基基团被一个或多个卤素原子所取代。这样的实例包含,但并不限于,单氟甲基、二氟甲基、三氟甲基、1-氟乙基、2-氟乙基、1,2-二氟乙基、1,1-二氟乙基、2,2-二氟乙基、单氯甲基、二氯甲基、三氯甲基、2-氯乙基、1-氯乙基、1,2-二氯乙基、1,1-二氯乙基、2,2-二氯乙基、1,1-二溴乙基,等等。
72、术语“烷氧基”表示烷基基团通过氧原子与分子其余部分相连,其中烷基基团具有如本发明所述的含义。除非另外详细说明,所述烷氧基基团含有1-12个碳原子。在一些实施方案中,烷氧基基团含有1-6个碳原子;在另一些实施方案中,烷氧基基团含有1-4个碳原子;在又一些实施方案中,烷氧基基团含有1-3个碳原子。所述烷氧基基团可以任选地被一个或多个本发明描述的取代基所取代。烷氧基基团的实例包括,但并不限于,甲氧基(meo、-och3),乙氧基 (eto、-och2ch3),1-丙氧基 (
n-pro、
n-丙氧基、-och2ch2ch3),2-丙氧基 (
i-pro、
i-丙氧基、-och(ch3)2),1-丁氧基 (
n-buo、
n-丁氧基、-och2ch2ch2ch3),2-甲基-l-丙氧基 (
i-buo、
i-丁氧基、-och2ch(ch3)2),2-丁氧基 (
s-buo、
s-丁氧基、-och(ch3)ch2ch3),2-甲基-2-丙氧基 (
t-buo、
t-丁氧基、-oc(ch3)3),1-戊氧基 (
n-戊氧基、-och2ch2ch2ch2ch3),2-戊氧基 (-och(ch3)ch2ch2ch3),3-戊氧基 (-och(ch2ch3)2),2-甲基-2-丁氧基 (-oc(ch3)2ch2ch3),3-甲基-2-丁氧基 (-och(ch3)ch(ch3)2),3-甲基-l-丁氧基(-och2ch2ch(ch3)2),2-甲基-l-丁氧基 (-och2ch(ch3)ch2ch3),等等。
73、术语“碳环基”或“碳环”表示含有3-12个碳原子的,单价或多价的非芳香性的饱和或部分不饱和单环、双环或者三环体系。碳双环基包括螺碳双环基、稠合碳双环基和桥碳双环基,合适的碳环基基团包括,但并不限于,环烷基、环烯基和环炔基。碳环基基团的实例进一步包括,环丙基、环丁基、环戊基、1-环戊基-1-烯基、1-环戊基-2-烯基、1-环戊基-3-烯基、环己基、1-环己基-1-烯基、1-环己基-2-烯基、1-环己基-3-烯基、环己二烯基、环庚基、环辛基、环壬基、环癸基、环十一烷基、环十二烷基,等等。
74、术语“环烷基”表示含有3-12个碳原子的,单价或多价的非芳香性的饱单环、双环或三环体系,碳环中-ch2-基团可以任选地被-c(=o)-(或-(co)-)替代。在一些实施方案中,环烷基包含3-12个碳原子,即c3-10环烷基;在另一些实施方案中,环烷基包含3-8个碳原子,即c3-8环烷基;在又一些实施方案中,环烷基包含3-6个碳原子,即c3-6环烷基;在另一实施方案中,环烷基包含3-5个环碳原子,即c3-5环烷基。环烷基基团的实例包括,但并不限于,环丙基、环丁基、环戊基、环己基,等等。碳环中-ch2-基团可被-c(=o)-替代的实例包括但不限于:环戊酮、环丁酮,等。所述环烷基基团任选地被一个或多个本发明所描述的取代基所取代。
75、术语“杂环”、“杂环基”在此处可交换使用,是指包含3-14个环原子的,单价或多价的单环、双环或者三环体系,其中环上一个或多个原子独立地被杂原子所替换,所述杂原子具有如本发明所述的含义,环可以是完全饱和的或包含一个或多个不饱和度,但一个芳香性环都不能有。当杂环通过一个连接位点与分子其他部分相连时,杂环表示为一价的杂环基。除非另外说明,杂环基可以是碳基或杂原子基,且-ch2-基团可以任选地被-c(=o)-替代;环的氮原子可以任选地被氧化成
n-氧化物;环的硫原子可以任选地被氧化成
s-氧化物(如so,so2的基团)。在一些实施方案中,所述杂环或杂环基由3-10个原子组成,表示为3-10元杂环或3-10元杂环基;在另一些实施方案中,所述杂环或杂环基由3-9个原子组成,表示为3-9元杂环或3-9元杂环基;在另一些实施方案中,所述杂环或杂环基由5-9个原子组成,表示为5-9元杂环或5-9元杂环基;在另一些实施方案中,所述杂环或杂环基由3-6个原子组成,表示为3-6元杂环或3-6元杂环基;在另一些实施方案中,所述杂环或杂环基由5-6个原子组成,表示为5-6元杂环或5-6元杂环基。所述杂环基基团任选地被一个或多个本发明所描述的取代基所取代。杂环基的实例包括,但不限于,环氧乙烷基、氮杂环丁基,氧杂环丁基,硫杂环丁基,吡咯烷基,2-吡咯啉基,3-吡咯啉基,吡唑啉基,吡唑烷基,咪唑啉基,咪唑烷基,四氢呋喃基,二氢呋喃基,四氢噻吩基,二氢噻吩基,1,3-二氧环戊基,二硫环戊基,四氢吡喃基,二氢吡喃基,2
h-吡喃基,4
h-吡喃基,四氢噻喃基,哌啶基,吗啉基,硫代吗啉基,哌嗪基,二噁烷基,二噻烷基,噻噁烷基,高哌嗪基,高哌啶基,氧杂环庚烷基,硫杂环庚烷基,氧氮杂䓬基,二氮杂䓬基,硫氮杂䓬基,2-氧杂-5-氮杂双环[2.2.1]庚-5-基,等等。杂环基中-ch2-基团被-c(=o)-替代的实例包括,但不限于,2-氧代吡咯烷基、氧代-1,3-噻唑烷基、2-哌啶酮基、3,5-二氧代哌啶基、嘧啶二酮基,等等。杂环基中硫原子被氧化的实例包括,但不限于,环丁砜基、硫代吗啉基1,1-二氧化物,等等。
76、术语“芳基”、 “芳环”可以和术语“芳香环”交换使用,表示含有6-14个环原子,或6-12个环原子,或6-10个环原子的单环、双环和三环的碳环体系,其中,至少一个环体系是芳香族的,其中每一个环体系包含3-7个原子组成的环,且有一个或多个附着点与分子的其余部分相连。在一些实施方案中,芳基含有6-12个环原子,表示为c6-12芳基或6-12元芳基。在一些实施方案中,芳基含有6-10个环原子,表示为c6-10芳基或6-10元芳基。芳基基团的实例可以包括苯基、萘基、1,2,3,4-四氢萘基和蒽基。所述芳基基团任选地被一个或多个本发明所描述的取代基所取代。
77、术语“杂芳基”可以与术语“杂芳环”或“杂芳族化合物”交换使用,表示含有5-14个环原子,或5-12个环原子,或5-10个环原子,或5-6个环原子的,单价或多价的单环、双环或三环体系,其中至少一个环是芳香族的,且至少一个环包含一个或多个杂原子。杂芳基基团通常,但不必须地通过杂芳基基团的芳香性环与母体分子连接。除非另外说明,所述的杂芳基基团可以通过任何合理的位点 (可以为c或者n)连接到分子其余部分 (例如通式中的主体结构)上。当杂芳基基团中存在-ch2-基团时,所述的-ch2-基团可以任选地被-c(=o)-替代;环的氮原子可以任选地被氧化成
n-氧化物;环的硫原子可以任选地被氧化成
s-氧化物(如so,so2的基团)。所述杂芳基基团任选地被一个或多个本发明所描述的取代基所取代。在一些实施方案中,杂芳基为含有5-12个环原子的杂芳基,表示为5-12元杂芳基;在另一些实施方案中,杂芳基为含有5-10个环原子的杂芳基,表示为5-10元杂芳基;在另一些实施方案中,杂芳基为含有5-6个环原子的杂芳基,表示为5-6元杂芳基。所述杂芳基基团任选地被一个或多个本发明所描述的取代基所取代。杂芳基基团的实例包括,但并不限于,2-呋喃基、3-呋喃基、
n-咪唑基、2-咪唑基、4-咪唑基、5-咪唑基、3-异噁唑基、4-异噁唑基、5-异噁唑基、2-噁唑基、4-噁唑基、5-噁唑基、
n-吡咯基、2-吡咯基、3-吡咯基、2-吡啶基、3-吡啶基、4-吡啶基、2-嘧啶基、4-嘧啶基、5-嘧啶基、哒嗪基 (如3-哒嗪基)、2-噻唑基、4-噻唑基、5-噻唑基、四唑基 (如5-四唑基)、三唑基 (如2-三唑基和5-三唑基)、2-噻吩基、3-噻吩基、吡唑基 (如2-吡唑基)、异噻唑基、1,2,3-噁二唑基、1,2,5-噁二唑基、1,2,4-噁二唑基、1,2,3-三唑基、1,2,3-硫代二唑基、1,3,4-硫代二唑基、1,2,5-硫代二唑基、吡嗪基、1,3,5-三嗪基;也包括以下的双环,但绝不限于这些双环:苯并咪唑基、苯并呋喃基、苯并噻吩基、吲哚基 (如 2-吲哚基)、嘌呤基、喹啉基 (如 2-喹啉基,3-喹啉基,4-喹啉基)、异喹啉基 (如1-异喹啉基、3-异喹啉基或4-异喹啉基)、咪唑并[1,2-
a]吡啶基、吡唑并[1,5-
a]吡啶基、吡唑并[1,5-
a]嘧啶基、咪唑并[1,2-
b]哒嗪基、[1,2,4]三唑并[4,3-
b]哒嗪基、[1,2,4]三唑并[1,5-
a]嘧啶基、[1,2,4]三唑并[1,5-
a]吡啶基,等等。
78、术语“双环或三环”包括稠环、桥环和螺环。所述双环或三环任选地被一个或多个本发明所描述的取代基所取代。这样的实例包括,但并不限于,双环[2.2.1]庚烷基,2-甲基-二氮杂二环[2.2.1]庚烷基等。
79、术语“稠环”、“并环”或“稠环基”在此处可交换使用,指由两个或两个以上环状结构彼此共用两个相邻的环原子所形成的饱和或不饱和环系,可以包含独立的或共轭的不饱和状态。稠环基团的实例包括,但并不限于,2,3,3a,4,7,7a-六氢-1
h-茚、稠合双环[3.3.0]辛烷、稠合双环[3.1.0]己烷、1,2,3,4,4a,5,8,8a-八氢萘、3-氮杂稠合[3.1.0]己烷、3-氮杂双环[3.3.0]辛烷、六氢-呋喃[3,4-
c]吡咯基、六氢-噻吩[3,4-c]吡咯基、3,4,5,6-四氢-环戊烷[
c]噻吩基,等等。
80、术语“桥环”、“桥环基”在此处可交换使用,指由两个或两个以上环状结构彼此共用两个不直接相连的环原子所形成的饱和或不饱和环系。这样的实例包括,但并不限于,双环[2.2.1]庚烷基,2-氧-5-氮杂双环[2.2.1]庚烷基,2-硫代-5-氮杂双环[2.2.1]庚烷基,2-氧代-5-氮杂双环[2.2.1]庚烷基,2,5-二氮杂二环[2.2.1]庚烷基,2-甲基-2,5-二氮杂二环[2.2.1]庚烷基等。所述桥环基任选地被一个或多个本发明所描述的取代基所取代。
81、术语“螺环”,“螺环基”在此处可交换使用,指由两个或两个以上环状结构彼此共用一个环原子所形成的饱和或不饱和环系。螺双环基中的每个环都可以是碳环基或杂环基,这样的实例包括,但并不限于,1,4-二氧-8-氮杂螺[4,5]癸烷-8-基、2-氧-8-氮杂螺[4,5]癸烷-8-基、2,8-二氮杂螺[4,5]癸烷-8-基、2,7-二氮杂螺[4.4]壬烷-2-基、7-氧-2-氮杂螺[4.5]癸烷-2-基、4-氮杂螺[2.4]庚烷-5-基、4-氧杂螺[2.4]庚烷-5-基、5-氮杂螺[2.4]庚烷-5-基、螺[2.4]庚烷基、螺[4.4]壬烷基、7-羟基-5-氮杂螺[2.4]庚烷-5-基、螺[2.4]庚烷基、螺[4.4]壬烷基等。所述螺环基任选地被一个或多个本发明所描述的取代基所取代。
82、术语“杂原子”是指o、s、n、p和si,包括n、s和p任何氧化态的形式;伯、仲、叔胺和季铵盐的形式;或者杂环中氮原子上的氢被取代的形式,例如,n (像3,4-二氢-2h-吡咯基中的n),nh (像吡咯烷基中的nh)或nr (像n-取代的吡咯烷基中的nr)。
83、术语“卤素”是指氟 (f)、氯 (cl)、溴 (br)或碘 (i)。
84、术语“j-k个原子组成”或“j-k元”表示所述环状基团由j-k个环原子所组成,所述的环原子包括碳原子和/或o、n、s、p等杂原子;所述j和k各自独立地为任意非零的自然数,且k>j;所述 “j-k” 包括j、k和两者之间的任意自然数。例如,“3-8个原子组成”或“3-8元”、“3-6个原子组成”或“3-6元”、“5-10个原子组成”或“5-10元”,或“5-6个原子组成”或“5-6元”,表示所述环状基团由3-8 (即,3、4、5、6、7或8)、3-6 (即,3、4、5或6)、5-10 (即,5、6、7、8、9或10) 或5-6 (即,5或6) 个环原子所组成,所述的环原子包括碳原子和/或o、n、s、p等杂原子。
85、如本发明所描述,取代基(rx)f由一个键连接到中心的双环上形成的环体系 (如式a所示)代表f个取代基rx可以在其连接的环上 (如式a中的h环)任何可取代或任何合理的位置进行取代。例如,式a代表h环上任何可能被取代的位置均可被f个rx取代,当f大于1时,各rx可独立地选自相同或不同的取代基团,如式a1-3所示。
86、
87、术语“药学上可接受的”是指当给人施用时生理上可耐受的并且一般不产生过敏或相似不适当的反应,例如肠胃不适、眩晕等的分子实体和组合物。优选地,本文所用的术语“药学上可接受的”是指联邦监管机构或国家政府批准的或美国药典或其他一般认可的药典上列举的在动物中、更特别在人体中使用的。
88、本发明所使用的“药学上可接受的盐”是指本发明的化合物的有机盐和无机盐。药学上可接受的盐在所属领域是为我们所熟知的,如文献:s. m. berge et al., describepharmaceutically acceptable salts in detail in j. pharmaceutical sciences,1977, 66: 1-19. 所记载的。药学上可接受的无毒的酸形成的盐包括,但并不限于,与氨基基团反应形成的无机酸盐有盐酸盐、氢溴酸盐、磷酸盐、硫酸盐、高氯酸盐,和有机酸盐如乙酸盐、草酸盐、马来酸盐、酒石酸盐、柠檬酸盐、琥珀酸盐、丙二酸盐,或通过书籍文献上所记载的其他方法如离子交换法来得到这些盐。本发明也拟构思了任何所包含n的基团的化合物所形成的季铵盐。水溶性或油溶性或分散产物可以通过季铵化作用得到。药学上可接受的盐进一步包括适当的、无毒的铵,季铵盐和抗平衡离子形成的胺阳离子,如卤化物、氢氧化物、羧化物、硫酸化物、磷酸化物、硝酸化物、c1-c8磺酸化物和芳香磺酸化物。
89、术语“载体”指与所述化合物一同施用的稀释剂、辅剂、赋形剂或基质。这些药物载体可以是无菌液体,例如水和油类,包括石油、动物、植物或合成来源的,例如花生油、大豆油、矿物油、芝麻油等。水和水性溶液盐水溶液和水性葡萄糖与甘油溶液优选用作载体、特别是可注射溶液。适宜的药物载体描述于e.w.martin 的“remington′ s pharmaceuticalsciences”中。
90、本发明所使用的术语“前药”,代表一个化合物在体内转化为式(i)或式(ii)所示的化合物。这样的转化受前体药物在血液中水解或在血液或组织中经酶转化为母体结构的影响。本发明前体药物类化合物可以是酯,在现有的发明中酯可以作为前体药物的有苯酯类,脂肪族 (c1-24)酯类,酰氧基甲基酯类,碳酸酯,氨基甲酸酯类和氨基酸酯类。例如,一个化合物包含羟基,即可以将其酰化得到前体药物形式的化合物。其他的前体药物形式包括磷酸酯,如这些磷酸酯类化合物是经母体上的羟基磷酸化得到的。
91、“代谢产物”是指具体的化合物或其盐在体内通过代谢作用所得到的产物。一个化合物的代谢产物可以通过所属领域公知的技术来进行鉴定,其活性可以通过如本发明所描述的那样采用试验的方法进行表征。这样的产物可以是通过给药化合物经过氧化,还原,水解,酰氨化,脱酰氨作用,酯化,脱脂作用,酶裂解等等方法得到。相应地,本发明包括化合物的代谢产物,包括将本发明的化合物与哺乳动物充分接触一段时间所产生的代谢产物。
92、本发明的“溶剂化物”是指一个或多个溶剂分子与本发明的化合物所形成的缔合物。形成溶剂化物的溶剂包括,但并不限于,水,异丙醇,乙醇,甲醇,二甲亚砜,乙酸乙酯,乙酸和氨基乙醇。术语“水合物”是指溶剂分子是水所形成的缔合物。
93、当所述溶剂为水时,可以使用术语“水合物”。在一实施方案中,一个本发明化合物分子可以与一个水分子相结合,比如一水合物;在另一实施方案中,一个本发明化合物分子可以与多于一个的水分子相结合,比如二水合物;在又一实施方案中,一个本发明化合物分子可以与少于一个的水分子相结合,比如半水合物。应注意,本发明所述的水合物保留有非水合形式的所述化合物的生物有效性。
94、如本发明所使用的术语“治疗”任何疾病或病症,在其中一些实施方案中指改善疾病或病症 (即减缓或阻止或减轻疾病或其至少一种临床症状的发展)。在另一些实施方案中,“治疗”指缓和或改善至少一种身体参数,包括可能不为患者所察觉的身体参数。在另一些实施方案中,“治疗”指从身体上 (例如稳定可察觉的症状) 或生理学上 (例如稳定身体的参数) 或上述两方面调节疾病或病症。在另一些实施方案中,“治疗”指预防或延迟疾病或病症的发作、发生或恶化。
95、术语“治疗有效量”是指当给药于主体来治疗疾病时,化合物的分量足够对这种疾病的治疗起效。“治疗有效量”可以随着化合物,疾病和严重程度,以及有待治疗的主体的条件,年龄,体重,性别等而改变。
96、除非另作说明,本发明的化合物所有合适的同位素变化、立体异构体、互变异构体、溶剂化物、代谢产物、药学上可接受的盐和它的前药都包含在本发明范围内。
97、在本发明公开的结构中,当任意特定的手性原子的立体化学未指明时,则该结构的所有立体异构体都考虑在本发明之内,并且作为本发明公开化合物包括在本发明中。当立体化学被表示特定构型的实楔形线 (solid wedge) 或虚线指明时,则该结构的立体异构体就此明确和定义。
98、本发明化合物的氮氧化物也包含在本发明的范围之内。可以通过在升温下使用常用氧化剂 (例如过氧化氢),在有例如乙酸的酸存在下,氧化相应的含氮碱性物质,或者通过在适合的溶剂中与过酸反应,例如在二氯甲烷、乙酸乙酯或乙酸甲酯中与过乙酸反应,或在氯仿或二氯甲烷中与3-氯过氧苯甲酸反应,制备本发明化合物的氮氧化物。
99、本发明的可药用盐可以用常规化学方法由母体化合物、碱性或酸性部分来合成。一般而言,该类盐可以通过使这些化合物的游离酸形式与化学计量量的适宜碱 (如na、ca、mg 或k 的氢氧化物、碳酸盐、碳酸氢盐等) 反应,或者通过使这些化合物的游离碱形式与化学计量量的适宜酸反应来进行制备。该类反应通常在水或有机溶剂或二者的混合物中进行。一般地,在适当的情况中,需要使用非水性介质如乙醚、乙酸乙酯、乙醇、异丙醇或乙腈。在例如“remington′ s pharmaceutical sciences”,第20 版,mack publishing company,easton,pa.,(1985);和“药用盐手册:性质、选择和应用 (handbook of pharmaceuticalsalts:properties,selection,and use)”,stahl and wermuth (wiley-vch,weinheim,germany,2002) 中可找到另外一些适宜盐的列表。
100、另外,本发明公开的化合物、包括它们的盐,也可以以它们的水合物形式或包含其溶剂 (例如乙醇,dmso,等等)的形式得到,用于它们的结晶。本发明公开化合物可以与药学上可接受的溶剂 (包括水)固有地或通过设计形成溶剂化物;因此,本发明旨在包括溶剂化的和未溶剂化的形式。
101、本发明给出的任何结构式也意欲表示这些化合物未被同位素富集的形式以及同位素富集的形式。同位素富集的化合物具有本发明给出的通式描绘的结构,除了一个或多个原子被具有所选择原子量或质量数的原子替换。可引入本发明化合物中的示例性同位素包括氢、碳、氮、氧、磷、硫、氟和氯的同位素,如2h,3h,11c,13c,14c,15n,17o,18o,18f,31p,32p,35s,36cl和125i。同位素富集的本发明化合物可以通过本领域技术人员熟悉的常规技术或本发明中的实施例和制备过程所描述使用合适的同位素标记试剂替代原来使用过的未标记试剂来制备。
102、除非其他方面表明,本发明的化合物的所有互变异构形式都包含在本发明的范围之内。另外,除非其他方面表明,本发明所描述的化合物的结构式包括一个或多个不同的原子的富集同位素。
103、本发明的化合物的描述
104、本发明提供了一类rsv抑制剂,能够抑制rsv病毒复制,达到抗rsv病毒的效果,并且具有较好的成药性和药代动力学特性,十分适用于防护、处理、治疗或减轻患者因感染rsv而造成的疾病。
105、本发明化合物的优良特性,如半衰期、清除率、选择性、生物利用度、化学稳定性、代谢稳定性、膜的渗透性、溶解性等均较好,能够促使副作用的降低、治疗指数的扩大或耐受性的改进等。
106、一方面,本发明提供了一种化合物,其为式 (i) 所示的化合物或式 (i) 所示化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药,
107、
108、其中,环a、环b、r1、r2、r3、r4、p、q、n和m各自具有本发明所述的定义。
109、在一些实施方案中,r1和r2各自独立地为d、-cn、-oh、-nh2、卤素、c1-6烷基、c2-6烯基、c2-6炔基或c1-6烷氧基;其中所述的c1-6烷基、c2-6烯基、c2-6炔基和c1-6烷氧基各自独立任选地被1、2、3或4个选自d、卤素、-cn、-nh2和-oh的取代基所取代。
110、在一些实施方案中,r1和r2各自独立地为d、-cn、-oh、-nh2、卤素、c1-4烷基、c2-4烯基、c2-4炔基或c1-4烷氧基;其中所述的c1-4烷基、c2-4烯基、c2-4炔基和c1-4烷氧基各自独立任选地被1、2、3或4个选自d、卤素、-cn、-nh2和-oh的取代基所取代。
111、在另一些实施方案中,r1和r2各自独立地为d、-cn、-oh、-nh2、f、cl、br、i、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-ch=ch2、-ch2ch=ch2、-ch=ch-ch3、-c≡ch、-ch2c≡ch、-c≡c-ch3、-och3、-och2ch3或-och(ch3)2;其中所述的-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-ch=ch2、-ch2ch=ch2、-ch=ch-ch3、-c≡ch、-ch2c≡ch、-c≡c-ch3、-och3、-och2ch3和-och(ch3)2各自独立任选地被1、2、3或4个选自d、f、cl、br、i、-cn、-nh2和-oh的取代基所取代。
112、在一些实施方案中,环a为5元杂芳环,环b为c8碳环、6-10元杂环、苯环或6-10元杂芳环,环a和环b共用相邻的两个环原子,形成并环结构,且环a和环b的所有环原子中至少一个环原子为n.
113、在一些实施方案中,环a为5元杂芳环,环b为c6碳环、6-7元杂环、苯环或6元杂芳环;环a和环b共用相邻的两个环原子,形成并环结构,且环a和环b的所有环原子中至少一个环原子为n。
114、在另一些实施方案中,环a为吡咯、呋喃、噻吩、咪唑、吡唑、噁唑、异噁唑、噻唑、异噻唑、1,2,3-三唑或1,2,4-三唑,环b为环己烷、环己烯、环己二烯、哌啶、哌嗪、1,3-噁嗪烷、六氢嘧啶、吗啉、硫代吗啉、四氢吡喃、二氢吡喃、四氢噻喃、1,2,3,4-四氢吡啶、二噁烷、二噻烷、噻噁烷、环己亚胺、氧杂环庚烷、硫杂环庚烷、高哌啶、高哌嗪、苯环、吡啶、吡喃、嘧啶、哒嗪、吡嗪、噁嗪、1,3,5-三嗪或1,2,4-三嗪;环a和环b共用相邻的两个环原子,形成并环结构,且环a和环b的所有环原子中至少一个环原子为n。
115、在一些实施方案中,r3各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)ra、-c(=o)nrbrc、-s(=o)2ra、c1-6烷基、c3-6环烷基、c1-6烷氧基、3-10元杂环基、c6-10芳基或5-10元杂芳基;所述c1-6烷基、c3-6环烷基、c1-6烷氧基、3-10元杂环基、c6-10芳基和5-10元杂芳基各自独立任选地被1、2、3或4个r31所取代;其中ra、rb、rc、r31具有本发明所述的定义;
116、或连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r32所取代;其中r32具有本发明所述的定义。
117、在一些实施方案中,r3各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)ra、-c(=o)nrbrc、-s(=o)2ra、c1-4烷基、c3-6环烷基、c1-4烷氧基、3-6元杂环基、苯基或5-6元杂芳基;所述c1-4烷基、c3-6环烷基、c1-4烷氧基、3-6元杂环基、苯基和5-6元杂芳基各自独立任选地被1、2、3或4个r31所取代;其中ra、rb、rc、r31具有本发明所述的定义;
118、或连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r32所取代;其中r32具有本发明所述的定义。
119、在另一些实施方案中,r3各自独立地为d、f、cl、br、i、-cn、-nh2、-oh、-c(=o)ra、-c(=o)nrbrc、-s(=o)2ra、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、-och3、-och2ch3、-och(ch3)2、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、苯基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基或1,3,5-三嗪基;其中,所述-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、-och3、-och2ch3、-och(ch3)2、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、苯基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基和1,3,5-三嗪基各自独立任选地被1、2、3或4个r31所取代;其中r31具有本发明所述的定义;
120、或连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r32所取代;其中r32具有本发明所述的定义。
121、在一些实施方案中,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-ord、-nrerf、-c(=o)nrerf、-s(=o)2rd、c1-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基;其中所述的c1-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;其中rd、re、rf、r41具有本发明所述的定义;
122、或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;其中r42具有本发明所述的定义。
123、在一些实施方案中,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-ord、-nrerf、-c(=o)nrerf、-s(=o)2rd、c1-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基或苯基;其中所述的c1-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基和苯基各自独立任选地被1、2、3或4个r41所取代;其中rd、re、rf、r41具有本发明所述的定义;
124、或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r42所取代;其中r42具有本发明所述的定义。
125、在另一些实施方案中,r4各自独立地为d、f、cl、br、i、-cn、-nh2、-oh、-c(=o)rd、-ord、-nrerf、-c(=o)nrerf、-s(=o)2rd、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基或1,3,5-三嗪基或苯基;其中,所述的-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基和苯基各自独立任选地被1、2、3或4个r41所取代;其中rd、re、rf、r41具有本发明所述的定义;
126、或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r42所取代;其中r42具有本发明所述的定义。
127、在一些实施方案中,环a和环b共同形成以下任一结构:、、、、、、、、、;
128、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r4形成以下三环结构:
129、;
130、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r3形成以下任一三环结构:
131、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、;
132、其中,x1、x2、x3、x4、x5、x6、x7、x8和x9各自独立地为ch或n;各y独立地为o、s或nh ;z1、z2、z3、z4、z5、z6和z7各自独立地为ch2、o、s或nh。
133、在另一些实施方案中,环a和环b共同形成以下任一结构:
134、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、;
135、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r4形成以下三环结构:
136、、、、、、;
137、或环a、环b和连接在相邻或不相邻的不同环原子上的其中2个r3形成以下任一三环结构:
138、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、、。
139、本发明的实施方案需要满足以下条件:
140、(1)当环a和环b一起形成时, m不为0,且r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-6烷基、卤代甲基、c3-6环烷基、3-10元杂环基、5-10元杂芳基、c6-10芳基、-ch2-(c3-6环烷基)、-ch2-(3-10元杂环基)、-ch2-(5-10元杂芳基)或-ch2-(c6-10芳基),其中所述的c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
141、(2)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c1-6烷基、c3-6环烷基、5-10元杂芳基或3-10元杂环基,且r4不为取代或不取代的吡啶基;其中所述的c1-6烷基、c3-6环烷基、5-10元杂芳基和3-10元杂环基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
142、(3)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基,且r4不为取代或不取代的苯基或吡啶基;其中所述的c2-6烷基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个r41所取代;或r4各自独立地为-ch2-(c3-6环烷基)、-ch2-(3-10元杂环基)、-ch2-(5-10元杂芳基)或-ch2-(c6-10芳基);或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r42所取代;或,
143、(4)当环a和环b一起形成、或时,n为2、3或4,且其中连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、c6-10芳环、5-10元杂芳环或3-10元杂环,所述的c3-7碳环、c6-10芳环、5-10元杂芳环和3-10元杂环各自独立任选地被1、2、3或4个r32所取代;或,
144、(5)当环a和环b一起形成或时,p为0;
145、所述的rd、re、rf、r32、r41和r42各自具有本发明所述的定义。
146、在一些实施方案中,本发明的实施方案需要满足以下条件:
147、(1)当环a和环b一起形成时, m不为0,且r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-4烷基、卤代甲基、c3-6环烷基、3-6元杂环基、5-6元杂芳基或苯基,其中所述的c2-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基和苯基各自独立任选地被1、2、3或4个r41所取代;或r4各自独立地为-ch2-(c3-6环烷基)、-ch2-(3-6元杂环基)、-ch2-(5-6元杂芳基)或-ch2-苯基;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r42所取代;需要说明的是,当r4各自独立地为-ch2-(c3-6环烷基)、-ch2-(3-6元杂环基)、-ch2-(5-6元杂芳基)或-ch2-苯基;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环时,m不为0;或,
148、(2)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c1-4烷基、c3-6环烷基、5-6元杂芳基或3-6元杂环基,且r4不为取代或不取代的吡啶基;其中所述的c1-4烷基、c3-6环烷基、5-6元杂芳基和3-6元杂环基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r42所取代;或,
149、(3)当环a和环b一起形成时,r4各自独立地为d、卤素、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、c2-4烷基、c3-6环烷基、3-6元杂环基或5-6元杂芳基,且r4不为取代或不取代的吡啶基;其中所述的c2-4烷基、c3-6环烷基、3-6元杂环基、5-6元杂芳基、各自独立任选地被1、2、3或4个r41所取代;或r4各自独立地为-ch2-(c3-6环烷基)、-ch2-(3-6元杂环基)或-ch2-(5-6元杂芳基);或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r42所取代;或,
150、(4)当环a和环b一起形成、或时,n为2、3或4,且其中连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成c3-7碳环、苯环、5-6元杂芳环或3-6元杂环,所述的c3-7碳环、苯环、5-6元杂芳环和3-6元杂环各自独立任选地被1、2、3或4个r32所取代;或,
151、(5)当环a和环b一起形成或时,p为0;
152、所述的rd、re、rf、r32、r41和r42各自具有本发明所述的定义。
153、在另一些实施方案中,本发明的实施方案需要满足以下条件:
154、(1)当环a和环b一起形成时, m不为0,且r4各自独立地为d、f、cl、br、i、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-cf3、-chf2、-ch2f、-ccl3、-chcl2、-ch2cl、-cbr3、-chbr2、-ch2br、环丙基、环丁基、环戊基、环己基、-ch2-环丙基、-ch2-环丁基、-ch2-环戊基、-ch2-环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基、-ch2-吡咯烷基、-ch2-四氢吡喃基、-ch2-苯基或苯基,其中所述的-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、-ch2-环丙基、-ch2-环丁基、-ch2-环戊基、-ch2-环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基、-ch2-吡咯烷基、-ch2-四氢吡喃基、-ch2-苯基和苯基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r42所取代;或,
155、(2)当环a和环b一起形成时,r4各自独立地为d、f、cl、br、i、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基或噻噁烷基;其中所述的-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基和噻噁烷基各自独立任选地被1、2、3或4个r41所取代;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r42所取代;或,
156、(3)当环a和环b一起形成时,r4各自独立地为d、f、cl、br、i、-cn、-nh2、-oh、-c(=o)rd、-c(=o)nrerf、-s(=o)2rd、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-cf3、-chf2、-ch2f、-ccl3、-chcl2、-ch2cl、-cbr3、-chbr2、-ch2br、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基或1,3,5-三嗪基;其中,所述的-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基和1,3,5-三嗪基各自独立任选地被1、2、3或4个r41所取代;或r4各自独立地为-ch2-环丙基、-ch2-环丁基、-ch2-环戊基、-ch2-环己基、-ch2-吡咯烷基、-ch2-四氢吡喃基、-ch2-苯基或苯基;或连接在相邻或不相邻的不同环原子上的2个r4和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,其中所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r42所取代;或,
157、(4)当环a和环b一起形成、或时,n为2、3或4,且其中连接在相邻或不相邻的不同环原子上的2个r3和与它们相连的环原子一起形成环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷或噻噁烷,其中,所述的环丙烷、环丁烷、环戊烷、环己烷、环丁烯、环戊烯、环戊二烯、环己烯、环己二烯、苯环、呋喃、咪唑、异噁唑、噁唑、吡咯、吡啶、嘧啶、哒嗪、噻唑、四唑、三唑、噻吩、吡唑、异噻唑、噁二唑、1,2,3-三唑、硫代二唑、吡嗪、1,3,5-三嗪、1,2,4-三嗪、噁嗪、环氧乙烷、氮杂环丁烷、氧杂环丁烷、硫杂环丁烷、吡咯烷、吡咯啉、吡唑啉、吡唑烷、咪唑啉、咪唑烷、四氢呋喃、二氢呋喃、四氢噻吩、二氢噻吩、二氧环戊烷、二硫环戊烷、四氢吡喃、二氢吡喃、2
h-吡喃、4
h-吡喃、四氢噻喃、哌啶、吗啉、硫代吗啉、哌嗪、二噁烷、二噻烷和噻噁烷各自独立任选地被1、2、3或4个r32所取代;或,
158、(5)当环a和环b一起形成或时,p为0;
159、所述的rd、re、rf、r32、r41和r42各自具有本发明所述的定义。
160、在一些实施方案中,r31和r41各自独立地为d、卤素、-cn、-oh、-c(=o)rg、-nrhri、-c(=o)nrhri、-s(=o)2rj、c1-6烷基、c1-6烷氧基、c3-6环烷基、3-10元杂环基、5-10元杂芳基或c6-10芳基;所述c1-6烷基、c1-6烷氧基、c3-6环烷基、3-10元杂环基、5-10元杂芳基和c6-10芳基各自独立任选地被1、2、3或4个选自d、-oh、卤素、cn、-s(=o)2rk、c1-6烷基和c3-6环烷基的取代基所取代;其中rg、rh、ri、rj和rk各自具有本发明所述的定义。
161、在一些实施方案中,r31和r41各自独立地为d、卤素、-cn、-oh、-c(=o)rg、-nrhri、-c(=o)nrhri、-s(=o)2rj、c1-4烷基、c1-5烷氧基、c3-6环烷基、3-6元杂环基、5-6元杂芳基或苯基;所述c1-4烷基、c1-5烷氧基、c3-6环烷基、3-6元杂环基、5-6元杂芳基和苯基各自独立任选地被1、2、3或4个选自d、-oh、卤素、cn、-s(=o)2rk、c1-4烷基和c3-6环烷基的取代基所取代;其中rg、rh、ri、rj、rk各自具有本发明所述的定义。
162、在另一些实施方案中,r31和r41各自独立地为d、f、cl、br、i、-cn、-oh、-c(=o)rg、-nrhri、-c(=o)nrhri、-s(=o)2rj、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-och3、-och2ch3、-och2ch2ch3、-och(ch3)2、-och2ch2ch2ch3、-och2ch(ch3)2、-och(ch3)ch2ch3、-oc(ch3)3、-och2ch2ch2ch2ch3、-och(ch3)ch2ch2ch3、-och(ch2ch3)2、-oc(ch3)2ch2ch3、-och(ch3)ch(ch3)2、-och2ch2ch(ch3)2、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基或苯基;其中,所述的-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-och3、-och2ch3、-och2ch2ch3、-och(ch3)2、-och2ch2ch2ch3、-och2ch(ch3)2、-och(ch3)ch2ch3、-oc(ch3)3、-och2ch2ch2ch2ch3、-och(ch3)ch2ch2ch3、-och(ch2ch3)2、-oc(ch3)2ch2ch3、-och(ch3)ch(ch3)2、-och2ch2ch(ch3)2、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基、1,3,5-三嗪基和苯基各自独立任选地被1、2、3或4个选自d、-oh、f、cl、br、i、cn、-s(=o)2rk、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基和环己基的取代基所取代;其中rg、rh、ri、rj和rk各自具有本发明所述的定义。
163、在一些实施方案中,r32和r42各自独立地为d、卤素、-cn、-oh、-s(=o)2rl、c1-6烷基、c1-6烷氧基或c1-6卤代烷基;其中rl具有本发明所述的定义。
164、在一些实施方案中,r32和r42各自独立地为d、卤素、-cn、-oh、-s(=o)2rl、c1-4烷基、c1-5烷氧基或c1-4卤代烷基;其中rl具有本发明所述的定义。
165、在另一些实施方案中,r32和r42各自独立地为d、f、cl、br、i、-cn、-oh、-s(=o)2rl、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-och3、-och2ch3、-och2ch2ch3、-och(ch3)2、-och2ch2ch2ch3、-och2ch(ch3)2、-och(ch3)ch2ch3、-oc(ch3)3、-och2ch2ch2ch2ch3、-och(ch3)ch2ch2ch3、-och(ch2ch3)2、-oc(ch3)2ch2ch3、-och(ch3)ch(ch3)2、-och2ch2ch(ch3)2、-ch2f、-chf2、-cf3、-(ch2)2f、-chcl2、-ch2cl、-ch2br或-(ch2)2cl;其中rl具有本发明所述的定义。
166、在一些实施方案中,rj为h、d、c3-6环烷基、-nrnrm、卤素或c1-6烷基,其中所述的c1-6烷基和c3-6环烷基任选地被1、2、3或4个rj1所取代;其中rj1、rn和rm具有本发明所述的定义。
167、在一些实施方案中,rj为h、d、c3-6环烷基、-nrnrm、卤素或c1-4烷基,其中所述的c1-4烷基和c3-6环烷基任选地被1、2、3或4个rj1所取代;其中rj1、rn和rm具有本发明所述的定义。
168、在另一些实施方案中,rj为h、d、-nrnrm、环丙基、环丁基、环戊基、环己基、f、cl、br、i、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2或-c(ch3)3,其中所述的环丙基、环丁基、环戊基、环己基、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2和-c(ch3)3任选地被1、2、3或4个rj1所取代;其中rj1、rn和rm具有本发明所述的定义。
169、在一些实施方案中,rj1为d、cn、-oh、卤素、c1-6烷基、c3-6环烷基、-nrprq、3-10元杂环基或5-10元杂芳基,其中所述的c1-6烷基、c3-6环烷基、3-10元杂环基和5-10元杂芳基各自独立任选地被1、2、3或4个选自d、c1-6烷基、-nh2和卤素的取代基所取代;其中rp和rq具有本发明所述的定义。
170、在一些实施方案中,rj1为d、cn、-oh、卤素、c1-4烷基、c3-6环烷基、-nrprq、3-6元杂环基或5-6元杂芳基,其中所述的c1-4烷基、c3-6环烷基、3-6元杂环基和5-6元杂芳基各自独立任选地被1、2、3或4个选自d、c1-4烷基、-nh2和卤素的取代基所取代;其中rp和rq具有本发明所述的定义。
171、在另一些实施方案中,rj1为d、cn、-oh、f、cl、br、i、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、-nrprq、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基或1,3,5-三嗪基,其中所述的-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、环氧乙烷基、氮杂环丁基、氧杂环丁基、硫杂环丁基、吡咯烷基、2-吡咯啉基、3-吡咯啉基、吡唑啉基、吡唑烷基、咪唑啉基、咪唑烷基、四氢呋喃基、二氢呋喃基、四氢噻吩基、二氢噻吩基、1,3-二氧环戊基、二硫环戊基、四氢吡喃基、二氢吡喃基、2
h-吡喃基、4
h-吡喃基、四氢噻喃基、哌啶基、吗啉基、硫代吗啉基、哌嗪基、二噁烷基、二噻烷基、噻噁烷基、呋喃基、咪唑基、异噁唑基、噁唑基、吡咯基、吡啶基、嘧啶基、哒嗪基、噻唑基、四唑基、三唑基、噻吩基、吡唑基、异噻唑基、噁二唑基、三唑基、硫代二唑基、吡嗪基1,3,5-三嗪基各自独立任选地被1、2、3或4个选自d、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、-nh2、f、cl、br和i的取代基所取代;其中rp和rq具有本发明所述的定义。
172、在一些实施方案中,ra、rb、rc、rd、re、rf、rg、rh、ri、rk、rl、rn、rm、rp和rq各自独立地为h、d、卤素、c1-6烷基、c3-6环烷基或c1-6卤代烷基。
173、在一些实施方案中,ra、rb、rc、rd、re、rf、rg、rh、ri、rk、rl、rn、rm、rp和rq各自独立地为h、d、卤素、c1-4烷基、c3-6环烷基或c1-4卤代烷基。
174、在另一些实施方案中,ra、rb、rc、rd、re、rf、rg、rh、ri、rk、rl、rn、rm、rp和rq各自独立地为h、d、f、cl、br、i、-ch3、-ch2ch3、-(ch2)2ch3、-ch(ch3)2、-(ch2)3ch3、-ch2ch(ch3)2、-c(ch3)3、环丙基、环丁基、环戊基、环己基、-(ch2)2f、-chcl2、-ch2cl、-ch2br或-(ch2)2cl。
175、在一些实施方案中,p、q、n、m各自独立地为0、1、2、3或4。
176、在另一些实施方案中,本发明所述的化合物为式 (ii)所示的化合物,或式 (ii)所示化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药,
177、
178、其中,环a、环b、r1、r2、r3、r4、p、q、n和m各自具有本发明所述的定义。
179、在一些实施方案中,本发明所述的化合物,其包含以下其中之一的结构或其立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药:
180、。
181、另一方面,本发明提供一种药物组合物,其包含本发明所述的化合物或所述的化合物的立体异构体、互变异构体、氮氧化物、溶剂化物、代谢产物、药学上可接受的盐或前药;任选地,其进一步包含药学上可接受的载体。
182、另一方面,本发明提供本发明所述的化合物或本发明所述的药物组合物在制备药物中的用途,其中,所述的药物用于防护、处理、治疗或减轻患者由rsv感染造成的疾病。
183、另一方面,本发明提供了本发明所述的化合物或本发明所述的药物组合物防护、处理、治疗或减轻患者由rsv感染造成的疾病。
184、另一方面,本发明提供了一种防护、处理、治疗或减轻患者由rsv感染造成的疾病的方法,包括给予患者治疗有效量的本发明所述的化合物或本发明所述的药物组合物。
185、其中,rsv感染造成的疾病包括但不限于呼吸道感染、毛细支气管炎、支气管炎、肺炎和中耳炎。
186、另一方面,本发明涉及式 (i)或式(ii)所示化合物的制备、分离和纯化的方法。
187、除非其他方面表明,本发明的化合物所有的立体异构体,几何异构体,互变异构体,氮氧化物,水合物,溶剂化物,代谢产物,盐和药学上可接受的前药都属于本发明的范围。
188、具体地说,盐是药学上可接受的盐。术语“药学上可接受的”包括物质或组合物必须是适合化学或毒理学地,与组成制剂的其他组分和用于治疗的哺乳动物有关。
189、本发明的化合物的盐还包括用于制备或纯化式(i)或式(ii)所示化合物的中间体或式(i)或式(ii)所示化合物分离的对映异构体的盐,但不一定是药学上可接受的盐。
190、如果本发明的化合物是碱性的,则想得到的盐可以通过文献上提供的任何合适的方法制备得到,例如,使用无机酸,如盐酸,氢溴酸,硫酸,硝酸和磷酸等等。或者使用有机酸,如乙酸,马来酸,琥珀酸,扁桃酸,富马酸,丙二酸,丙酮酸,草酸,羟乙酸和水杨酸;吡喃糖酸,如葡萄糖醛酸和半乳糖醛酸;α-羟酸,如柠檬酸和酒石酸;氨基酸,如天门冬氨酸和谷氨酸;芳香族酸,如苯甲酸和肉桂酸;磺酸,如对甲苯磺酸,乙磺酸,等等。
191、如果本发明的化合物是酸性的,则想得到的盐可以通过合适的方法制备得到,如,使用无机碱或有机碱,如氨 (伯氨,仲氨,叔氨),碱金属氢氧化物或碱土金属氢氧化物,等等。合适的盐包括,但并不限于,从氨基酸得到的有机盐,如甘氨酸和精氨酸,氨,如伯氨、仲氨和叔氨,和环状氨,如哌啶,吗啉和哌嗪等,和从钠,钙,钾,镁,锰,铁,铜,锌,铝和锂得到无机盐。
192、本发明化合物的药物组合物,制剂,给药和用途
193、根据另一方面,本发明的药物组合物的特点包括式(i)或式(ii)所示的化合物,本发明所列出的化合物,或实施例的化合物,和药学上可接受的载体。本发明的化合物存在自由形态,或合适的、作为药学上可接受的衍生物。根据本发明,药学上可接受的衍生物包括,但并不限于,药学上可接受的前药,盐,酯,酯类的盐,或能直接或间接地根据患者的需要给药的其他任何加合物或衍生物,本发明其他方面所描述的化合物,其代谢产物或它的残留物。本发明的组合物中化合物的量能有效地治疗或减轻患者由rsv感染造成的疾病。
194、其中,rsv感染造成的疾病包括但不限于呼吸道感染、毛细支气管炎、支气管炎、肺炎和中耳炎。
195、像本发明所描述的,本发明药学上可接受的组合物进一步包含药学上可接受的载体,辅剂,或赋形剂,这些像本发明所应用的,包括任何溶剂,稀释剂,或其他液体赋形剂,分散剂或悬浮剂,表面活性剂,等渗剂,增稠剂,乳化剂,防腐剂,固体粘合剂或润滑剂,等等,适合于特有的目标剂型。如以下文献所描述的:in remington: the science andpractice of pharmacy, 21stedition,2005, ed. d.b. troy, lippincott williams&wilkins, philadelphia, and encyclopedia of pharmaceutical technology, eds. j.swarbrick and j. c. boylan,1988-1999, marcel dekker, new york, 综合此处文献的内容,表明不同的载体可应用于药学上可接受的组合物的制剂和它们公知的制备方法。除了任何常规的载体媒介与本发明的化合物不相容的范围,例如所产生的任何不良的生物效应或与药学上可接受的组合物的任何其他组分以有害的方式产生的相互作用,它们的用途也是本发明所考虑的范围。
196、可作为药学上可接受载体的物质包括,但并不限于,离子交换剂,铝,硬脂酸铝,卵磷脂,血清蛋白,如人血清蛋白,缓冲物质如磷酸盐,甘氨酸,山梨酸,山梨酸钾,饱和植物脂肪酸的部分甘油酯混合物,水,盐或电解质,如硫酸鱼精蛋白,磷酸氢二钠,磷酸氢钾,氯化钠,锌盐,胶体硅,三硅酸镁,聚乙烯吡咯烷酮,聚丙烯酸脂,蜡,聚乙烯-聚氧丙烯-阻断聚合体,羊毛脂,糖,如乳糖,葡萄糖和蔗糖;淀粉如玉米淀粉和土豆淀粉;纤维素和它的衍生物如羧甲基纤维素钠,乙基纤维素和乙酸纤维素;树胶粉;麦芽;明胶;滑石粉;辅料如可可豆脂和栓剂蜡状物;油如花生油,棉子油,红花油,麻油,橄榄油,玉米油和豆油;二醇类化合物,如丙二醇和聚乙二醇;酯类如乙基油酸酯和乙基月桂酸酯;琼脂;缓冲剂如氢氧化镁和氢氧化铝;海藻酸;无热原的水;等渗盐;林格(氏)溶液;乙醇,磷酸缓冲溶液,和其他无毒的合适的润滑剂如月桂硫酸钠和硬脂酸镁,着色剂,释放剂,包衣衣料,甜味剂,调味剂和香料,防腐剂和抗氧化剂。
197、优选地,该化合物与根据施用的形式和常规的药学实践来选择的合适的药物稀释剂,赋形剂,或者载体 (在此是指药物载剂) 混和施用,施用方式可以是口服片剂,胶囊,酏剂,糖浆等等。
198、例如,对于以片剂或者胶囊形式口服施用,活性药物组分可以和一种口服的、非毒性的、药学上可接受的惰性载剂结合,如乳糖,淀粉,蔗糖,葡萄糖、甲基纤维素,硬脂酸镁,磷酸二钙,硫酸钙,甘露醇,山梨醇等等;对于以液体形式口服施用,口服药物组分可以和任何口服的、非毒性的、药学上可以接受的惰性载剂结合,如乙醇,甘油,水等等。而且,当需要或必需时,合适的粘合剂、滑润剂、分解试剂以及着色剂也可以加入到混合物中。合适的粘合剂包括淀粉、明胶、天然糖如葡萄糖或者β- 乳糖,玉米甜味剂,天然的和合成的树胶如阿拉伯胶,黄芪胶,或者藻酸钠,羧甲基纤维素,聚乙烯乙二醇,蜡等等。在这些剂型中应用的润滑剂包括油酸钠,硬脂酸钠,硬脂酸镁,苯甲酸钠,乙酸钠,氯化钠等等。分解剂包括,但不限于,淀粉,甲基纤维素,琼脂,膨润土,黄原胶,等等。
199、本发明化合物可以以口服剂的形式被施用,如片剂,胶囊 (其中的每一个都包括持续释放或者定时释放的配方),丸剂,粉剂,粒剂,酏剂,酊剂,悬浮剂,糖浆剂,和乳化剂。它们也可以以静脉内 (大丸剂或者输液),腹膜内,皮下或者肌肉内的形式施用,所有使用的剂量形式都是药学领域的普通技术人员所熟知的。它们可以单独施用,但一般将基于所选择的施用方式和标准的药学实践选择一种药学载体一起施用。
200、本发明的化合物可以经过合适的鼻内载体的局部使用以鼻内形式施用,或者通过使用经皮药贴以经皮途径施用。当以经皮传递系统的形式施用时,在整个用药期间施用的剂量是连续的而不是间歇的。
201、本发明化合物也可以以脂质体传递系统的形式施用,如小的单层的囊泡,大的单层的囊泡以及多层囊泡。脂质体可以通过不同的磷脂形成,如胆固醇,硬脂胺,或者磷脂酰胆碱。
202、本发明化合物也与可溶性的聚合物偶联,该多聚物作为靶向的药物载剂。这样的多聚物包括聚乙烯吡咯烷酮,吡喃共聚物,聚羟基丙基甲基丙烯酸胺-酚,聚羟基乙基天冬酰胺酚,或者用棕榈酰残基取代的聚乙烯氧化物-聚赖氨酸。而且,本发明化合物可以与一类生物可降解的聚合物偶联,用于完成可控制的药物释放,例如,聚乳酸,聚羟基乙酸,聚乳酸和聚羟基乙酸的共聚物,聚ε 己内酯,聚羟基丁酸,聚原酸酯,聚缩醛,聚二氢吡喃,聚氰基丙烯酸酯,和水凝胶的交联的或者两亲性的阻断共聚物。
203、本发明化合物的给药方案将随已知的各种因素而不同,如特定试剂的药动学特征及其模式和施用途径;接受者的种族,年龄,性别,健康状况,医疗状况和体重;症状的性质和程度;并行的治疗的种类;治疗的频率;施药的途径,病人的肾和肝功能,和希望达到的效果。一个医师或者兽医可以作出决定并开出有效量的药物来预防、抵销或者阻止rsv感染造成的疾病的发展。
204、当本发明化合物与其他治疗剂一起施用时,一般地,考虑到联合施用时治疗剂的附加的或者协同的效果,在典型的日剂量和典型的剂型中的每一个组分的量,相对于单独施用时的通常剂量,可以有所下降。
205、本发明涉及的化合物或者其药用盐或其水合物能有效用于预防、治疗或减轻患者由rsv感染造成的疾病。
206、一般合成过程
207、为描述本发明,以下列出了实施例。但需要理解,本发明不限于这些实施例,只是提供实践本发明的方法。
208、一般地,本发明的化合物可以通过本发明所描述的方法制备得到,除非有进一步的说明,其中取代基的定义如本发明所述。下面的反应方案和实施例用于进一步举例说明本发明的内容。
209、所属领域的技术人员将认识到:本发明所描述的化学反应可以用来合适地制备本发明的其他化合物,且用于制备本发明的化合物的其它方法都被认为是在本发明的范围之内。例如,根据本发明那些非例证的化合物的合成可以成功地被所属领域的技术人员通过修饰方法完成,如适当的保护干扰基团,通过利用其他已知的试剂除了本发明所描述的,或将反应条件做一些常规的修改。另外,本发明所公开的反应或已知的反应条件也公认地适用于本发明其他化合物的制备。
210、下面所描述的实施例,除非其他方面表明所有的温度定为摄氏度。除非其他方面表明,一般的试剂均可市售获得。
211、下面所描述的实施例,除非其他方面表明所有的温度定为摄氏度 (℃),实施例中的室温,表示10℃~30℃;在一些实施例中,室温为15℃~30℃;在一些实施例中,室温为20℃~30℃。除非其他方面表明,一般的试剂均可以从市场上买得到,例如无水四氢呋喃,无水二氧六环,无水乙腈和无水二氯甲烷,还有甲苯,乙醚,乙酸乙酯,石油醚,正己烷,二甲基亚砜,
n,
n-二甲基乙酰胺和
n,
n-二甲基甲酰胺等。
212、以下反应一般是在常温常压下,或者氮气正压下、或在无水溶剂上套一干燥管(除非其他方面表明),反应瓶都塞上合适的橡皮塞,固体底物一般直接加入,液体底物可以用滴管或者通过注射器打入。玻璃器皿均是经过干燥的。
213、色谱柱是使用硅胶柱。硅胶 (300-400目)购于青岛海洋化工厂。
214、1h nmr谱使用bruker 400 mhz或600 mhz核磁共振谱仪记录。1h nmr谱以cdc13、dmso-
d6、cd3od或丙酮-
d6为溶剂 (以ppm为单位),用tms (0 ppm) 或氯仿 (7.26 ppm) 作为参照标准。当出现多重峰的时候,将使用下面的缩写:s (singlet,单峰)、d (doublet,双峰)、t (triplet,三重峰)、q (quartet,四重峰)、m (multiplet,多重峰)、br (broadened,宽峰)、brs (broadened singlet,宽的单峰)、dd (doublet of doublets,双二重峰)、dt(doublet of triplets,双三重峰)。偶合常数
j,用赫兹 (hz) 表示。
215、低分辨率质谱 (ms)数据的测定条件是:agilent 6120四级杆hplc-ms (柱子型号:zorbax sb-c18, 2.1 × 30 mm, 3.5微米, 6 min, 流速为0.6 ml/min。流动相:5% -95% (含0.1%甲酸的ch3cn)在 (含0.1%甲酸的h2o)中的比例,采用电喷雾电离 (esi),在210nm/254 nm下,用uv检测。
216、纯的化合物使用agilent 1260 pre-hplc或calesep pump 250 pre-hplc (柱子型号:novasep 50/80 mm dac),在210 nm/254 nm下,用uv检测。
217、下面简写词的使用贯穿本发明:
218、cdc13氘代氯仿
219、diox或dioxane1, 4-二氧六环
220、thf四氢呋喃
221、cmpi2-氯-1-甲基吡啶碘化物
222、dipea
n, n-二异丙基乙胺
223、dmf
n, n-二甲基甲酰胺
224、acn乙腈
225、dcm二氯甲烷
226、tea三乙胺
227、tfa三氟乙酸
228、mtbe甲基叔丁醚
229、tbuok叔丁醇钾
230、pe石油醚
231、ea乙酸乙酯
232、sta叔戊醇钠
233、(boc)2o二碳酸二叔丁酯
234、2,6-lutidine2,6-二甲基吡啶
235、pdcl2(pph3)2或 (pph3)2pdcl2双三苯基磷二氯化钯
236、pd(dppf)cl2·dcm[1,1’-双(二苯基膦)二茂铁]二氯化钯二氯甲烷络合物
237、pd2(dba)3三(二亚苄基丙酮)二钯
238、xantphos4,5-双(二苯基膦)-9,9-二甲基氧杂蒽
239、pph3·hbr三苯基膦氢溴酸盐
240、pd (pph3)4四三苯基膦钯
241、dmso二甲基亚砜
242、dmap4-二甲氨基吡啶
243、ddq2,3-二氯-5,6-二氰基苯醌
244、nbs
n-溴化丁二酰亚胺
245、nmp
n-甲基吡咯烷酮
246、tscl对甲苯磺酰氯
247、hmpt三(二甲胺基)膦
248、tmsa三甲基硅基乙炔
249、nis
n-碘代丁二酰亚胺
250、lah氢化铝锂
251、brettphos-pd-g3甲烷磺酸(2-二环己基膦)-3,6-二甲氧基-2’,4’,6’-三异丙基-1,1’-联苯)(2’-氨基-1,1’-联苯-2-基)钯(ii)
252、rt、r.t.或rt室温
253、mmol/l
254、下列反应方案描述了制备本发明公开化合物的步骤。
255、反应方案1
256、
257、式x-1化合物与式x-2化合物在合适的条件下 (碳酸钠或碳酸铯的作用下)反应得到式x-3化合物;式x-3化合物与式x-4a或式x-4b化合物在合适的条件下 (如brettphos-pd-g3或pd(dppf)cl2·ch2cl2与碳酸钠的作用下)反应得到式x-5化合物;式x-5化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)脱保护基得到式x-6化合物(如rx为h则可省略这一步骤);式x-6化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-1)化合物。
258、其中,x4、x5、x6、x7、r1、r2、r32、r4、p、q各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;hal1优选为cl、br或i,s为0、1、2、3或4。
259、反应方案2
260、
261、式x-8化合物在合适的条件下 (socl2或nbs等作用下)反应得到式x-9化合物;式x-9化合物与式x-10a化合物在合成的条件下反应得到x-10化合物;式x-10化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)脱保护基得到式x-11化合物 (如rx为h则可省略这一步骤);式x-11化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-2)化合物。
262、其中,x2、x3、x4、x5、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;hal1优选为cl、br或i。
263、反应方案3
264、
265、式x-12、x-13、x-14、x-15化合物在合适的条件下 (tea, ddq作用下)反应得到式x-16化合物;式x-16化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)脱保护基得到式x-17化合物 (如rx为h则可省略这一步骤);式x-17化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-3)化合物。
266、其中, r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基。
267、反应方案4
268、
269、式x-18化合物和x-19化合物在合适的条件下 (tea、cui、pdcl2(pph3)2作用下)反应得到式x-20化合物;式x-20化合物在合适的条件下 (如叔丁醇钾或叔丁醇钠的作用下)关环到式x-21化合物;式x-21化合物在合适的条件下 (碳酸铯作用下)与试剂x-r4’(如i-ch3)反应得到式x-22化合物;式x-22化合物在合适的条件下 (nis作用下)反应得到式x-23化合物;式x-23化合物在合适的条件下 (zn(cn)2或cucn作用下)反应得到式x-24化合物;式x-24化合物在合适的条件下 (koh作用下)反应得到式x-25化合物;式x-25化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式(i-4)化合物。
270、其中,x1、x2、x3、x4、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;hal1优选为cl、br或i;r4’具有如本发明所述的定义;x为离去基团,如cl、br、i、oh等。
271、反应方案5
272、
273、式x-26化合物和式x-19化合物在合适的条件下 (①tea、cui、pdcl2(pph3)2,②na2s作用下)反应得到式x-27化合物;式x-27化合物在合适的条件下 (如nbs作用下)反应得到式x-28化合物;式x-28化合物和式y-1化合物在合适的条件下 (xantphos pd g3、三乙胺作用下)反应得到式x-29化合物;式x-29化合物在合适的条件下 (如naoh作用下)反应得到式x-30化合物;式x-30化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-5)化合物。
274、其中,x1、x2、x3、x4、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;hal1和hal2各自优选为cl、br或i。
275、反应方案6
276、
277、式x-31化合物和式x-32化合物(如三溴氟甲烷)在合适的条件下 (hmpt作用下)反应得到式x-33化合物;式x-33化合物在合适的条件下 (fe(no3)3.9h2o)反应得到式x-34化合物;式x-35化合物和式x-36化合物在合适的溶剂下 (如乙酸乙酯)反应得到式x-37化合物;式x-34化合物和x-37化合物在合适的条件下 (乙酸铜一水合物作用下)关环到式x-38化合物;式x-38化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)反应得到式x-39化合物;式x-39化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-6)化合物。
278、其中,x3、x4、x5、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;r4’’具有如本发明r4所述的定义。
279、反应方案7
280、
281、式x-40化合物与式x-4a或式x-4b化合物在合适的条件下 (如brettphos-pd-g3或pd(dppf)cl2·ch2cl2与碳酸钠的作用下)反应得到式x-41化合物;式x-41化合物和r4’-hal2在合适的条件下(如碳酸钾等)反应得到式x-42化合物;式x-42化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)脱保护基得到式x-43化合物 (如rx为h则可省略这一步骤);式x-43化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-4)化合物。
282、其中,x1、x2、x3、x4、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;hal1和hal2各自优选为cl、br或i;r4’具有如本发明r4所述的定义。
283、反应方案8
284、
285、
286、式x-44化合物在合适的条件下(如三苯基膦氢溴酸盐)反应得到式x-45化合物;式x-46化合物在合适的条件下(如三乙胺, dmap)与二碳酸二叔丁酯反应得到式x-47化合物;式x-45化合物和式x-47化合物在合适的条件下(如碳酸铯)反应得到式x-48化合物;式x-48化合物在合适的条件下(如盐酸羟胺)反应得到式x-49化合物;式x-49化合物在合适的条件下(如醋酸铜、乙腈等)反应得到式x-50化合物;式x-50化合物在合适的条件下(如三氟乙酸等)反应得到式x-51化合物;式x-51化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-8)化合物。
287、其中,x2、x3、x4、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;hal1优选为cl、br或i。
288、反应方案9
289、
290、式x-52化合物与式x-4a或式x-4b化合物在合适的条件下 (如brettphos-pd-g3或pd(dppf)cl2·ch2cl2与碳酸钠的作用下)反应得到式x-53化合物;式x-53化合物在合适的条件下 (如氢氧化锂或氢氧化钠或钯炭-氢气的作用下)脱保护基得到式x-54化合物 (如rx为h则可省略这一步骤);式x-54化合物与式x-7化合物在合适的条件下 (如cmpi、dipea或三乙胺的作用下)缩合得到所示的目标产物式 (i-9)化合物。
291、其中,x2、x3、x4、x5、x6、x7、r1、r2、r3、r4、p、q、n各自具有如本发明所述的定义;rx为h、甲基、乙基、叔丁基或苄基;hal1优选为cl、br或i。
292、实施例
293、中间体m:(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
294、
295、步骤 1)2-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-(((苄氧基)羰基)氨基)乙酸的合成
296、将1
h-苯并[
d][1,2,3]三唑 (10 g,83.95 mmol)、氨基甲酸苄酯 (13.32 g,88.15mmol)、乙醛酸 (7.77 g,104.94 mmol) 和甲苯 (300 ml) 加入到三口圆底烧瓶中,60 ℃下搅拌4.5小时。反应结束后,冷却至室温,向反应液中加水稀释 (100 ml),室温下搅拌1小时,抽滤,滤饼依次用水 (50 ml)、甲苯 (50 ml) 和甲基叔丁基醚 (100 ml) 的混合液洗涤,60 ℃真空干燥得到标题化合物为白色固体 (21.80 g,79.58%)。
297、步骤 2)(1-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-((2-苯甲酰苯基)氨基)-2-氧代乙基)氨基甲酸苄酯的合成
298、将2-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-(((苄氧基)羰基)氨基)乙酸 (10 g,30.65 mmol)、2-氨基二苯甲酮 (6.05 g,30.65 mmol) 和2-(7-偶氮苯并三氮唑)-
n,
n,
n’,
n’-四甲基脲六氟磷酸酯 (13.98 g,36.78 mmol) 加入到三口圆底烧瓶中,在氮气、0 ℃下加入四氢呋喃 (90 ml) 和
n,
n-二甲基甲酰胺 (10 ml),搅拌下加入
n,
n-二异丙基乙胺(11.88 g,91.95 mmol),升温至室温下搅拌3小时。反应结束后,向反应液中加水 (100 ml)稀释,用乙酸乙酯 (80 ml × 2) 萃取,有机相用饱和食盐水 (50 ml × 2) 洗涤,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为黄色油状物 (15.1 g,97.47%)。
299、步骤 3)(1-氨基-2-((2-苯甲酰基苯基)氨基)-2-氧代乙基)氨基甲酸苄酯的合成
300、将(1-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-((2-苯并苯基)氨基)-2-氧代乙基)氨基甲酸苄酯 (10 g,19.78 mmol) 和7m氨气甲醇溶液 (56.51 ml) 加入到三口圆底烧瓶中,室温下搅拌16小时。反应结束后,反应液减压浓缩,残留物用乙酸乙酯溶解 (200 ml),依次用氢氧化钠溶液 (1m,100 ml)、饱和食盐水 (100 ml) 洗涤,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为黄色油状物 (7.90 g,98.99%)。
301、步骤 4)(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)氨基甲酸苄酯的合成
302、将(1-氨基-2-((2-苯甲酰基苯基)氨基)-2-氧代乙基)氨基甲酸苄酯 (7.9 g,19.58 mmol) 和乙酸 (40 ml) 加入到三口圆底烧瓶中,冰浴下加入乙酸铵 (7.55 g,97.90 mmol),室温下搅拌5.5小时。反应结束后,反应液减压浓缩,向残留物中加甲基叔丁基醚稀释 (100 ml),体系用氢氧化钠溶液 (1 m) 调至ph=8,室温下打浆半小时,抽滤,滤饼用甲基叔丁基醚 (100 ml) 洗涤,烘干得到标题化合物为白色固体 (4.41 g,58.43%)。ms (esi, pos. ion) m/z: 386.10 (m+1).
303、步骤 5)3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
304、将(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)氨基甲酸苄酯(5 g,12.97 mmol) 和甲醇 (40 ml) 加入到单口圆底烧瓶中,向反应混合物中加入10%钯碳 (0.76 g),氮气置换反应体系三次,然后氢气置换反应体系三次,60 ℃下搅拌5小时。反应结束后,冷却至室温,反应液经硅藻土抽滤,用二氯甲烷 (100 ml) 和甲醇 (10 ml) 的混合溶剂分多次洗涤滤饼,滤液减压蒸馏浓缩,残留物加入甲基叔丁基醚打浆 (100 ml),抽滤,用甲基叔丁基醚洗涤滤饼 (50 ml),减压干燥得到标题化合物为灰色固体 (2.4 g,73.62%)。ms (esi, pos. ion) m/z: 252.10 (m+1).
305、步骤 6)(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
306、将3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (2.4 g,9.55mmol)、d-(+)-二对甲基苯甲酰酒石酸 (3.69 g,9.55 mmol) 和1,4-二氧六环 (90 ml) 加入到单口圆底烧瓶中,室温下搅拌22小时。反应结束后,反应液抽滤,滤饼用1,4-二氧六环洗涤 (50 ml),室温下真空抽滤,将固体粗产物转移至单口反应瓶中,加入氢氧化钠 (1m,50 ml),室温下打浆22小时,抽滤,滤饼用水洗涤 (30 ml × 2),室温下真空抽滤,烘干得到标题化合物为类白色固体 (1.2 g,50%)。ms (esi, pos. ion) m/z: 252.1 (m+1).hplc纯度: 99.24%. ee值:99.82%.
307、1h nmr (400 mhz, dmso-
d6) δ (ppm): 10.65 (s, 1h), 7.58 (t,
j =7.2 hz,1h), 7.54 – 7.38 (m, 5h), 7.27 (d,
j =8.0 hz, 2h), 7.20 (t,
j =7.2 hz, 1h),4.24 (s, 1h).
308、中间体n:(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
309、
310、
311、步骤1: (1-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-((2-苯甲酰基-6-氟苯基)氨基)-2-氧乙基)氨基甲酸苄酯的合成
312、向反应瓶中加入2-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-(((苄氧基)羰基)氨基)乙酸 (21.83 g, 66.91 mmol),(2-氨基-3-氟苯基)(苯基)甲酮 (12 g, 55.76 mmol),4-二甲氨基吡啶 (17.71 g, 144.98 mmol),四氢呋喃 (150 ml),二氯甲烷 (150 ml),向其中滴加三氯氧磷 (11.54 g, 75.28 mmol),室温反应2 h。反应液垫硅藻土过滤,滤液减压浓缩,残留物中加入水 (1000 ml),二氯甲烷萃取 (200 ml × 3),有机相经无水硫酸钠干燥,过滤,减压浓缩,得标题化合物为棕红色固体 (25 g, 85.65%)。
313、步骤2: (1-氨基-2-((2-苯甲酰基-6-氟苯基)氨基)-2-氧乙基)氨基甲酸苄酯的合成
314、向反应瓶中加入(1-(1
h-苯并[
d][1,2,3]三唑-1-基)-2-((2-苯甲酰基-6-氟苯基)氨基)-2-氧乙基)氨基甲酸苄酯 (25 g, 47.75 mmol),7 mol/l氨的甲醇溶液 (48.79g, 2865 mmol),室温反应23 h。反应液减压浓缩,残留物中加入乙酸乙酯 (60 ml),有机相用1 m naoh洗涤 (50 ml × 2),再用无水硫酸钠干燥,过滤,减压浓缩,得标题化合物为棕红色油状物 (20 g, 99.38%)。
315、步骤3: (9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)氨基甲酸苄酯的合成
316、向反应瓶中加入(1-氨基-2-((2-苯甲酰基-6-氟苯基)氨基)-2-氧乙基)氨基甲酸苄酯 (20 g, 47.46 mmol),冰乙酸 (70 ml),乙酸铵 (18.29 g, 237.3 mmol),室温反应21 h。反应液减压浓缩,残留物中加入乙酸乙酯(150 ml),水 (300 ml),用1 m naoh调节溶液ph = 8,搅拌3 min后静置分液,水相再用乙酸乙酯萃取 (60 ml × 2),合并有机相,有机相用无水硫酸钠干燥,过滤,减压浓缩,残留物经硅胶柱层析分离 (石油醚/乙酸乙酯(v/v) = 3/1),得标题化合物为棕黄色粘稠油状物 (9.31 g, 48.63%)。ms (esi, pos. ion)m/z: 404.2 (m+1).
317、步骤4: 3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
318、向反应瓶中加入(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)氨基甲酸苄酯 (9.2 g, 22.81 mmol),甲醇 (50 ml),四氢呋喃 (50 ml),10%钯碳(0.90 g, 0.84 mmol),氢气置换反应体系3次,氢气气氛下室温反应6 h。反应液经硅藻和抽滤,滤饼分别用四氢呋喃 (10 ml × 3) 淋洗,甲醇 (10 ml × 3) 淋洗,滤液减压浓缩,残留物经硅胶柱层析分离 (二氯甲烷/乙酸乙酯 (v/v) = 1/4),得标题化合物为棕黄色固体 (1.36 g, 22.15%)。ms (esi, pos. ion) m/z: 270.1 (m+1).
319、步骤5:(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成
320、向反应瓶中加入3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (1.36 g, 5.05 mmol),1,4-二氧六环 (55 ml),d-(+)-二对甲基苯甲酰酒石酸 (1.95g, 5.05 mmol),室温搅拌26 h。抽滤,滤饼用1,4-二氧六环 (10 ml × 2) 淋洗,50 ℃真空减压干燥得粗品。向粗品中加入1 mol/l氢氧化钠 (20.2 ml, 20.2 mmol),室温搅拌6h。加入水 (20 ml),室温继续打浆搅拌13 h。抽滤得母液和滤饼,其中滤饼用水 (10 ml ×3) 淋洗,收集滤饼,55 ℃真空减压干燥,得标题化合物0.4257 g。将上述母液依次用二氯甲烷萃取 (30 ml × 4) 和二氯甲烷/甲醇 (v/v) = 10/1萃取 (30 ml × 6),合并萃取有机相,无水硫酸钠干燥,过滤,减压浓缩,得标题化合物0.3007 g。合并两次所得样品,得标题化合物为淡黄色固体 (0.7264g, 53.41%)。ms (esi, pos. ion) m/z: 270.1 (m+1).ee值:100%,出峰时间为26.519 min。
321、1h nmr (400 mhz, dmso-
d6) δ (ppm): 7.58 – 7.38 (m, 6h), 7.24 (td,
j =8.0, 5.1 hz, 1h), 7.09 (d,
j =7.9 hz, 1h), 4.32 (s, 1h).
322、19fnmr(376mhz,dmso-
d6) δ (ppm):-124.13(s).
323、实施例1 (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-甲酰胺的合成
324、
325、步骤 1) 2-氯-3-(2-氟苯基)-3-氧代丙酸乙酯的合成
326、将(2-氟苯甲酰)乙酸乙酯 (1.5 g, 7.14 mmol) 和甲基叔丁醚 (15 ml) 加入到单口圆底烧瓶中,冰浴下滴加硫酰氯 (0.64 ml),滴加完毕后,转移至室温下反应3.5小时。反应结束后,向反应液中加入乙酸乙酯稀释 (50 ml),再加入饱和碳酸氢钠溶液 (50 ml),分液,有机相用饱和食盐水洗涤 (50 ml),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为无色油状物 (1.7 g,97.37 %)。ms (esi, pos. ion) m/z: 245.05(m+1).
327、步骤 2) 2-(2-氟苯基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-羧酸乙酯的合成
328、将2-氯-3-(2-氟苯基)-3-氧代丙酸乙酯 (0.54 g,2.22 mmol)、6,7-二氢-5
h-环戊[
c]吡哒嗪-3-胺 (0.3 g,2.22 mmol) 和乙醇 (25 ml) 加入到单口圆底烧瓶中,90 ℃下反应6.5小时。反应结束后,冷却至室温,反应液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 5/3) 得到标题化合物为淡黄色固体 (0.075 g,10.39 %)。ms (esi, pos.ion) m/z: 326.1 (m+1).
329、步骤 3) 2-(2-氟苯基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-羧酸的合成
330、将2-(2-氟苯基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-羧酸乙酯 (0.075g,0.23 mmol)、甲醇 (4 ml) 和四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (0.039 g,0.92 mmol,溶于水 (0.46 ml)),室温下反应6小时。反应结束后,向反应液中加水稀释 (30 ml),用乙酸乙酯萃取 (30 ml),水相添加2m hcl调节至ph ≤4,乙酸乙酯萃取 (30 ml × 2),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为淡黄色固体 (0.067 g,97.77 %)。ms (esi, pos. ion) m/z: 298.1 (m+1).
331、步骤 4) (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-甲酰胺的合成
332、将2-(2-氟苯基)-7,8-二氢-6
h-环戊[
e]咪唑[1,2-
b]哒嗪-3-羧酸 (0.067 g,0.23 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.064 g,0.25 mmol)、2-氯-1-甲基吡啶碘化物 (0.076 g,0.30 mmol)、
n,
n-二甲基甲酰胺 (5 ml)和四氢呋喃 (5 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n-二异丙基乙基胺 (0.089 g,0.69 mmol),室温下反应1.5小时。反应结束后,反应液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 1/9) 得到标题化合物为白色固体 (0.029g,24.25%)。ms (esi, pos. ion) m/z: 531.3 (m+1). hplc纯度:90.76%.
333、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.01 (s, 1h), 10.26 (d,
j =7.6 hz,1h), 8.15 (s, 1h), 7.68 – 7.61 (m, 1h), 7.52 (ddd,
j =6.9, 6.4, 1.7 hz, 2h),7.45 (q,
j =6.7 hz, 5h), 7.35 – 7.30 (m, 2h), 7.29 – 7.22 (m, 2h), 7.21 – 7.15(m, 1h), 5.46 (d,
j =7.6 hz, 1h), 3.19 (td,
j =7.5, 4.7 hz, 2h), 3.09 (t,
j =6.8hz, 2h), 2.28 – 2.19 (m, 2h).
334、19f nmr (376 mhz, dmso-
d6) δ (ppm): -113.22 (s).
335、实施例2 (
s)-6-氰基-7-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
a]嘧啶-8-甲酰胺的合成
336、
337、步骤 1) (
z)-2-溴-3-(2-氟苯基)丙烯醛的合成
338、将三苯基膦氢溴酸盐 (8.23 g,23.98 mmol) 加入到三口烧瓶中,氮气置换反应体系三次,缓慢加入二甲基亚砜 (30 ml),在室温搅拌下加入邻氟肉桂醛 (1.5 g,9.99mmol),80 ℃下反应23小时。反应结束后,向反应液中加入饱和氯化铵溶液 (50 ml) 淬灭反应,用乙酸乙酯萃取 (50 ml × 3),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 100/1) 得到标题化合物为淡黄色固体 (1.45g,63.37 %)。
339、1h nmr (599 mhz, cdcl3) δ (ppm): 9.40 (s, 1h), 8.48 – 8.41 (m, 1h),8.18 (s, 1h), 7.52 (ddd,
j =15.3, 5.5, 1.6 hz, 1h), 7.30 (dd,
j =12.7, 4.3 hz,1h), 7.22 – 7.15 (m, 1h).
340、步骤 2) 2-(嘧啶-2-基)乙酸叔丁酯的合成
341、将2-(嘧啶-2-基)乙酸 (3.0 g,21.72 mmol)、二碳酸二叔丁酯 (7.11 g,32.58mmol)、4-二甲氨基吡啶 (0.53 g,4.34 mmol)、三乙胺 (4.53 ml,32.58 mmol) 和四氢呋喃 (15 ml) 加入到单口圆底烧瓶中,60 ℃下搅拌6小时。反应结束后,冷却至室温,反应液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 5/2) 得到标题化合物为白色固体(1.04 g,24.65 %)。ms (esi, pos. ion) m/z: 139.10 (m-56+1).
342、步骤 3) 7-(2-氟苯基)-6-甲酰基吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯的合成
343、将(
z)-2-溴-3-(2-氟苯基)丙烯醛 (0.88 g,3.85 mmol)、2-(嘧啶-2-基)乙酸叔丁酯 (0.5 g,2.57 mmol)、碳酸铯 (1.26 g,3.85 mmol) 和
n,
n-二甲基甲酰胺 (25 ml)加入到单口圆底烧瓶中,室温下搅拌15小时。反应结束后,反应液抽滤,向滤液中加水 (50ml) 稀释,乙酸乙酯 (50 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 5/3) 得到标题化合物为褐色油状物 (0.135g,15.41 %)。ms (esi, pos. ion) m/z: 285.10 (m-56+1).
344、步骤 4) (
e)-7-(2-氟苯基)-6-(羟亚氨基)甲基)吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯的合成
345、将7-(2-氟苯基)-6-甲酰基吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯 (0.135 g,0.40mmol)、羟胺盐酸盐 (0.042 g,0.60 mmol) 和二甲基亚砜 (10 ml) 加入到单口圆底烧瓶中,90 ℃下搅拌5.5小时。反应结束后,冷却至室温,向反应液加水 (50 ml) 稀释,乙酸乙酯 (50 ml × 2) 萃取,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为棕色油状物 (0.14 g,99.32 %)。ms (esi, pos. ion) m/z: 300.10 (m-56+1).
346、步骤 5) 6-氰基-7-(2-氟苯基)吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯的合成
347、将(
e)-7-(2-氟苯基)-6-(羟亚氨基)甲基)吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯(0.14 g,0.39 mmol)、醋酸铜 (0.035 g,0.20 mmol) 和乙腈 (15 ml) 加入到单口圆底烧瓶中,80℃下搅拌5.5小时。反应结束后,冷却至室温,向反应液加水 (30 ml) 稀释,乙酸乙酯 (30 ml × 2) 萃取,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化(pe/ea (v/v) = 5/2) 得到标题化合物为棕色油状物 (0.025 g,18.81 %)。ms (esi,pos. ion) m/z: 282.0 (m-56+1).
348、步骤 6) 6-氰基-7-(2-氟苯基)吡咯并[1,2-
a]嘧啶-8-羧酸的合成
349、将6-氰基-7-(2-氟苯基)吡咯并[1,2-
a]嘧啶-8-羧酸叔丁酯 (0.010 g,0.03mmol)、三氟乙酸 (0.092 g,0.81 mmol) 和二氯甲烷 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌3.5小时。反应结束后,反应液减压浓缩得到标题化合物为棕色固体 (0.008 g,95.96 %)。ms (esi, pos. ion) m/z: 282.10 (m+1).
350、步骤 7) (
s)-6-氰基-7-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
a]嘧啶-8-甲酰胺的合成
351、将6-氰基-7-(2-氟苯基)吡咯并[1,2-
a]嘧啶-8-羧酸 (0.020 g,0.071 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.020 g,0.078 mmol)、2-氯-1-甲基吡啶碘化物 (0.024 g,0.092 mmol)、
n,
n-二甲基甲酰胺 (2 ml) 和四氢呋喃(2 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.028 g,0.21 mmol),室温下反应5小时。反应结束后,向反应液加水 (30 ml) 稀释,乙酸乙酯 (30 ml × 2) 萃取,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 1/4) 得到标题化合物为类白色固体 (0.021 g,57.39 %)。ms(esi, pos. ion) m/z: 515.10 (m+1). hplc纯度: 98.90%.
352、1h nmr (599 mhz, dmso-
d6) δ (ppm): 10.97 (s, 1h), 9.93 (d,
j =8.0 hz,1h), 9.13 (dd,
j =7.0, 1.5 hz, 1h), 8.89 (dd,
j =4.2, 1.5 hz, 1h), 7.66 – 7.60(m, 1h), 7.53 – 7.42 (m, 7h), 7.40 (dd,
j =7.0, 4.2 hz, 1h), 7.33 – 7.23 (m,5h), 5.43 (d,
j =8.0 hz, 1h).
353、实施例3 (
s)-5-氰基-6-(1-异丙基-1
h-吡唑-4-基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
354、
355、步骤 1) 5-氰基-6-(1-异丙基-1
h-吡唑-4-基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯的合成
356、将哒嗪 (0.40 g,4.99 mmol),溴乙酸乙酯 (1.13 g,6.79 mmol) 和乙醇 (20ml) 加入到单口圆底烧瓶中,室温下反应2小时;然后向反应混合物中加入1-异丙基-1
h-吡唑-4-甲醛 (0.62 g,4.49 mmol)、2-氰基乙酰胺 (0.38 g,4.49 mmol) 和三乙胺 (1.25ml,8.98 mmol),室温下反应6小时;最后加入2,3-二氯-5,6-二氰基苯醌 (2.04 g,8.89mmol),室温下反应过夜。反应结束后,反应液抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化(pe/ea (v/v) = 5/4) 得到标题化合物为黄色固体 (0.17 g,11.70%)。ms (esi, pos.ion) m/z: 324.20 (m+1).
357、步骤 2) 5-氰基-6-(1-异丙基-1
h-吡唑-4-基)吡咯并[1,2-
b]哒嗪-7-羧酸的合成
358、将5-氰基-6-(1-异丙基-1
h-吡唑-4-基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯 (0.17g,0.53 mmol)、甲醇 (8 ml) 和四氢呋喃 (8 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (0.089 g,2.12 mmol,溶于水(1.06 ml)),室温下反应1.5小时。反应结束后,向反应液中加水 (30 ml) 稀释,用乙酸乙酯 (30 ml) 萃取,水相添加2 m hcl调节至ph ≤ 4,乙酸乙酯 (30 ml × 2) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为棕色固体 (0.122 g,78.58 %)。ms (esi, pos. ion) m/z: 295.85(m+1).
359、步骤 3) (
s)-5-氰基-6-(1-异丙基-1
h-吡唑-4-基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
360、将5-氰基-6-(1-异丙基-1
h-吡唑-4-基)吡咯并[1,2-
b]哒嗪-7-羧酸 (0.10 g,0.34 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.10 g,0.41 mmol)、2-氯-1-甲基吡啶碘化物 (0.11 g,0.44 mmol)、
n,
n-二甲基甲酰胺 (4 ml)和四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.13 g,1.02 mmol),室温下反应5小时。反应结束后,反应液减压浓缩,残渣经硅胶柱层析纯化 (dcm/meoh (v/v) = 20/1) 得到标题化合物为白色固体 (0.006g,3.35 %)。ms (esi, pos. ion) m/z: 529.70 (m+1). hplc纯度: 98.61%.
361、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.08 (s, 1h), 10.39 (d,
j =6.9 hz,1h), 8.76 (s, 1h), 8.43 – 8.33 (m, 2h), 7.99 (s, 1h), 7.65 (s, 1h), 7.49 (dd,
j =20.2, 7.0 hz, 5h), 7.35 (d,
j =7.7 hz, 3h), 7.25 (s, 1h), 5.47 (d,
j =6.1hz, 1h), 4.64 – 4.54 (m, 1h), 1.45 (d,
j =6.5 hz, 6h).
362、实施例4 (
s)-5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
363、
364、步骤 1) 5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯的合成
365、将哒嗪 (0.20 g,2.50 mmol),溴乙酸乙酯 (0.57 g,3.40 mmol) 和乙醇 (20ml) 加入到单口圆底烧瓶中,室温下反2.5小时;然后向反应混合物中加入2-氟-4-(甲基磺酰基)苯甲醛 (0.45 g,2.25 mmol)、2-氰基乙酰胺 (0.19 g,2.25 mmol) 和三乙胺 (0.63ml, 4.5 mmol),室温下反应4小时;最后加入2,3-二氯-5,6-二氰基苯醌 (1.02 g,4.5mmol),室温下反应过夜。反应结束后,反应液抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化(pe/ea (v/v) = 5/3) 得到标题化合物为黄色油状物 (0.08 g,9.19%)。ms (esi, pos.ion) m/z: 387.90 (m+1).
366、步骤 2) 5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸的合成
367、将5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯(0.08 g,0.21 mmol)、甲醇 (3 ml) 和四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (0.035 g, 0.84 mmol,溶于水 (0.42 ml)),室温下反应1.5小时。反应结束后,向反应液中加水 (30 ml) 稀释,用乙酸乙酯 (30 ml) 萃取,水相添加2 m hcl调节至ph ≤ 4,乙酸乙酯 (30 ml × 2) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为黄色固体 (0.067 g,90.29 %)。ms (esi, neg. ion) m/z:314.00 (m-44-1).
368、步骤 3) (
s)-5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
369、将5-氰基-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸 (0.05 g,0.14 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.039 g,0.15 mmol)、2-氯-1-甲基吡啶碘化物 (0.046 g,0.18 mmol)、
n,
n-二甲基甲酰胺 (4 ml)和四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n-二异丙基乙基胺 (0.054 g,0.42 mmol),室温下反应3小时。反应结束后,反应液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 1/4) 得到标题化合物为白色固体 (0.045g,54.57 %)。ms (esi, pos. ion) m/z: 593.90 (m+1). hplc纯度: 99.13%.
370、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.05 (s, 1h), 10.37 (d,
j =7.0 hz,1h), 8.98 (s, 1h), 8.59 (d,
j =8.9 hz, 1h), 7.93 – 7.84 (m, 2h), 7.84 – 7.77(m, 1h), 7.69 – 7.60 (m, 1h), 7.51 (d,
j =2.2 hz, 2h), 7.45 (s, 4h), 7.35 –7.20 (m, 3h), 5.43 (d,
j =7.3 hz, 1h), 3.35 (s, 3h).
371、19f nmr (376 mhz, dmso-
d6) δ (ppm): -109.74 (s).
372、实施例5 (
s)-6-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)咪唑[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
373、
374、步骤 1) 6-(2-氟苯基)咪唑[1,2-
b][1,2,4]三嗪-7-羧酸乙酯的合成
375、将3-(2-氟苯基)-3-氧代丙酸乙酯 (0.25 g,1.19 mmol)、1,2,4-三嗪-3-胺(0.23 g,2.38 mmol)、
n-溴化丁二酰亚胺 (0.25 g,1.19 mmol) 和
n-甲基吡咯烷酮 (10ml) 加入到单口圆底烧瓶中,80 ℃下反应7.5小时。反应结束后,冷却至室温,向反应液中加水 (30 ml) 稀释,用乙酸乙酯 (30 ml × 2) 萃取,收集有机层,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 5/3) 得到标题化合物为黄色油状物 (0.24 g,69.91 %)。ms (esi, pos. ion) m/z: 287.1 (m+1).
376、步骤 2) 6-(2-氟苯基)咪唑[1,2-
b][1,2,4]三嗪-7-羧酸的合成
377、将6-(2-氟苯基)咪唑[1,2-
b][1,2,4]三嗪-7-羧酸乙酯 (0.24 g,0.83 mmol)、甲醇 (8 ml) 和四氢呋喃 (8 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物(0.14 g, 3.32 mmol,溶于水 (1.66 ml)),室温下反应17小时;补加氢氧化钠 (0.080,2.0mmol),室温下反应5.5小时。反应结束后,向反应液中加水 (30 ml) 稀释,用乙酸乙酯 (30ml × 2) 萃取,水相添加2m hcl调节至ph ≤ 2,乙酸乙酯萃取 (30 ml × 2),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为黄色油状物 (0.045 g,21.05%)。ms (esi, pos. ion) m/z: 259.1 (m+1).
378、步骤 3) (
s)-6-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1h-苯并[
e][1,4]二氮杂䓬-3-基)咪唑[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
379、将6-(2-氟苯基)咪唑[1,2-
b][1,2,4]三嗪-7-羧酸 (0.045 g,0.17 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.047 g,0.19 mmol)、2-氯-1-甲基吡啶碘化物 (0.056 g,0.22 mmol)、
n,
n-二甲基甲酰胺 (5 ml) 和四氢呋喃 (5ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺(0.066 g,0.51 mmol),室温下反应1.5小时。反应结束后,反应液减压浓缩,残渣经硅胶柱层析纯化 (ea) 得到标题化合物为黄色固体 (0.030 g,35.52 %)。ms (esi, pos. ion)m/z: 492.2 (m+1). hplc纯度: 93.05%.
380、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.07 (s, 1h), 9.78 (d,
j =7.3 hz,1h), 9.07 (s, 1h), 8.89 (s, 1h), 7.69 – 7.61 (m, 2h), 7.48 (dd,
j =20.6, 6.9hz, 6h), 7.37 – 7.24 (m, 5h), 5.47 (d,
j =7.3 hz, 1h).
381、19f nmr (376 mhz, dmso-
d6) δ (ppm): -112.84 (s).
382、实施例6 (
s)-5-氟-6-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
383、
384、步骤 1) 1-(2-溴-2-氟乙烯基)-2-氟-4-(甲基磺酰基)苯的合成
385、将2-氟-4-(甲基磺酰基)苯甲醛 (0.50 g,2.47 mmol)、三溴氟甲烷 (0.73 ml,7.41 mmol)、三(二甲胺基)膦 (2.69 ml,14.82 mmol) 和四氢呋喃 (20 ml) 加入到单口圆底烧瓶中,室温下反应4小时。反应结束后,反应液抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea(v/v) = 5/2) 得到标题化合物为白色固体 (0.25 g,34.03 %)。
386、步骤 2) 2-氟-1-(2-氟-2-硝基乙烯基)-4-(甲基磺酰基)苯的合成
387、将1-(2-溴-2-氟乙烯基)-2-氟-4-(甲基磺酰基)苯 (0.25 g,0.84 mmol) 和1,4-二氧六环 (16 ml) 加入到单口圆底烧瓶中,搅拌下加入硝酸铁九水合物 (1.02g,2.52mmol),100 ℃下反应4小时。反应结束后,冷却至室温,反应液抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 5/4) 得到标题化合物为白色固体 (0.18 g,80.82%)。ms (esi, pos. ion) m/z: 264.2 (m+1).
388、步骤 3) 1-(2-乙氧基-2-氧代乙基)哒嗪-1-溴化鎓的合成
389、将哒嗪 (0.20 g,2.50 mmol) 和乙酸乙酯 (15 ml) 加入到单口圆底烧瓶中,0℃下加入溴乙酸乙酯 (0.42 g,2.50 mmol),室温下反应过夜。反应结束后,反应液减压浓缩得到标题化合物棕色固体 (0.61 g,98.86 %)。ms (esi, pos. ion) m/z:167.10 (m-78+1).
390、步骤 4) 5-氟-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯的合成
391、将2-氟-1-(2-氟-2-硝基乙烯基)-4-(甲基磺酰基)苯 (0.15 g,0.57 mmol)、1-(2-乙氧基-2-氧代乙基)哒嗪-1-溴化鎓 (0.21 g,0.85 mmol)、乙酸铜一水合物 (0.057g,0.28 mmol)、2,6-二甲基吡啶 (0.31 g,2.85 mmol)、1,4-二氧六环 (10 ml) 和分子筛(100 mg) 加入到单口圆底烧瓶中,80 ℃下反应4.5小时。反应结束后,冷却至室温,反应液抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 1/1) 得到标题化合物为棕色油状物 (0.054 g,24.91%)。ms (esi, pos. ion) m/z: 380.95 (m+1).
392、步骤 5) 5-氟-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸的合成
393、将5-氟-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯 (0.054g,0.14 mmol)、甲醇 (4 ml) 和四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (0.023 g, 0.56 mmol,溶于水 (0.28 ml)),室温下反应8小时。反应结束后,向反应液中加水 (30 ml) 稀释,用乙酸乙酯 (30 ml × 2) 萃取,水相添加2 m hcl调节至ph ≤ 4,乙酸乙酯 (30 ml × 2) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为淡黄色固体 (0.041 g,81.97 %)。ms (esi, pos. ion) m/z:353.00 (m+1).
394、步骤 6) (
s)-5-氟-6-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
395、将5-氟-6-(2-氟-4-(甲基磺酰基)苯基)吡咯并[1,2-
b]哒嗪-7-羧酸 (0.041 g,0.12 mmol)、(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.036 g,0.14 mmol)、2-氯-1-甲基吡啶碘化物 (0.040 g,0.16 mmol)、
n,
n-二甲基甲酰胺 (5 ml)和四氢呋喃 (5 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.047 g,0.36 mmol),室温下反应1.5小时。反应结束后,反应液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea (v/v) = 1/3) 得到标题化合物为黄色固体 (0.031g,45.49 %)。ms (esi, pos. ion) m/z: 586.60 (m+1). hplc纯度: 96.73%.
396、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.02 (s, 1h), 10.35 (d,
j =7.6 hz,1h), 8.72 (d,
j =3.4 hz, 1h), 8.42 (d,
j =8.8 hz, 1h), 7.86 – 7.74 (m, 3h),7.64 (t,
j =7.6 hz, 1h), 7.51 (d,
j =5.9 hz, 1h), 7.48 – 7.41 (m, 4h), 7.31 (d,
j =9.6 hz, 2h), 7.25 (t,
j =7.5 hz, 1h), 7.13 (dd,
j =9.0, 4.3 hz, 1h), 5.43(d,
j =7.6 hz, 1h), 3.32 (s, 3h).
397、19f nmr (376 mhz, dmso-
d6) δ (ppm): -110.01 (s), -170.79 (s).
398、实施例7 (
s)-6-(2-氟苯基)-5-甲基-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
399、
400、步骤1) 3-((2-氟苯基)乙炔基)吡嗪-2-胺的合成
401、将3-溴吡嗪-2-胺 (3.0 g,17.24 mmol),碘化亚铜 (0.66 g,3.45 mmol),pdcl2(pph3)2(1.21 g,1.72 mmol),三乙胺 (15 ml),1-乙炔基-2-氟苯 (2.34 ml,20.69 mmol)加入到50 ml单口瓶中,加毕,氮气置换2次,氮气保护下室温反应17 h,停止反应;减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 3/1),得到标题化合物为黄色固体 (2.9g, 78.89%)。ms (esi, pos. ion) m/z: 214.1 (m+1).
402、步骤2)6-(2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪的合成
403、将3-((2-氟苯基)乙炔基)吡嗪-2-胺 (2.9 g,13.60 mmol),叔丁醇钾四氢呋喃溶液 (1 mol/l,27.2 ml,27.2 mmol),
n,
n-二甲基甲酰胺 (10 ml) 加入到50 ml单口瓶中,加毕,加热至80 ℃,保温反应2.5 h,停止反应;减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 1/1),得到标题化合物为黄色固体 (1.66 g, 57.24%)。ms (esi, pos.ion) m/z: 214.1 (m+1).
404、步骤3)6-(2-氟苯基)-5-甲基5
h-吡咯并[2,3-
b]吡嗪的合成
405、将6-(2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪 (0.5 g,2.35 mmol),碳酸铯 (2.30 g,7.05 mmol),碘甲烷 (0.18 ml,2.82 mmol),四氢呋喃 (10 ml) 加入到50 ml三口瓶中,加毕,室温反应2.5 h,停止反应;过滤,滤液中加入水 (80 ml),乙酸乙酯 (60 ml × 2) 萃取,合并有机相,水 (50 ml) 洗,饱和食盐水 (50 ml) 洗,无水硫酸钠干燥,减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 10/1),得到标题化合物为黄色固体 (0.2 g,37.53%)。ms (esi, pos. ion) m/z: 228.2 (m+1).
406、步骤4) 6-(2-氟苯基)-7-碘-5-甲基-5
h-吡咯并[2,3-
b]吡嗪的合成
407、将6-(2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪 (200 mg,0.88 mmol),乙腈(10 ml),
n-碘代丁二酰亚胺 (217.78 mg,0.97 mmol) 加入到50 ml单口瓶中,加毕,加热至90 ℃,保温反应1 h后,停止反应;冷却至室温,加入水 (50 ml),乙酸乙酯 (50 ml ×3) 萃取,合并有机相,水 (60 ml) 洗,饱和食盐水 (60 ml) 洗,无水硫酸钠干燥,减压旋干,得到标题化合物为淡黄色固体 (300.0 mg, 96.53%)。ms (esi, pos. ion) m/z:354.0 (m+1).
408、步骤5) 6-(2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲腈的合成
409、将6-(2-氟苯基)-7-碘-5-甲基-5
h-吡咯并[2,3-
b]吡嗪 (300 mg,0.85 mmol),氰化锌 (0.2 g,1.7 mmol),xantphos (0.049 g,0.085 mmol),锌粉 (0.056 g,0.85 mmol),碳酸铯 (0.55 g,1.7 mmol),pd2(dba)3(0.049 g,0.085 mmol),
n,
n-二甲基甲酰胺 (10ml) 加入到50 ml单口瓶中,加毕,氮气置换2次,于氮气氛围下加热至100 ℃,反应2 h,停止反应;反应液冷却至室温,减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 3/1),得到标题化合物为黄色固体 (214.0 mg, 99.86%)。ms (esi, pos. ion) m/z: 253.2(m+1).
410、步骤6) 6-(2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸的合成
411、将6-(2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲腈 (214 mg,0.85 mmol),氢氧化钾 (0.48 g,8.5 mmol),甲醇 (10 ml),水 (10 ml) 加入到50 ml单口瓶中,加毕,加热至100 ℃,反应9.5 h,停止反应;反应液冷却至室温,减压旋干有机溶剂,残余溶剂中加入水 (10 ml),加入3m hcl溶液调节ph为3-4,乙酸乙酯 (30 ml × 3) 萃取,合并有机相,减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 2/3),得到标题化合物为白色固体 (106.1 mg, 46.11%)。ms (esi, pos. ion) m/z: 272.2 (m+1).
412、步骤7) (
s)-6-(2-氟苯基)-5-甲基-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
413、将6-(2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸 (86 mg,0.32 mmol),二氯甲烷 (5 ml),
n,
n-二甲基甲酰胺 (一滴) 加入到25 ml单口瓶中,继续滴加草酰氯(0.14 ml,1.6 mmol),加毕,室温反应30 min,旋干后加入四氢呋喃 (2 ml) 溶解备用;将(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (80.41 mg,0.32 mmol),吡啶 (0.10 ml,0.28 mmol),四氢呋喃 (5 ml) 加入到25 ml单口瓶中,加毕,室温搅拌约30 min,加入先前备用的四氢呋喃 (2 ml) 溶液,室温反应22 h,停止反应;减压旋干,经反相制备后得到标题化合物为黄色固体 (5.8 mg, 3.49%)。ms (esi, pos. ion) m/z:505.2 (m+1). hplc纯度: 96.25%.
414、1h nmr (599 mhz, dmso-
d6) δ (ppm): 10.94 (s, 1h), 9.91 (dd,
j =16.1,8.2 hz, 1h), 8.78 (d,
j =2.6 hz, 1h), 8.60 (d,
j =2.6 hz, 1h), 7.66 – 7.54 (m,3h), 7.52 (d,
j =4.2 hz, 1h), 7.45 (tt,
j =14.8, 7.2 hz, 4h), 7.41 – 7.28 (m,4h), 7.26 (t,
j =7.6 hz, 1h), 5.46 (d,
j =8.0 hz, 1h), 3.67 (s, 3h).
415、实施例8 (
s)-6-(2-氟苯基)-5-(2-甲氧基乙基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
416、
417、步骤1) 3-((2-氟苯基)乙炔基)吡嗪-2-胺的合成
418、26.7 ℃下,在50 ml单口瓶中加入3-溴吡嗪-2-胺 (3.0 g,17.24 mmol),cui(0.66 g,3.45 mmol),pd(pph3)2cl2(1.21 g,1.72 mmol),加入tea (15 ml) 溶解,室温搅拌下滴加1-乙炔基-2-氟苯 (2.34 ml,20.69 mmol),加毕,氮气置换2次,并于n2保护下室温继续反应约17 h后,停止反应;反应液浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) =3/1),收黄色固体产物 (2.9 g, 78.89%)。ms (esi, pos. ion) m/z: 214.1(m+1).
419、步骤2) 6-(2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪的合成
420、26.3℃下,在50 ml单口瓶中加入3-((2-氟苯基)乙炔基)吡嗪-2-胺 (2.9 g,13.60 mmol),加入dmf (10 ml) 溶解,室温搅拌下加入1 mol/l叔丁醇钾四氢呋喃溶液(27.2 ml,27.2 mmol),加毕,加热至80℃,保温反应约2.5 h;反应液浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 1/1),收黄色固体产物 (1.66 g, 57.24%)。ms(esi, pos. ion) m/z: 214.1 (m+1).
421、步骤3) 6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪的合成
422、将6-(2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪 (1 g,4.69 mmol),碳酸铯 (2.29 g,7.04 mmol),2-溴乙基甲基醚 (0.88 ml,9.38 mmol),
n,
n-二甲基甲酰胺 (10 ml) 加入到50 ml单口瓶中,室温反应18.5 h,停止反应;过滤,滤液中加入水 (80 ml),乙酸乙酯 (60ml × 2) 萃取,合并有机相,水 (50 ml) 洗,饱和食盐水 (50 ml) 洗,无水硫酸钠干燥,浓缩,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 4/1),得到标题化合物为黄油 (616.1mg, 48.42%)。ms (esi, pos. ion) m/z: 272.2 (m+1).
423、步骤4) 6-(2-氟苯基)-7-碘-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪的合成
424、将6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪 (616 mg,2.27mmol),乙腈 (10 ml) 加入到50 ml单口瓶中,室温搅拌下加入
n-碘代丁二酰亚胺 (561.78mg,2.50 mmol),加毕,加热至90 ℃,反应1 h,停止反应;反应液冷却至室温,减压旋干,加入水 (50 ml),乙酸乙酯 (50 ml × 3) 萃取,合并有机相,水 (60 ml) 洗,饱和食盐水(60 ml) 洗,无水硫酸钠干燥,过滤、减压旋干,得到标题化合物为棕黄色固体 (860.8 mg,95.45%)。ms (esi, pos. ion) m/z: 398.0 (m+1).
425、步骤5) 6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲腈的合成
426、将6-(2-氟苯基)-7-碘-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪 (860 mg,2.17 mmol),氰化亚铜 (0.58 g,6.51 mmol),二甲基亚砜 (10 ml) 加入到50 ml单口瓶中,加毕,氮气置换2次,于氮气氛围下加热至150 ℃,反应8.5 h,停止反应;反应液冷却至室温,加入乙酸乙酯 (100 ml) 稀释,水 (60 ml × 3) 洗,饱和食盐水 (60 ml × 2)洗,收集有机相,无水硫酸钠干燥,过滤、减压旋干,得到标题化合物为淡黄色固体 (413.6mg, 64.47%)。ms (esi, pos. ion) m/z: 297.1 (m+1).
427、步骤6) 6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸的合成
428、将6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲腈 (413.6mg,1.40 mmol),甲醇 (10 ml),水 (10 ml),氢氧化钾 (0.79 g,14 mmol) 加入到50 ml单口瓶中,加毕,体系加热至100 ℃,反应4 h,停止反应;反应液冷却至室温,旋掉大部分溶剂,残余溶剂中加入水 (10 ml),3m hcl溶液调节ph为3-4,乙酸乙酯 (30 ml × 3) 萃取,合并有机相,减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 1/3),得到标题化合物为白色固体 (130 mg, 29.54%)。
429、步骤7) (s)-6-(2-氟苯基)-5-(2-甲氧基乙基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
430、将6-(2-氟苯基)-5-(2-甲氧基乙基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸 (130 mg,0.41 mmol),二氯甲烷 (5 ml),
n,
n-二甲基甲酰胺 (一滴) 加入到25 ml单口瓶中,继续滴加草酰氯 (0.17 ml, 2.05 mmol),加毕,室温搅拌30 min,反应液浓缩,加入四氢呋喃 (2ml) 溶解备用;将(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮(103.02 mg,0.41 mmol),四氢呋喃 (5 ml),吡啶 (0.13 ml,1.64 mmol) 加入到25 ml单口瓶中,加毕,室温搅拌30 min,继续加入先前备用的四氢呋喃 (2 ml) 溶液,室温反应22h,停止反应;减压旋干,柱层析分离纯化 (石油醚/乙酸乙酯 (v/v) = 1/3),得到标题化合物为黄色固体 (6 mg, 2.13%)。ms (esi, pos. ion) m/z: 549.1 (m+1).
431、1h nmr (599 mhz, dmso-
d6) δ (ppm): 10.98 (d,
j =11.4 hz, 1h), 9.91 (dd,
j =17.4, 8.2 hz, 1h), 8.78 (d,
j =2.7 hz, 1h), 8.59 (d,
j =2.6 hz, 1h), 8.06 –7.92 (m, 1h), 7.56 (ddd,
j =29.5, 18.8, 6.1 hz, 6h), 7.30 (ddt,
j =22.5, 14.8,8.0 hz, 6h), 5.45 (dd,
j =8.4, 2.7 hz, 1h), 4.33 (dd,
j =10.6, 4.8 hz, 2h),3.54 – 3.48 (m, 2h), 3.01 (s, 3h).
432、实施例9 (
s)-7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
433、
434、步骤 1) 4-氟-2-(羟基甲基)苯酚的合成
435、将5-氟-2-羟基苯甲酸甲酯 (140 mg, 0.82 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (10 ml) 溶解,置于冰浴中搅拌5分钟,缓慢加入氢化铝锂 (31.12 mg,0.82 mmol),继续冰浴中搅拌5分钟,移至室温下搅拌反应16小时。反应结束后,反应液加入饱和硫酸钠溶液 (20 ml),室温搅拌30分钟。反应液过滤,滤液减压浓缩,残留物加入水 (5ml),用乙酸乙酯 (15 ml) 萃取,有机相减压浓缩,得到标题化合物为微黄色油状物 (80mg, 68.40%)。ms (esi, neg. ion)
m/z: 141.1 (m-1)
436、步骤 2) 2-溴-7-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
437、将3,5-二溴-1
h-吡唑-4-羧酸乙酯 (480 mg, 1.61 mmol) 加入100 ml单口圆底烧瓶中,加入
n,
n-二甲基甲酰胺 (10 ml) 溶解,室温搅拌下依次加入碳酸钾 (667.55 mg,4.83 mmol),4-氟-2-(羟基甲基)苯酚 (228.83 mg, 1.61 mmol),加热至150 ℃反应约24小时。停止反应,反应液冷却至室温,加入饱和食盐水 (15 ml),用乙酸乙酯 (20 ml × 2)萃取,合并有机相,无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经正相硅胶柱层析纯化(石油醚/乙酸乙酯 (v/v) = 2/1),得到标题化合物为黄色固体 (163 mg, 29.66%)。ms(esi, pos. ion) m/z: 340.9 (m+1).
438、步骤 3) 7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
439、将2-溴-7-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (220 mg, 0.64mmol)、(2-氟-4-(甲基磺酰基)苯基)硼酸 (167.43 mg, 0.77 mmol)、碳酸钠 (135.67 mg,1.28 mmol),brettphos-pd-g3 (116.03 mg, 0.13 mmol) 加入100 ml单口圆底烧瓶中,加入1,4-二氧六环 (10 ml) 和水 (0.7 ml) 溶解,氮气置换反应体系3次,加热至90 ℃反应6.5 小时。停止反应,反应液冷却至室温,减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/2),得到标题化合物为黄色固体 (186 mg, 62.79%)。ms (esi, pos.ion) m/z: 435.0 (m+1). hplc纯度: 94.57%.
440、步骤 4) 7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
441、将7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (158 mg, 0.36 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (4 ml) 、水 (4 ml) 和甲醇 (4 ml) 溶解,加入氢氧化锂一水合物 (75.53 mg, 1.80 mmol),加热至50 ℃反应6小时。停止反应,反应液减压浓缩,残留物加入水 (20 ml),用乙酸乙酯 (20ml) 萃取除掉杂质,水相用4 mol/l盐酸调节ph ≤ 2,用乙酸乙酯 (20 ml × 2) 萃取,合并有机相经饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,得到标题化合物为米白色固体 (140 mg, 92.51%)。ms (esi, pos. ion) m/z: 406.9 (m+1). hplc纯度:97.66%.
442、步骤 5) (
s)-7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
443、在室温下,将7-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸 (110 mg,0.27 mmol),(
s)-3-氨基-5苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (71.24 mg,0.28 mmol) 和2-氯-1-甲基吡啶碘化物 (103.47 mg,0.41mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (10 ml) 和
n,
n-二甲基甲酰胺 (1 ml)溶解,搅拌约5分钟,继续滴加
n,
n-二异丙基乙胺 (104.68 mg,0.81 mmol),搅拌反应6.5小时。停止反应,反应液减压浓缩,残留物加入水 (15 ml),用乙酸乙酯 (20 ml × 2) 萃取,合并有机相,用饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/2),得到标题化合物为白色固体 (140 mg,92.51%)。ms (esi, pos. ion) m/z: 639.9 (m+1). hplc纯度: 99.70%.
444、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.03 (s, 1h), 8.41 (d,
j =7.4 hz,1h), 7.83 – 7.75 (m, 3h), 7.67 – 7.62 (m, 1h), 7.52 – 7.31 (m, 10h), 7.26 (t,
j =7.5 hz, 1h), 5.48 (s, 2h), 5.33 (d,
j =7.4 hz, 1h), 3.31 (s, 3h).
445、13c nmr (151 mhz, dmso-
d6) δ (ppm): 168.20, 167.19, 160.33 (d,
j =144.8hz), 160.21, 158.69 (d,
j =133.1 hz), 146.62, 144.78, 143.53 (d,
j =1.9 hz),142.95 (d,
j =6.7 hz), 139.00, 138.57, 132.85 (d,
j =2.2 hz), 132.61, 131.07,130.84, 129.87, 128.83, 127.10 (d,
j =15.0 hz), 127.01, 123.95, 122.94 (d,
j =3.2 hz), 122.12, 118.77 (d,
j =8.9 hz), 118.28 (d,
j =9.1 hz), 116.89 (d,
j =24.1 hz), 114.81 (d,
j =25.4 hz), 114.71 (d,
j =25.2 hz), 97.79, 67.76, 46.05,43.64.
446、19f nmr (376 mhz, dmso-
d6) δ (ppm): -109.90 (s), -117.53 (s).
447、实施例10 (
s)-2-(1-(2-羟基-2-甲基丙基)-1
h-吡唑-4-基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
448、
449、步骤 1) 2-溴-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
450、将3,5-二溴-1
h-吡唑-4-羧酸乙酯 (200 mg, 0.67 mmol) 加入50 ml单口圆底烧瓶中,加入
n,
n-二甲基甲酰胺 (10 ml) 溶解,加入碳酸钾 (280 mg, 2.01 mmol),水杨醇(87 mg, 0.70 mmol),加热至150 ℃反应约20小时。停止反应,反应液冷却至室温,减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 4/1),得到标题化合物为黄色固体产物 (71.6 mg, 33.01%)。ms (esi, pos. ion) m/z: 323.0 (m+1).
451、步骤 2) 2-(1-(2羟基-2-甲基丙基)-1
h-吡唑-4-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
452、将2-溴-7-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (150 mg, 0.46mmol)、2-甲基-1-(4-(4,4,5,5-四甲基-1,3,2-二噁硼烷
-2-基)-1
h-吡唑-1-基)丙烷-2-醇(183.64 mg, 0.69 mmol)、碳酸钠 (135.67 mg, 1.28 mmol)、brettphos-pd-g3 (116.03mg, 0.13 mmol) 加入100 ml单口圆底烧瓶中,加入1,4-二氧六环 (10 ml) 和水 (0.7ml) 溶解,氮气置换反应体系3次,加热至90 ℃反应16小时。停止反应,反应液冷却至室温,减压浓缩,残留物经硅胶柱层析纯化 (乙酸乙酯),得到标题化合物为米白色固体 (125mg, 69.54%)。ms (esi, pos. ion) m/z: 382.8 (m+1). hplc纯度: 98.75%.
453、步骤 3) 2-(1-(2羟基-2-甲基丙基)-1
h-吡唑-4-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
454、将2-(1-(2羟基-2-甲基丙基)-1
h-吡唑-4-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (100 mg, 0.26 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (4ml) 、水 (4 ml) 和甲醇 (4 ml) 溶解,加入氢氧化锂一水合物 (54.55 mg, 1.3 mmol),加热至50 ℃反应7.5小时。停止反应,反应液减压浓缩,残留物加入水 (15 ml),用乙酸乙酯 (20 ml) 萃取除掉杂质,水相用4 mol/l盐酸调节ph ≤ 2,用乙酸乙酯 (20 ml × 2)萃取,合并有机相经饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,得到标题化合物为米白色固体 (92 mg, 96.71%)。ms (esi, pos. ion) m/z: 355.2 (m+1). hplc纯度:97.41%.
455、步骤 4)(
s)-2-(1-(2-羟基-2-甲基丙基)-1
h-吡唑-4-基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
456、在室温下,将2-(1-(2羟基-2-甲基丙基)-1
h-吡唑-4-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸 (74 mg,0.21 mmol)、(
s)-3-氨基-5苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (55.41 mg,0.22 mmol) 和2-氯-1-甲基吡啶碘化物 (80.48 mg,0.32 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (10 ml) 和
n,
n-二甲基甲酰胺 (1ml) 溶解,搅拌约5分钟,继续滴加
n,
n-二异丙基乙胺 (81.42 mg,0.63 mmol),搅拌反应3小时。停止反应,反应液减压浓缩,残留物加入水 (15 ml),用乙酸乙酯 (20 ml × 2) 萃取,合并有机相,用饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/3),得到标题化合物为白色固体 (47 mg,36.16%)。ms (esi, pos. ion) m/z: 588.2 (m+1). hplc纯度: 94.41%.
457、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.06 (s, 1h), 8.56 (d,
j =7.1 hz,1h), 8.45 (s, 1h), 7.96 (s, 1h), 7.67 (t,
j =7.7 hz, 1h), 7.54 – 7.49 (m, 4h),7.47 – 7.43 (m, 3h), 7.37 (dd,
j =13.8, 5.7 hz, 3h), 7.30 (dd,
j =11.6, 7.0 hz,2h), 5.43 (d,
j =7.1 hz, 1h), 5.40 (s, 2h), 4.66 (s, 1h), 4.02 (s, 2h), 1.05(d,
j =1.7 hz, 6h).
458、13c nmr (151 mhz, dmso-
d6) δ (ppm): 168.34, 167.09, 161.36, 147.16,146.93, 144.31, 139.03, 138.71, 137.97, 132.62, 132.23, 131.04, 130.93,129.90, 129.90, 128.84, 128.55, 127.10, 125.61, 123.97, 122.17, 116.80,116.35, 114.28, 94.96, 69.73, 67.88, 62.43, 45.59, 27.65, 27.62, 27.62.
459、实施例11 (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
460、
461、步骤 1) 2-(2-氟-4-(甲基磺酰基)苯基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酸甲酯的合成
462、将2-氯-1
h-吡咯并[3,2-
b]吡啶-3-甲酸甲酯 (300 mg, 1.42 mmol)、(2-氟-4-(甲基磺酰基)苯基)硼酸 (619 mg, 2.84 mmol)、pd(dppf)cl2·dcm (232 mg, 0.28mmol)、碳酸钠 (452 mg, 4.26 mmol)、1,4-二氧六环 (20 ml) 和水 (2 ml) 加入到单口圆底烧瓶中,氮气置换反应体系三次,100 ℃下反应过夜;反应结束后,冷却至室温,反应液抽滤,向滤液中加水 (50 ml) 稀释,二氯甲烷 (20 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/1)得到标题化合物为黄色固体 (400 mg,80.62 %)。ms (esi, pos. ion) m/z: 348.8 (m+1).
463、步骤 2) 2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酸甲酯的合成
464、将2-(2-氟-4-(甲基磺酰基)苯基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酸甲酯 (100mg, 0.29 mmol)、碳酸钾 (80 mg, 0.58 mmol)、thf (5 ml) 加入到单口圆底烧瓶中,室温下滴入碘甲烷 (82 mg, 0.58 mmol),室温下反应过夜。反应结束后,反应液减压浓缩,残余物用水 (20 ml) 稀释,二氯甲烷萃取 (10 ml × 3),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为棕色固体 (104 mg,100 %)。ms (esi, pos. ion) m/z:363.1 (m+1).
465、步骤 3) 2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酸的合成
466、将2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酸甲酯(100 mg, 0.28 mmol)、甲醇 (6 ml) 加入到单口圆底烧瓶中,然后加入氢氧化钠 (33.6mg, 0.84 mmol,溶于水 (2 ml)),回流反应10小时。反应结束后,冷却至室温,浓缩反应液后得到标题化合物为灰色固体 (90 mg,93.62 %)。ms (esi, pos. ion) m/z: 349.1 (m+1).
467、步骤 4) (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
468、将(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (65 mg,0.26 mmol)、2-(2-氟-4-(甲基磺酰基)苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酸 (90mg, 0.26 mmol)、2-氯-1-甲基吡啶碘化物 (86.3 mg, 0.34 mmol)、
n,
n-二甲基甲酰胺 (2ml) 和四氢呋喃 (2 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.21 ml, 1.30 mmol),室温下反应过夜;反应结束后,将反应液倒入冰水 (30 ml) 中,有黄色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (二氯甲烷/甲醇 (v/v) = 20/1) 得到标题化合物为白色固体 (54 mg,85.80%)。ms (esi, pos.ion) m/z: 582.2 (m+1).
469、1h nmr (400 mhz, cdcl3) δ (ppm): 11.01 (dd,
j =8.2, 5.2 hz, 1h), 8.73(d,
j =4.7 hz, 1h), 8.36 (d,
j =12.4 hz, 1h), 8.04 (s, 1h), 7.86 (t,
j =9.4 hz,1h), 7.82 – 7.77 (m, 2h), 7.62 – 7.56 (m, 2h), 7.50 – 7.42 (m, 2h), 7.42 –7.30 (m, 4h), 7.16 (t,
j =7.7 hz, 2h), 5.91 (dd,
j =8.4, 3.8 hz, 1h), 3.64 (s,3h), 3.12 (s, 3h).
470、实施例12 (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)噻吩并[3,2-
b]吡啶-3-甲酰胺的合成
471、
472、步骤 1) 2-(2-氟苯基)噻吩并[3,2-
b]吡啶的合成
473、将2-溴-3-氯吡啶 (521 mg, 2.71 mmol)、双三苯基磷二氯化钯 (570.6 mg,0.81 mmol)、碘化亚铜 (309.7 mg, 1.63 mmol)、三乙胺 (10 ml) 加入到单口圆底烧瓶中,室温反应半小时;向反应液中加入1-乙炔基-2-氟苯 (358.1 mg, 2.98 mmol),100 ℃下反应6小时;继续向该反应液中加入溶于dmf (2 ml) 中的硫化钠 (846 mg, 10.84mmol),130 ℃下反应过夜。反应结束后,冷却至室温,减压浓缩反应液,残余物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 10/1) 得到标题化合物为淡黄色固体 (297 mg,47.85%)。ms (esi, pos. ion) m/z: 230.1 (m+1).
474、步骤2) 3-溴-2-(2-氟苯基)噻吩并[3,2-
b]吡啶的合成
475、将2-(2-氟苯基)噻吩并[3,2-
b]吡啶 (297 mg, 1.30 mmol) 和二氯甲烷 (20ml) 加入到单口圆底烧瓶中,然后加入nbs (231 mg, 1.30 mmol),室温下反应过夜。减压浓缩反应液,残余物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 10/1) 得到标题化合物为无水油状固体 (248 mg,62.12%)。ms (esi, pos. ion) m/z: 308.0 (m+1).
476、步骤3) 2,4,6-三氯苯基-2-(2-氟苯基)噻吩并[3,2-
b]吡啶-3-甲酸酯的合成
477、将3-溴-2-(2-氟苯基)噻吩并[3,2-
b]吡啶 (248 mg, 0.80 mmol)、2,4,6-三氯苯甲酸酯 (451 mg, 2.0 mmol)、xantphos-pd-g3 (165 mg, 0.16 mmol)、甲苯 (30 ml) 和tea (243 mg, 2.40 mmol) 加入到单口圆底烧瓶中,氮气置换反应体系三次,110 ℃下反应过夜。反应结束后,冷却至室温,反应液减压浓缩,残余物用水 (30 ml) 稀释, 二氯甲烷萃取 (15 ml × 3),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 4/1) 得到标题化合物为淡黄色固体 (331 mg,90.85%)。ms (esi, pos. ion) m/z: 451.8 (m+1).
478、步骤 4) 2-(2-氟苯基)噻吩并[3,2-
b]吡啶-3-甲酸的合成
479、将2,4,6-三氯苯基-2-(2-氟苯基)噻吩并[3,2-
b]吡啶-3-甲酸酯 (230 mg, 0.51mmol)、四氢呋喃 (10 ml) 加入到单口圆底烧瓶中,然后加入氢氧化钠 (61.2 mg, 1.53mmol,溶于水 (1 ml)),室温反应8小时。反应结束后,残余物用水 (20 ml) 稀释,二氯甲烷(10 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为淡黄色固体 (138 mg,100 %)。ms (esi, pos. ion) m/z: 274.0 (m+1).
480、步骤 5) (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)噻吩并[3,2-
b]吡啶-3-甲酰胺的合成
481、将(
s)-3-氨基-5-苯基-1,3-二氢-2h-苯并[
e][1,4]二氮杂䓬-2-酮 (125 mg,0.50 mmol)、2-(2-氟苯基)噻吩并[3,2-
b]吡啶-3-甲酸 (137 mg, 0.50 mmol)、2-氯-1-甲基吡啶碘化物 (166 mg, 0.65 mmol)、
n,
n-二甲基甲酰胺 (3 ml) 和四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.41ml, 2.50 mmol),室温下反应过夜;反应结束后,将反应液倒入冰水 (30 ml) 中,有黄色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/1) 得到标题化合物为淡黄色固体 (57 mg,22.62%)。ms (esi, pos. ion) m/z: 506.9 (m+1).hplc纯度: 96.81%.
482、1h nmr (400 mhz, cdcl3) δ (ppm): 11.86 (d,
j =8.6 hz, 1h), 8.90 (s,1h), 8.27 (d,
j =7.6 hz, 1h), 8.13 (s, 1h), 7.58 (d,
j =7.1 hz, 2h), 7.53 –7.31 (m, 8h), 7.27 – 7.08 (m, 4h), 5.95 (d,
j =8.2 hz, 1h).
483、实施例13 (
s)-6-(2-氟苯基)-
n7-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-5,7-二甲酰胺的合成
484、
485、
486、步骤 1) 5-氰基-6-(2-氟苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯的合成
487、将哒嗪 (536 mg, 6.69 mmol)、溴乙酸乙酯 (1.53 g, 9.10 mmol)、乙醇 (25ml) 加入到单口圆底烧瓶中,室温下反应1.5小时;然后向反应液中加入2-氟苯甲醛 (756mg, 6.09 mmol)、2-氰基乙酰胺 (512 mg, 6.09 mmol)、tea (1.69 ml, 12.18 mmol),室温下反应6小时;最后向上述反应液中加入ddq (2.76 g, 12.18 mmol),室温下反应过夜;反应结束后,减压浓缩反应液,向残余物中加入二氯甲烷 (50 ml) 稀释,用饱和碳酸氢钠溶液 (50 ml) 洗涤有机相,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/1) 得到标题化合物为棕色固体 (1.17 g,56.52 %)。ms (esi, pos. ion) m/z: 310.0 (m+1).
488、步骤 2) 5-氰基-6-(2-氟苯基)吡咯并[1,2-
b]哒嗪-7-羧酸的合成
489、将5-氰基-6-(2-氟苯基)吡咯并[1,2-
b]哒嗪-7-羧酸乙酯 (332 mg, 1.07mmol)、甲醇 (3 ml)、四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (67.4 mg, 1.60 mmol,溶于水 (3 ml)),室温下反应2小时。反应结束后,减压浓缩反应液后得到标题化合物为棕色固体 (300 mg,100 %)。ms (esi, pos. ion) m/z: 282.0 (m+1).
490、步骤 3) (
s)-5-氰基-6-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺的合成
491、将(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (250 mg,0.99 mmol)、5-氰基-6-(2-氟苯基)吡咯并[1,2-
b]哒嗪-7-羧酸 (278 mg, 0.99 mmol)、2-氯-1-甲基吡啶碘化物 (329 mg, 1.29 mmol)、
n,
n-二甲基甲酰胺 (3 ml)、四氢呋喃 (3ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺(0.82 ml, 4.95 mmol),室温下反应2小时;反应结束后,将反应液倒入冰水 (50 ml) 中,有灰色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) =4/1→1/4) 得到标题化合物为米色固体 (101 mg,19.73 %)。
492、步骤 4) (
s)-6-(2-氟苯基)-
n7-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-5,7-二甲酰胺的合成
493、将(
s)-5-氰基-6-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)吡咯并[1,2-
b]哒嗪-7-甲酰胺 (120 mg, 0.23 mmol)、浓硫酸 (5 ml)、水(1滴) 加入到单口圆底烧瓶中,50 ℃下反应4小时。反应结束后,冷却室温,将反应液缓缓滴入冰水 (100 ml) 中并不停搅拌,然后用氢氧化钠溶液 (4 mol/l) 中和至ph至7-8,有白色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v)= 1/4)得到标题化合物为白色固体 (40 mg,32.31%)。ms (esi, pos. ion) m/z: 533.0 (m+1).hplc纯度: 96.25%.
494、1h nmr (400 mhz, cdcl3) δ (ppm): 10.90 – 10.67 (m, 1h), 9.09 (dd,
j =9.2, 1.5 hz, 1h), 8.67 (d,
j =15.2 hz, 1h), 8.60 – 8.53 (m, 1h), 7.60 – 7.34(m, 8h), 7.22 (t,
j =8.5 hz, 1h), 7.19 – 7.10 (m, 3h), 5.91 (d,
j =8.4 hz, 1h).
495、实施例14 (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-甲酰胺的合成
496、
497、步骤 1) 2-溴-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸乙酯的合成
498、将4-(羟甲基)吡啶-3-醇 (0.30 g, 2.40 mmol)、3,5-二溴-1
h-吡唑-4-甲酸乙酯(0.72 g, 2.40 mmol)、碳酸钾 (1.0 g, 7.20 mmol) 和dmf (5 ml) ,加入到单口圆底烧瓶中,150 ℃下反应6小时。反应结束后,冷却至室温,将反应液倒入冰水 (50 ml) 中,二氯甲烷 (15 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,得到标题化合物为灰色固体 (0.31 g,39.85%)。ms (esi, pos. ion) m/z: 324.0 (m+1).
499、步骤 2) 2-(2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸乙酯的合成
500、将2-溴-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸乙酯 (0.31 g,0.96 mmol)、2-氟苯硼酸 (0.40 g, 2.88 mmol)、pd(dppf)cl2·dcm (0.16 g, 0.19mmol) 、碳酸钠 (0.31 g, 2.88 mmol) 、1,4-二氧六环 (10 ml) 和水 (1 ml) 加入到单口圆底烧瓶中,氮气置换反应体系三次,100 ℃下反应过夜;反应结束后,冷却至室温,反应液抽滤,向滤液中加水 (40 ml) 稀释,二氯甲烷 (15 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 2/1)得到标题化合物为淡黄色固体 (168 mg,51.77 %)。ms (esi, pos. ion) m/z: 340.2 (m+1).
501、步骤 3) 2-(2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸的合成
502、将2-(2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸乙酯 (115mg, 0.34 mmol)、甲醇 (3 ml)、四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (21.4 mg, 0.51 mmol,溶于水 (3 ml)),50 ℃下反应过夜;反应结束后,减压浓缩反应液后得到标题化合物为棕色固体 (105 mg,100 %)。ms (esi, pos. ion) m/z:312.1 (m+1).
503、步骤 4) (
s)-2-(2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-甲酰胺的合成
504、将(
s)-3-氨基-5-苯基-1,3-二氢-2h-苯并[
e][1,4]二氮杂䓬-2-酮 (80.0 mg,0.32 mmol)、2-(2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[4,3-
e][1,3]噁嗪-3-羧酸 (99.6mg, 0.32 mmol)、2-氯-1-甲基吡啶碘化物 (106.3 mg, 0.42 mmol)、
n,
n-二甲基甲酰胺(2 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.26 ml, 1.60 mmol),室温下反应过夜;反应结束后,将反应液倒入冰水 (20 ml)中,有灰色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (二氯甲烷/甲醇 (v/v) =10/1) 得到标题化合物为白色固体 (39 mg,22.50%)。ms (esi, pos. ion) m/z: 544.9(m+1).
505、1h nmr (400 mhz, cdcl3) δ (ppm): 8.84 (s, 1h), 8.54 (d,
j =5.0 hz, 1h),8.15 (d,
j =7.9 hz, 1h), 7.59 – 7.50 (m, 4h), 7.49 – 7.30 (m, 7h), 7.25 – 7.14(m, 4h), 5.78 (d,
j =7.7 hz, 1h), 5.46 (s, 2h).
506、实施例15 (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-甲酰胺的合成
507、
508、步骤 1) 2-溴-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯的合成
509、将2-(羟甲基)吡啶-3-醇盐酸盐 (0.30 g, 1.86 mmol)、3,5-二溴-1
h-吡唑-4-甲酸乙酯 (0.55 g, 1.86 mmol)、碳酸钾 (0.77 g, 5.58 mmol) 和dmf (4 ml) ,加入到单口圆底烧瓶中,150 ℃下反应6小时。反应结束后,冷却至室温,将反应液倒入冰水 (50 ml)中,二氯甲烷 (15 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,得到标题化合物为灰色固体 (0.225 g,37.40%)。ms (esi, pos. ion) m/z: 324.0 (m+1).
510、步骤 2) 2-(2-氟-4-(甲基磺酰基)苯基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯的合成
511、将2-溴-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯 (225 mg, 0.69mmol)、(2-氟-4-(甲基磺酰基)苯基)硼酸 (301 mg, 1.38 mmol)、pd(dppf)cl2·dcm (113mg, 0.14 mmol) ,碳酸钠 (219 mg, 2.07 mmol),1,4-二氧六环 (10 ml) 和水 (1 ml)加入到单口圆底烧瓶中,氮气置换反应体系三次,100 ℃下反应过夜;反应结束后,冷却至室温,反应液抽滤,向滤液中加水 (40 ml) 稀释,二氯甲烷 (15 ml × 3) 萃取,收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/1) 得到标题化合物为淡黄色固体(154 mg,53.15 %)。ms (esi, pos. ion) m/z:418.0 (m+1).
512、步骤 3) 2-(2-氟-4-(甲基磺酰基)苯基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸的合成
513、将2-(2-氟-4-(甲基磺酰基)苯基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯 (154 mg, 0.37 mmol)、甲醇 (3 ml)、四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (31.3 mg, 0.74 mmol,溶于水 (3 ml)),50 ℃下反应过夜;反应结束后,减压浓缩反应液后得到标题化合物为淡黄色固体 (140 mg,100 %)。ms(esi, pos. ion) m/z: 390.0 (m+1).
514、步骤 4) (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-甲酰胺的合成
515、将(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (90 mg,0.36 mmol)、2-(2-氟-4-(甲基磺酰基)苯基)-9
h-吡唑[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸 (140 mg, 0.36 mmol)、2-氯-1-甲基吡啶碘化物 (120 mg, 0.47 mmol)、
n,
n-二甲基甲酰胺 (2 ml)、四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.30 ml, 1.80 mmol),室温下反应过夜;反应结束后,将反应液倒入冰水 (30 ml) 中,有黄色固体析出,减压抽滤,滤饼干燥后经硅胶柱层析纯化 (二氯甲烷/甲醇 (v/v) = 20/1) 得到标题化合物为白色固体 (81 mg,36.32%)。ms(esi, pos. ion) m/z: 623.1 (m+1).
516、1h nmr (400 mhz, cdcl3) δ (ppm): 8.58 (d,
j =4.0 hz, 1h), 8.40 (s, 1h),8.27 (d,
j =7.8 hz, 1h), 7.83 – 7.76 (m, 3h), 7.73 (d,
j =8.4 hz, 1h), 7.58 –7.50 (m, 3h), 7.47 – 7.33 (m, 5h), 7.25 – 7.13 (m, 2h), 5.76 (d,
j =7.7 hz,1h), 5.57 (s, 2h), 3.07 (s, 3h).
517、实施例16 (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺
518、
519、步骤 1)2-溴-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯的合成
520、在50 ml单口瓶中加入3,5-二溴-1
h-吡唑-4-甲酸乙酯 (1.0 g,3.36 mmol),加入dmf (10 ml) 溶解,室温搅拌下依次加入碳酸钾 (1.39 g,10.08 mmol),水杨醇 (0.50 g,4.03 mmol),加毕,加热至150 ℃,保温反应约20 h后,停止反应;反应液冷却至室温,浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 4/1),得到标题化合物为黄色固体产物 (547.3 mg, 50.46%)。
521、ms (esi, pos. ion)
m/z: 323.0 (m+1).
522、步骤2) 2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
523、在50 ml单口瓶中加入2-溴-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯(0.2 g,0.62 mmol),加入1,4-二氧六环 (10 ml)、水 (2 ml) 溶解,室温搅拌下依次加入4-甲磺酰基-2-氟苯硼酸 (0.16 g,0.74 mmol),碳酸钾 (0.17 g,1.24 mmol),brettphos-pd-g3 (0.056 g,0.062 mmol),加毕,氮气置换2次,于氮气氛围下加热至80 ℃,保温反应约3.5 h后,停止反应;反应液冷却至室温,浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 1/1),得到标题化合物为黄色固体产物 (0.1443 g, 55.99%)。ms (esi,pos. ion) m/z: 417.2 (m+1).
524、步骤 3) 2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
525、27 ℃下,在25 ml单口瓶中加入2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (0.1443 g,0.35 mmol),加入thf (5 ml)、水 (5 ml) 、甲醇 (5 ml) 溶解,室温搅拌下加入氢氧化锂一水合物 (73.43 mg,1.75 mmol),加毕,加热至50 ℃反应约17 h,停止反应;反应液浓缩,残余溶剂中加入水 (2 ml),用2 m hcl调节ph为2-4,有固体析出,过滤,收集滤饼,减压干燥,得到标题化合物为黄色固体产物(0.1153 g, 85.67%)。
526、步骤 4) (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
527、25.5 ℃下,在50 ml单口瓶中加入2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸 (0.1153 g,0.30 mmol),加入thf (5 ml) 溶解,室温搅拌下依次加入(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (75.38 mg,0.30 mmol),cmpi (99.64 mg,0.39 mmol),加毕,室温搅拌约15 min,继续滴加dipea(0.25 ml,1.5 mmol),室温反应约2.5 h后,停止反应;反应液浓缩,残渣经正相硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/4),得到标题化合物为淡黄色固体产物 (54.3 mg,28.81%)。ms (esi, pos. ion) m/z: 622.3 (m+1). hplc纯度: 97.91%.
528、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.04 (s, 1h), 8.51 – 8.34 (m, 1h),7.80 (s, 3h), 7.65 (s, 1h), 7.48 (d,
j =14.1 hz, 7h), 7.30 (d,
j =27.6 hz, 5h),5.49 (s, 2h), 5.38 – 5.24 (m, 1h), 3.31 (s, 3h).
529、实施例17 (
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-6-(2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
530、
531、步骤 1)6-(2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸的合成
532、向反应瓶中加入6-(2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸乙酯 (0.145g, 0.51 mmol),甲醇 (4 ml),四氢呋喃 (4 ml),水 (2 ml),一水合氢氧化锂 (0.053 g,1.27 mmol),室温反应1 h。反应液减压浓缩,残留物中加入水 (50 ml),滴加2 m盐酸溶液调节ph = 5,乙酸乙酯萃取 (30 ml × 3),有机相无水硫酸钠干燥,过滤,有机相同水相合并减压浓缩,得标题化合物为棕黄色固体 (0.1230 g, 94.04%)。ms (esi, pos. ion) m/z: 259.1 (m+1).
533、步骤2)(
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-6-(2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
534、向反应瓶中加入(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.10 g, 0.37 mmol),6-(2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸 (0.11g, 0.44 mmol),2-氯-1-甲基吡啶碘化物 (0.12 g, 0.48 mmol),
n,
n-二异丙基乙胺(0.48 g, 3.7 mmol),
n,
n-二甲基甲酰胺 (8 ml),室温反应3 h。反应液减压浓缩,残留物经制备分离纯化,得标题化合物为淡黄色固体 (0.0952 g, 50.32%)。ms (esi, pos. ion)m/z: 510.1 (m+1). hplc纯度:98.75%.
535、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.04 (s, 1h), 9.80 (d,
j =7.3 hz,1h), 9.07 (d,
j =1.2 hz, 1h), 8.89 (d,
j =1.2 hz, 1h), 7.67 – 7.57 (m, 2h),7.55 – 7.44 (m, 6h), 7.35 – 7.23 (m, 3h), 7.17 (d,
j =7.8 hz, 1h), 5.56 (d,
j =7.4 hz, 1h).
536、19f nmr (376 mhz, dmso-
d6) δ (ppm): -112.84 (s), -123.25 (s).
537、实施例18 (
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-2-(2-氟-4-(甲磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺
538、
539、步骤1-5详见中间体n:(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮的合成。
540、步骤6: (
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-2-(2-氟-4-(甲磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
541、向反应瓶中加入(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.05 g, 0.19 mmol),2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸 (0.089 g, 0.23 mmol),2-氯-1-甲基吡啶碘化物 (0.063 g, 0.25mmol),
n,
n-二异丙基乙胺 (0.086 g, 0.67 mmol),
n,
n-二甲基甲酰胺 (8 ml),室温反应1h。反应液减压浓缩,残留物经制备分离纯化,得标题化合物为类白色固体 (0.0585 g,49.25%)。ms (esi, pos. ion) m/z: 640.1 (m+1).hplc纯度:99.22%。
542、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.01 (s, 1h), 8.45 (d,
j =5.9 hz,1h), 7.79 (dd,
j =18.4, 7.2 hz, 3h), 7.68 – 7.42 (m, 8h), 7.40 – 7.26 (m, 3h),7.16 (d,
j =7.0 hz, 1h), 5.50 (s, 2h), 5.42 (d,
j =6.9 hz, 1h), 3.31 (s, 3h).
543、19f nmr (376 mhz, dmso-
d6) δ (ppm): -109.88 (s), -123.36 (s).
544、实施例19 (
s)-5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
a]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
545、
546、步骤 1)2-溴-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯的合成
547、在50 ml单口瓶中加入3,5-二溴-1
h-吡唑-4-甲酸乙酯 (0.5 g,1.68 mmol),加入dmf (10 ml) 溶解,室温搅拌下依次加入碳酸钾 (0.70 g,5.04 mmol),2-氟-6-(羟基甲基)苯酚 (0.15 g,1.76 mmol),加毕,加热至150 ℃,保温反应约18 h后,停止反应;反应液冷却至室温,浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 10/1),得到标题化合物为黄色固体 (262.5 mg, 45.85%)。ms (esi, pos. ion) m/z:341.10 (m+1).
548、步骤 2)5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-b][1,3]噁嗪-3-羧酸乙酯的合成
549、在50 ml单口瓶中加入2-溴-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯 (0.26 g,0.76 mmol),加入1,4-二氧六环 (10 ml)、水 (2 ml) 溶解,室温搅拌下依次加入4-甲磺酰基-2-氟苯硼酸 (0.20 g,0.91 mmol),碳酸钾 (0.21 g,1.52 mmol),brettphos-pd-g3(0.069 g,0.076 mmol),加毕,n2置换2次,于n2氛围下加热至80 ℃,保温反应约19 h后,停止反应;反应液冷却至室温,浓缩,粗品经正相硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 1/1),得到标题化合物为类白色固体 (0.1 g, 30.20%)。ms (esi, pos.ion) m/z: 435.0 (m+1).
550、步骤 3)5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
551、在50 ml单口瓶中加入5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (0.10 g,0.23 mmol),加入thf (5 ml)、水 (5 ml) 、甲醇(5 ml) 溶解,室温搅拌下加入氢氧化锂一水合物 (48.25 mg, 1.15 mmol),加毕,加热至50 ℃反应约17 h,停止反应;反应液浓缩,残余溶剂中加入水 (2 ml),用2 m hcl调节ph为2-4,有固体析出,过滤,收集滤饼,减压干燥,得到标题化合物为黄色固体 (0.094 g,100%)。ms (esi, pos. ion) m/z: 407.0 (m+1).
552、步骤 4)(
s)-5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
a]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
553、在50 ml单口瓶中加入5-氟-2-(2-氟-4-(甲基磺酰基)苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸(0.094 g,0.23 mmol),加入thf (5 ml) 溶解,室温搅拌下依次加入(
s)-3-氨基-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (57.79 mg,0.23mmol),cmpi (76.39 mg,0.30 mmol),加毕,室温搅拌约23 min,继续滴加dipea (0.19 ml,1.15 mmol),室温反应约1.5 h后,停止反应;反应液浓缩,残渣经正相硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 1/9),得到标题化合物为类白色固体 (70.9 mg, 47.91%)。ms(esi, pos. ion) m/z: 640.1 (m+1). hplc纯度:97.99%.
554、1h nmr (599 mhz, dmso-
d6) δ (ppm):11.01 (s, 1h), 8.33 (d,
j =7.4 hz,1h), 7.85 – 7.81 (m, 2h), 7.78 (dd,
j =8.2, 6.5 hz, 1h), 7.65 (ddd,
j =8.5,7.2, 1.6 hz, 1h), 7.55 – 7.51 (m, 1h), 7.50 – 7.43 (m, 5h), 7.37 – 7.29 (m,4h), 7.29 – 7.25 (m, 1h), 5.53 (s, 2h), 5.34 (d,
j =7.4 hz, 1h), 3.33 (s, 3h).
555、实施例20 (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
556、
557、步骤1: 1-溴-4-(乙基磺酰基)-2-氟苯的合成的合成
558、向1-溴-2-氟-4-碘苯 (10 g, 33.23 mmol)、乙烷亚磺酸钠 (5.02 g, 43.20mmol)、碘化亚铜 (0.63 g, 3.32 mmol)、磷酸钾 (7.05 g, 33.23 mmol) 和4-羟基-l-脯氨酸 (0.44 g, 3.32 mmol) 中加入dmso (60 ml),氮气保护下70 ℃反应15 h。反应液用乙酸乙酯 (200 ml) 稀释,依次用水 (200 ml) 和饱和食盐水 (200 ml) 洗涤,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) =10/1),得到标题化合物为淡黄色固体 (8.52 g, 95.97%);ms (esi, pos. ion) m/z:267.0 (m+1)。
559、步骤2: ((4-(乙基磺酰基)-2-氟苯基)乙炔基)三甲基硅烷的合成
560、反应瓶中加入1-溴-4-(乙基磺酰基)-2-氟苯(8.50 g, 31.82 mmol),双三苯基膦二氯化钯 (2.23 g, 3.18 mmol),碘化亚铜 (0.61 g, 3.18 mmol),三乙胺 (6 ml) 和dmf(20 ml),冰浴下加入三甲基硅乙炔 (4.69 g, 47.73 mmol),氮气置换反应体系3次,室温下反应18 h。减压浓缩反应液,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 5/1),得到标题化合物为棕色油状物 (6.80 g, 75.13%)。
561、步骤3: 4-(乙基磺酰基)-1-乙炔基-2-氟苯的合成
562、反应瓶中加入((4-(乙基磺酰基)-2-氟苯基)乙炔基)三甲基硅烷(6.65 g, 23.38mmol) 和甲醇 (60 ml) 中,然后加入氟化铯 (3.91 g, 25.72 mmol),室温下反应半小时。减压浓缩反应液,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 5/1),得到标题化合物为淡黄色固体 (4.59 g, 92.50%)。
563、步骤4: 2-((4-(乙基磺酰基)-2-氟苯基)乙炔)吡啶-3-胺的合成
564、将2-溴-3-氨基吡啶 (1 g, 5.78 mmol)、碘化亚铜 (0.22 g, 1.16 mmol)、双三苯基膦二氯化钯 (0.81 g, 1.16 mmol) 加入至50 ml单口瓶内,加入dmf (12 ml) 溶解,往上述反应液中加入4-(乙基磺酰基)-1-乙炔基-2-氟苯 (1.47 g, 6.94 mmol) 和三乙胺(3 ml),加毕,氮气置换2次,70 ℃反应21 h;停止反应,将反应液用乙酸乙酯 (100 ml) 稀释,依次用水 (50 ml) 和饱和食盐水 (50 ml) 洗涤,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,残渣经正相硅胶柱层析纯化 (流动相:pe/ea(v/v) = 2/1),得到标题化合物为黄色固体 (0.82 g, 46.62%);ms (esi, pos. ion) m/z: 305.0 (m+1).
565、步骤5: 2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶的合成
566、将2-((4-(乙基磺酰基)-2-氟苯基)乙炔)吡啶-3-胺(0.81 g, 2.66 mmol) 加入至50 ml单口瓶内,加入dmso (6 ml) 溶解,室温搅拌下加入叔戊醇钠 (0.35 g, 3.19mmol),加毕,体系加热至70℃反应5 h;将反应液滴加到 (100 ml) 中,用2 mol/l盐酸调ph至3,然后用碳酸氢钠调ph至8,抽滤,用水 (20 ml) 淋洗,滤饼50℃真空干燥,收标题化合物为棕色固体 (0.76 g, 93.83%);ms (esi, pos. ion) m/z: 305.1 (m+1).
567、步骤6: 2-(4-(乙基磺酰基)-2-氟苯基)-3-碘-1
h-吡咯并[3,2-
b]吡啶的合成
568、将2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶(0.76 g, 2.50 mmol)加入至50 ml单口瓶内,加入dmf (8 ml) 溶解,室温搅拌下加入nis (0.67 g, 3 mmol),加毕,体系加热至50℃,反应5 h;将反应液滴加到水 (90 ml) 中,抽滤,用水 (10 ml) 淋洗,滤饼55 ℃真空干燥,得到标题化合物为棕色固体 (1.02 g, 94.94%); ms (esi, pos.ion) m/z: 430.9 (m+1).
569、步骤7:2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶-3-羧酸叔丁酯的合成
570、将2-(4-(乙基磺酰基)-2-氟苯基)-3-碘-1
h-吡咯并[3,2-
b]吡啶(0.40 g, 0.93mol)、四三苯基膦钯 (0.32 g, 0.28 mmol)、dipea (0.60 g, 4.65 mmol)、dmf (3 ml)、叔丁醇 (5 ml) 加入到单口圆底烧瓶中,一氧化碳置换三次,90 ℃下搅拌6.5 h。反应液用乙酸乙酯 (40 ml) 稀释,依次用水 (40 ml) 和饱和食盐水 (40 ml) 洗涤,有机相减压浓缩,残渣经柱层析纯化分离 (二氯甲烷/乙酸乙酯(v/v) = 1/1),得到标题化合物为淡黄色固体 (0.13, 34.57%);ms (esi, pos. ion) m/z: 405.1 (m+1).
571、步骤8: 2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶-3-羧酸盐酸盐的合成
572、向2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶-3-羧酸叔丁酯(0.29g, 0.72 mmol)中加入4 mol/l氯化氢二氧六环溶液 (6 ml),室温搅拌10 h。将反应液减压浓缩,得到标题化合物为淡黄色固体 (0.27 g, 97.86%)。
573、步骤9: (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
574、将2-(4-(乙基磺酰基)-2-氟苯基)-1
h-吡咯并[3,2-
b]吡啶-3-羧酸盐酸盐(0.065g, 0.17 mmol)和(
s)-3-氨基-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.043g, 0.17 mmol) 加到dmf (5 ml) 中,然后加入2-氯-1-甲基吡啶碘化物 (0.065 g, 0.26mmol) 和dipea (0.088 g, 0.68 mmol),加毕,室温搅拌5 h。将反应液用乙酸乙酯 (60ml) 稀释,依次用水 (60 ml) 和饱和食盐水 (60 ml) 洗涤,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (二氯甲烷/甲醇(v/v) = 20/1),得到粗品,送制备纯化,得到标题化合物为白色固体 (0.026, 26.46%)。ms (esi, pos. ion) m/z:582.1 (m+1). hplc纯度:98.01%。
575、实施例21 (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
576、
577、步骤 1)2-溴-n-甲基吡啶-3-胺的合成
578、将2-溴-3-氨基吡啶 (5.0 g, 28.90 mmol) 加到thf (40 ml) 中,冰浴下加入60%氢化钠 (1.04 g, 43.35 mmol),加毕,室温搅拌。半小时后冰浴下加入碘甲烷 (4.51g, 31.79 mmol),加毕,继续室温搅拌16 h。将反应液用饱和氯化铵水溶液 (100 ml) 淬灭,用乙酸乙酯 (80 ml x 2) 萃取,合并有机相,用饱和食盐水 (100 ml) 洗涤,有机相减压浓缩,残渣经硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) = 5/1, 0.5%三乙胺),得到标题化合物为淡黄色油状物 (4.42 g, 81.77%);ms (esi, pos. ion) m/z: 187.0 (m+1).
579、步骤 2)2-((4-(乙基磺酰基)-2-氟苯基)乙炔基)-
n-甲基吡啶-3-胺的合成
580、将2-溴-n-甲基吡啶-3-胺 (1.0 g, 5.35 mmol)、碘化亚铜 (0.20 g, 1.07mmol)、双三苯基膦二氯化钯 (0.75 g, 1.07 mmol) 加入至50 ml单口瓶内,加入dmf (9ml) 溶解,氮气保护下加入4-(乙基磺酰基)-1-乙炔基-2-氟苯 (1.36 g, 6.42 mmol),往上述反应液中滴加三乙胺 (3 ml),加毕,氮气置换2次,80 ℃反应17 h;反应液浓缩,粗品经正相硅胶柱层析纯化 (流动相:pe/ea(v/v) = 1/1),得到标题化合物为黄色固体 (0.95g, 55.81%);ms (esi, pos. ion) m/z: 319.1 (m+1).
581、步骤 3)2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶的合成
582、将2-((4-(乙基磺酰基)-2-氟苯基)乙炔基)-
n-甲基吡啶-3-胺 (0.99 g,3.10mmol)、叔戊醇钠 (0.41 g,3.73 mmol) 和二甲基亚砜 (20 ml) 加入到单口圆底烧瓶中,80 ℃下搅拌17.5小时。反应结束后,冷却至室温,向反应液中加水 (40 ml) 稀释,二氯甲烷 (40 ml × 2) 萃取,有机层减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 1/1) 得到标题化合物为棕色油状物 (0.23 g,23.23 %);ms (esi, pos. ion) m/z: 319. 1(m+1).
583、步骤4: 2-(4-(乙基磺酰基)-2-氟苯基)-3-碘-1-甲基-1
h-吡咯并[3,2-
b]吡啶的合成
584、将2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶 (0.18 g,0.57 mmol)、
n-碘代丁二酰亚胺 (0.15 g,0.68 mmol)、乙腈 (15 ml) 加入到单口圆底烧瓶中,50 ℃下搅拌3小时。反应结束后,冷却至室温,反应减压浓缩,残渣经硅胶柱层析纯化(pe/ea(v/v) = 1/1) 得到标题化合物为黄色固体 (0.23 g,91.57 %)。
585、步骤5: 2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-羧酸甲酯的合成
586、将2-(4-(乙基磺酰基)-2-氟苯基)-3-碘-1-甲基-1
h-吡咯并[3,2-
b]吡啶 (0.17g, 0.38 mmol)、四三苯基膦钯 (0.22 g, 0.19 mmol)、三乙胺 (0.15 g, 1.52 mmol)、dmf(5 ml) 和甲醇 (5 ml) 加入到单口圆底烧瓶中,一氧化碳置换三次,并在一氧化碳氛围60℃下搅拌4小时。反应结束后,冷却至室温,反应液减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 1/4) 得到标题化合物为棕色油状物 (0.12 g, 83.31 %)。ms (esi, pos. ion) m/z: 377.10 (m+1).
587、步骤6: 2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-羧酸的合成
588、将2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-羧酸甲酯(0.12 g,0.32 mmol)、甲醇 (6 ml) 和水 (2 ml) 加入到单口圆底烧瓶中,然后加入氢氧化钠 (0.051 g,1.28 mmol),65 ℃下反应7小时。反应结束后,冷却至室温,向滤液里加水稀释 (30 ml),用乙酸乙酯萃取 (30 ml × 2),水相添加2m hcl调节至ph≤4,水层减压浓缩,向浓缩液中加入甲醇 (20 ml),过滤除去不溶性盐,滤液减压浓缩得到标题化合物为棕色固体 (0.11 g,95.21%)。ms (esi, pos. ion) m/z: 363.00 (m+1).
589、步骤7: (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-甲酰胺的合成
590、将2-(4-(乙基磺酰基)-2-氟苯基)-1-甲基-1
h-吡咯并[3,2-
b]吡啶-3-羧酸(0.11 g,0.30 mmol)、(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.081 g,0.30 mmol)、2-氯-1-甲基吡啶碘化物 (0.10 g,0.39 mmol),
n,
n-二甲基甲酰胺 (4 ml),四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.12 g,0.90 mmol),室温下反应2小时。反应结束后,反应液减压浓缩,经制备纯化 (乙腈/水(0.1%tfa) (v/v) = 3/2)得到标题化合物为白色固体(0.032 g,17.18%)。ms (esi, pos. ion) m/z: 614.1 (m+1). hplc纯度: 98.65%
591、1h nmr (400 mhz, cdcl3) δ (ppm): 11.00 (t,
j =8.1 hz, 1h), 8.72 (d,
j =4.5 hz, 1h), 7.85 – 7.70 (m, 5h), 7.57 (dd,
j =6.9, 5.2 hz, 2h), 7.45 (ddd,
j =5.1, 4.5, 1.6 hz, 1h), 7.41 – 7.28 (m, 4h), 7.15 – 7.09 (m, 2h), 5.93 (d,
j =8.5 hz, 1h), 3.62 (s, 3h), 3.16 (q,
j =7.4 hz, 2h), 1.35 (t,
j =7.5 hz, 3h).
592、实施例22 (s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
593、
594、步骤 1)2-(4-(乙基磺酰基)-2-氟苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯的合成
595、将2-溴-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯 (0.20 g, 0.62mmol),2-(4-(乙基磺酰基)-2-氟苯基)-4,4,5,5-四甲基-1,3,2-二氧硼杂环戊烷 (0.23g, 0.74 mmol),brettphos-pd-g3(0.11 g, 0.12 mmol),碳酸钠 (0.13 g, 1.24 mmol)加入50 ml反应瓶,再加入水 (0.5 ml) 和二氧六环 (10 ml),氮气保护,90 ℃搅拌反应5h。反应液直接加硅胶旋干,残渣经硅胶柱层析纯化 (二氯甲烷/乙酸乙酯(v/v) = 10/1),得到标题化合物为米白色固体 (0.19 g, 71.32%);ms (esi, pos. ion) m/z: 431.1 (m+1).
596、步骤 2)2-(4-(乙基磺酰基)-2-氟苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
597、将2-(4-(乙基磺酰基)-2-氟苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酸乙酯(0.19 g, 0.44 mmol) 加入反应瓶中,加入甲醇 (4 ml),四氢呋喃 (4 ml) 和水 (4ml),再加入氢氧化锂一水合物 (0.092 g, 2.2 mmol),60 ℃搅拌反应11 h。反应结束后,反应液减压浓缩,残留物中加入水 (30 ml),水相加入4 mol/l hcl调节ph≤2,抽滤,用水(10 ml) 淋洗,滤饼60 ℃真空干燥,得到标题化合物为白色固体 (0.13g, 73.19%);ms(esi, pos. ion) m/z: 403.0 (m+1).
598、步骤3: (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
599、将2-(4-(乙基磺酰基)-2-氟苯基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸(0.12 g, 0.30 mmol),(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.081 g, 0.30 mmol) 和2-氯-1-甲基吡啶碘化物 (0.11 g, 0.45 mmol) 溶于dmf(6 ml) 和thf (10 ml) 中,室温搅拌5分钟,加入dipea (0.12 g, 0.90 mmol),室温搅拌。反应液用乙酸乙酯 (50 ml) 稀释,依次用水和饱和食盐水洗涤,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经硅胶柱层析 (二氯甲烷/甲醇(v/v) = 20/1) 纯化,得到粗品,经制备纯化,得到标题化合物为白色固体 (0.038 g, 19.49%);ms (esi, pos. ion)m/z: 654.1 (m+1). hplc纯度:99.38%。
600、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.00 (s, 1h), 8.44 (d,
j =7.3 hz,1h), 7.82 – 7.73 (m, 3h), 7.58 (dd,
j =16.9, 7.9 hz, 1h), 7.55 – 7.43 (m, 7h),7.39 – 7.29 (m, 3h), 7.16 (d,
j =7.9 hz, 1h), 5.50 (s, 2h), 5.42 (d,
j =7.3 hz,1h), 3.55 – 3.29 (m, 2h, overlapped), 1.14 (t,
j =7.4 hz, 3h).
601、19f nmr (376 mhz, cdcl3) δ (ppm): -108.96 (s), -127.02 (s).
602、实施例23 (
s)-2-(4-(乙基磺酰基)-2-氟苯基)-5-氟-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂卓-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]氧嗪-3-甲酰胺的合成
603、
604、步骤1: 2-溴-5-氟-9
h-苯并[
e]吡唑[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
605、将3,5-二溴-1
h-吡唑-4-羧酸乙酯 (0.8 g,2.69 mmol) 加入至50 ml单口瓶内,加入dmf (10 ml) 溶解,室温搅拌下依次加入碳酸钾 (0.74 g,5.38 mmol),2-氟-6-(羟甲基)苯酚 (0.40 g,2.82 mmol),加毕,体系加热至130℃反应5小时;停止反应,反应液加入水 (20 ml) 浓缩,乙酸乙酯 (20 ml) 萃取,有机相减压浓缩,残渣经正相硅胶柱层析纯化(石油醚/乙酸乙酯(v/v) = 4/1),得到标题化合物为棕色固体 (0.85g,92.79%)。ms (esi,pos. ion) m/z: 341.0 (m +1).
606、步骤2: (4-溴-3-氟苯基)(乙基)硫醚的合成
607、将碳酸铯 (2.2 g, 6.76 mmol) 加入50 ml二颈圆底烧瓶中,氮气置换反应体系3次,用注射器将溶于dmf (10 ml) 的4-溴-3-氟苯硫酚 (700 mg, 3.38 mmol) 和碘乙烷(527.18 mg, 3.38 mmol) 加入反应体系,氮气置换反应体系3次,室温搅拌反应约6小时。停止反应,反应液冷却至室温,反应液加水 (20 ml),用乙酸乙酯 (20ml × 2) 萃取,合并有机相,减压浓缩,得到标题化合物粗品为黄色油状物 (792 mg, 99.64%)。
608、步骤3: 1-溴-4-(乙基磺酰基)-2-氟苯的合成
609、将(4-溴-3-氟苯基)(乙基)硫醚 (792 mg, 3.37 mmol) 加入50 ml单口圆底烧瓶中,加入醋酸 (10 ml) 溶解,加入30% h2o2(1.72 ml, 16.85 mmol),加热至80 ℃搅拌反应2小时。停止反应,反应液减压浓缩,加入乙酸乙酯 (15 ml),依次用饱和碳酸氢钠溶液和饱和食盐水洗涤,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,得到标题化合物为白色固体 (819 mg, 91.02%);ms (esi, pos. ion) m/z: 267.0 (m+1).
610、步骤4: 2-(4-乙磺酰基-2-氟苯基)-4,4,5,5-四甲基-1,3,2-二氧硼杂环戊烷的合成
611、将1-溴-4-(乙基磺酰基)-2-氟苯 (470 mg, 1.76 mmol),联硼酸频那醇酯(893.87 mg, 3.52 mmol),pd(dppf)cl2·dcm (143.73 mg, 0.18 mmol),醋酸钾 (345.45mg, 3.52 mmol) 加入100 ml单口圆底烧瓶中,再加入甲苯 (20 ml), 氮气置换反应体系3次,加热至100 ℃反应17小时。停止反应,反应液减压浓缩,残留物加入乙酸乙酯 (20 ml),抽滤,滤液用饱和食盐水洗涤,有机相减压浓缩,得到标题化合物粗品 (552.8 mg, 100%)为棕色固体。ms (esi, pos. ion) m/z: 315.1 (m+1).
612、步骤5: 2-(4-(乙基磺酰基)-2-氟苯基)-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯的合成
613、将2-溴-5-氟-9
h-苯并[
e]吡唑[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (120 mg, 0.35mmol),2-(4-乙磺酰基-2-氟苯基)-4,4,5,5-四甲基-1,3,2-二氧硼杂环戊烷 (131.96 mg,0.42 mmol),碳酸钠 (74.19 mg, 0.7 mmol),brettphos-pd-g3(63.45 mg, 0.07 mmol)加入50 ml单口圆底烧瓶中,加入1,4-二氧六环 (10 ml) 和水 (0.5 ml) 溶解,氮气置换反应体系3次,加热至100℃反应4小时。停止反应,反应液冷却至室温,减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/1),得到标题化合物为白色固体 (153mg, 96.99%)。ms (esi, pos. ion) m/z: 449.1 (m+1).
614、步骤6: 2-(4-(乙基磺酰基)-2-氟苯基)-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸的合成
615、将2-(4-(乙基磺酰基)-2-氟苯基)-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸乙酯 (150 mg, 0.33 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (4 ml)、水(4 ml) 和甲醇 (4 ml) 溶解,加入氢氧化锂一水合物 (69.23 mg, 1.65 mmol),加热至60℃搅拌反应6小时。停止反应,反应液减压浓缩,残留物加入水 (15 ml),用乙酸乙酯 (20ml) 萃取除掉杂质,水相用4 mol/l盐酸调节ph≤2,用乙酸乙酯 (20 ml × 2) 萃取,合并有机相经饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,得到标题化合物为米白色固体 (129 mg, 91.74%)。ms (esi, pos. ion) m/z: 421.1 (m+1).
616、步骤7: (
s)-2-(4-乙磺酰基-2-氟苯基)-5-氟-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-甲酰胺的合成
617、在25 ℃下,将2-(4-(乙基磺酰基)-2-氟苯基)-5-氟-9
h-苯并[
e]吡唑并[5,1-
b][1,3]噁嗪-3-羧酸 (80 mg,0.19 mmol),(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (51.16 mg,0.19 mmol) 和cmpi (72.81 mg,0.29 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (10 ml) 和dmf (1 ml) 溶解,搅拌约5分钟,继续滴加dipea (73.67 mg,0.57 mmol),搅拌反应3小时。停止反应,反应液减压浓缩,残留物加入水(15 ml),用乙酸乙酯 (20 ml × 2) 萃取,合并有机相,用饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯 (v/v) = 1/2),送制备纯化 (58%乙腈:42% 水(0.1%tfa)),得到标题化合物为白色固体 (30 mg, 23.30%)。ms (esi, pos. ion) m/z:672.1 (m+1). hplc纯度: 99.25%.
618、1h nmr (400 mhz, dmso-
d6) δ (ppm): 10.97 (s, 1h), 8.35 (d,
j =7.4 hz,1h), 7.88 – 7.74 (m, 3h), 7.62 – 7.56 (m, 1h), 7.56 – 7.38 (m, 6h), 7.33 (dt,
j =13.0, 5.1 hz, 3h), 7.16 (d,
j =7.9 hz, 1h), 5.52 (s, 2h), 5.43 (d,
j =7.4hz, 1h), 3.40 (d,
j =7.4 hz, 2h), 1.13 (t,
j =7.3 hz, 3h).
619、13c nmr (151 mhz, dmso-
d6) δ (ppm): 167.63, 166.31, 160.11, 160.02 (d,
j =253.5 hz), 153.41 (d,
j =248.0 hz), 150.30 (d,
j =248.9 hz), 145.91, 144.69,140.78 (d,
j =6.7 hz), 138.10, 135.81 (d,
j =12.8 hz), 132.87, 131.31, 129.82,129.74, 128.92, 127.44 (d,
j =13.7 hz), 127.18 (d,
j =15.0 hz), 126.36 (d,
j =3.2 hz), 125.95 (d,
j =6.9 hz), 125.23 (d,
j =7.7 hz), 123.91 (d,
j =3.3 hz),123.58 (d,
j =2.7 hz), 119.06, 118.61 (d,
j =19.4 hz), 116.42 (d,
j =16.6 hz),115.40 (d,
j =25.0 hz), 98.10, 67.8 , 49.3 , 45.91, 7.52.
620、19f nmr (376 mhz, dmso-
d6) δ (ppm): -109.79 (s), -123.40 (s), -134.61(s).
621、实施例24 (
s)-2-(4-(乙磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮䓬-3-基)-9
h-吡唑并[5,1-
b]吡啶[2,3-
e][1,3]噁嗪-3-甲酰胺的合成
622、
623、步骤1: 2-溴-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-甲酸乙酯的合成
624、在反应瓶中加入3-羟基-2-羟甲基吡啶盐酸盐 (325 mg, 2.01 mmol),3,5-二溴-1
h-吡唑-4-羧酸乙酯 (0.60 g, 2.01 mmol),碳酸钾 (0.83 g, 6.03 mmol) 和dmf (8ml),移至130℃搅拌反应30 h。tlc监测,原料基本反应完,停止反应。减压蒸发溶剂,硅胶柱层析纯化 (ea/pe(v/v) = 1/4),得到标题化合物 (300 mg, 46.02%)。ms (esi, pos.ion) m/z: 324.0 (m+1).
625、步骤2:2-(4-(乙磺酰基)-2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯的合成
626、氮气保护下,单口瓶中加入2-溴-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-甲酸乙酯 (300 mg, 0.93 mmol),2-(4-(乙磺酰基)-2-氟苯基)-4,4,5,5-四甲基-1,3,2-二氧硼杂环戊烷 (0.35 g,1.12 mmol),pd(dppf)cl2·dcm (0.11 g, 0.14 mmol),碳酸钠(0.30 g, 2.79 mmol),1, 4-二氧六环 (15 ml) 和水 (3 ml),加热至95 ℃搅拌反应8 h。tlc监测,原料基本反应完全,停止反应。加入水 (10 ml),乙酸乙酯 (20 ml × 3) 萃取,无水硫酸钠干燥,有机相浓缩,残留物经硅胶柱层析 (pe/ea(v/v) = 10/1) 洗脱,得到标题化合物 (150mg, 37.56%) . ms (esi, pos. ion) m/z: 432.1 (m+1).
627、步骤3:2-(4-(乙磺酰基)-2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸的合成
628、在单口瓶中加入2-(4-(乙磺酰基)-2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸乙酯 (150 mg, 0.35 mmol),氢氧化锂一水合物 (0.059 g, 1.4mmol),thf (4 ml),甲醇 (6 ml) 和水 (6 ml),移至50 ℃搅拌反应24 h。tlc监测,原料反应完,停止反应。反应液减压浓缩,加入4n hcl (2 ml) 调节ph=2~3,有固体析出,抽滤,得到标题化合物为黄色固体 (110 mg, 78.43%)。ms (esi, pos. ion) m/z: 404.0 (m+1).
629、步骤4: (
s)-2-(4-(乙磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮䓬-3-基)-9
h-吡唑并[5,1-
b]吡啶[2,3-
e][1,3]噁嗪-3-甲酰胺的合成
630、氮气保护下,在单口瓶中加入2-(4-(乙磺酰基)-2-氟苯基)-9
h-吡唑并[5,1-
b]吡啶并[2,3-
e][1,3]噁嗪-3-羧酸 (110 mg, 0.27 mmol),(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.073 g, 0.27 mmol),cmpi (0.10 g, 0.41mmol),thf (8 ml) 和dmf (2 ml),缓慢滴加dipea (0.16 ml, 0.95 mmol),滴毕,室温搅拌反应1 h。tlc监测,原料反应完全,停止反应。加入饱和碳酸氢钠 (20 ml),乙酸乙酯 (20ml × 3) 萃取,饱和食盐水 (20 ml) 洗涤,收集有机相,硫酸钠干燥,浓缩溶剂,送制备纯化,得到标题化合物 (85 mg, 47.61%)。hplc纯度:96.65%。ms (esi, pos. ion) m/z:655.1 (m+1).
631、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.00 (s, 1h), 8.54 (d,
j =4.2 hz,1h), 8.47 (d,
j =7.3 hz, 1h), 7.79 (t,
j =7.7 hz, 4h), 7.64-7.54 (m, 3h), 7.52(d,
j =7.0 hz, 2h), 7.50-7.44 (m, 2h), 7.33 (dd,
j =12.9, 7.7 hz, 1h), 7.17 (d,
j =7.8 hz, 1h), 5.53 (s, 2h), 5.44 (d,
j =7.4 hz, 1h), 3.41 (d,
j= 7.2 hz, 2h),1.14 (t,
j = j =7.3 hz, 3h).
632、19f nmr (376 mhz, dmso-
d6) δ (ppm): -109.88 (d,
j = j =4.3 hz), -123.38(d,
j = j =7.9 hz).
633、实施例25 (
s)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
634、
635、步骤1: 6-(4-溴-2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酸乙酯的合成
636、将3-(2-氟-4-溴苯基)-3-氧代丙酸乙酯 (1.0 g,3.46 mmol)、1,2,4-三嗪-3-胺(0.66 g,6.92 mmol)、
n-溴化丁二酰亚胺 (0.62 g,3.46 mmol) 和
n-甲基吡咯烷酮 (20ml) 加入到单口圆底烧瓶中,80 ℃下反应6.5小时。反应结束后,冷却至室温,向反应液中加水稀释 (30 ml),用乙酸乙酯萃取 (30 ml × 2),收集有机层,无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经硅胶柱层析纯化 (pe/ea(v/v) = 5/3) 得到标题化合物为黄色油状物 (0.40 g,31.67 %)。
637、步骤2: 6-(2-氟-4-(乙基磺酰基)苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸乙酯的合成
638、将6-(4-溴-2-氟苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酸乙酯 (0.40 g,1.10mmol)、乙基亚磺酸钠 (0.38 g,3.30 mmol)、碘化亚铜 (0.042 g,0.22 mmol)、磷酸钾(0.47 g,2.20 mmol)、l-羟基脯氨酸 (0.087 g,0.66 mmol)、二甲基亚砜 (15 ml) 加入到单口圆底烧瓶中,氮气置换三次,100 ℃下搅拌5小时。反应结束后,冷却至室温,向反应液中加水稀释 (20 ml),乙酸乙酯萃取 (20 ml × 2),有机层用无水硫酸钠干燥,过滤,滤液减压浓缩,残渣经柱层析分离纯化 (pe/ea(v/v) =1/1) 得到标题化合物为棕色油状物(0.025 g,6.03 %)。ms (esi, pos. ion) m/z: 379.10 (m+1).
639、步骤3: 6-(2-氟-4-(乙基磺酰基)苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸的合成
640、将6-(2-氟-4-(乙基磺酰基)苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸乙酯(0.042 g,0.11 mmol) 和氢氧化锂一水合物 (0.0092 g,0.22 mmol) 加入到单口圆底烧瓶中,然后加入甲醇 (2 ml)、四氢呋喃 (2 ml) 和水 (2 ml),室温下反应3.5小时。反应结束后,向反应液里加水稀释 (10 ml),用乙酸乙酯萃取 (10 ml×2),水相添加2m hcl调节至ph≤4,乙酸乙酯萃取 (10 ml × 2),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为黄色油状物 (0.036 g,92.58 %)。ms (esi, pos. ion) m/z: 351.10(m+1).
641、步骤4: (
s)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)咪唑并[1,2-
b][1,2,4]三嗪-7-甲酰胺的合成
642、将6-(2-氟-4-(乙基磺酰基)苯基)咪唑并[1,2-
b][1,2,4]三嗪-7-羧酸 (0.036g,0.10 mmol)、(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮(0.030 g, 0.11 mmol)、2-氯-1-甲基吡啶碘化物 (0.033 g, 0.13 mmol),
n,
n-二甲基甲酰胺 (3 ml),四氢呋喃 (3 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.039 g,0.30 mmol),室温下反应3.5小时。反应结束后,反应液减压浓缩,经制备纯化 (乙腈:0.1%tfa水溶液(v/v) = 2:3) 得到标题化合物为白色固体 (0.025 g, 40.44%)。hplc纯度:98.61%。ms (esi, pos. ion) m/z: 602.10 (m+1).
643、1h nmr (400 mhz, cdcl3) δ (ppm):9.88 (d,
j = j =7.9 hz, 1h), 8.76 (dd,
j
= j =7.4, 1.8 hz, 2h), 7.97 (s, 1h), 7.95 – 7.89 (m, 1h), 7.80 (d,
j =7.8 hz,1h), 7.71 (d,
j =8.5 hz, 1h), 7.53 (d,
j =7.4 hz, 2h), 7.48 (t,
j =7.2 hz, 1h),7.42 – 7.32 (m, 3h), 7.21 – 7.13 (m, 2h), 5.90 (d,
j =7.9 hz, 1h), 3.14 (q,
j =7.4 hz, 2h), 1.31 (t,
j =7.4 hz, 3h).
644、19f nmr (376 mhz, cdcl3) δ (ppm): -108.20 (s), -127.02 (s).
645、实施例26 (
s)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
646、
647、步骤1: 3-碘-
n-甲基吡嗪-2-胺的合成
648、将3-碘吡嗪-2-胺 (500 mg, 2.26 mmol) 加入到单口圆底烧瓶中,加入四氢呋喃(20 ml) 溶解,置于冰浴中搅拌,加入60%氢化钠 (90.40 mg, 2.26 mmol),继续在冰浴中搅拌30分钟;滴入碘甲烷 (320.78 mg,2.26 mmol),室温搅拌16小时,原料剩余较多,冰浴下补加60%氢化钠 (90.40 mg, 2.26 mmol),继续在冰浴中搅拌30分钟;滴入碘甲烷(320.78 mg, 2.26 mmol),继续搅拌6小时。停止反应,反应液中加水 (20 ml)稀释,乙酸乙酯 (40 ml × 2) 萃取,有机层减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 4/1),得到标题化合物为黄色固体 (300 mg, 56.42%)。ms (esi, pos. ion) m/z: 236.0 (m+1).
649、步骤2: 3-((4-(乙磺酰基)-2-氟苯基)乙炔基)-
n-甲基吡嗪-2-胺的合成
650、将3-碘-
n-甲基吡嗪-2-胺 (300.84 mg, 1.28 mmol),4-(乙磺酰基)-1-乙炔基-2-氟苯 (271.67 mg, 1.28 mmol),cui (24.38 mg, 0.13 mmol) 和pdcl2(pph3)2(44.92mg, 0.064 mmol) 加入到二颈圆底烧瓶中,置于冰浴中,氮气置换反应体系三次,注射器加入三乙胺 (10 ml) 溶解,氮气置换反应体系三次,移至70 ℃继续搅拌12小时。停止反应,反应液直接减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 1/1),得到标题化合物为黄色固体 (334 mg, 81.71%)。ms (esi, pos. ion) m/z: 320.1 (m+1).
651、步骤3: 6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪的合成
652、将3-((4-(乙磺酰基)-2-氟苯基)乙炔基)-
n-甲基吡嗪-2-胺 (334 mg, 1.05mmol) 和叔戊醇钠 (138.76 mg,1.26 mmol) 加入到单口圆底烧瓶中,加入二甲基亚砜(20 ml) 溶解,80 ℃下搅拌16小时。停止反应,冷却至室温,反应液加水 (20 ml) 稀释,乙酸乙酯 (20 ml × 2) 萃取,有机相减压浓缩,残渣经柱层析纯化(pe/ea(v/v) = 1/1),得到标题化合物为黄色油状物 (120 mg, 35.93 %)。ms (esi, pos. ion) m/z: 320.1 (m+1).
653、步骤4: 6-(4-(乙磺酰基)-2-氟苯)-7-碘-5-甲基-5
h-吡咯并[2,3-
b]吡嗪的合成
654、将6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪 (120 mg, 0.38mmol)、
n-碘代丁二酰亚胺 (102.59 mg, 0.46 mmol) 加入到单口圆底烧瓶中,加入乙腈(10 ml) 溶解,加热至50 ℃搅拌反应5小时。反应结束后,冷却至室温,反应减压浓缩,残渣经硅胶柱层析纯化 (pe/ea(v/v) = 1/1),得到标题化合物为黄色油状物 (140 mg,83.68%)。ms (esi, pos. ion) m/z: 446.0 (m+1).
655、步骤5: 6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸甲酯的合成
656、将6-(4-(乙磺酰基)-2-氟苯)-7-碘-5-甲基-5
h-吡咯并[2,3-
b]吡嗪 (140 mg,0.31 mmol) 和四三苯基膦钯(179.11 mg, 0.15 mmol) 加入到单口圆底烧瓶中,加入dmf(6 ml) 和甲醇 (6 ml) 溶解,加入三乙胺(125.48 mg, 1.24 mmol),一氧化碳置换反应体系三次,加热至60 ℃搅拌反应6.5小时。停止反应,冷却至室温,反应液加水 (20 ml),乙酸乙酯 (20 ml × 2) 萃取,有机相减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 1/1—dcm/meoh(v/v) = 1/1),得到标题化合物为米白色固体 (84 mg, 70.79 %)。ms (esi,pos. ion) m/z: 378.1 (m+1).
657、步骤6: 6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸的合成
658、将6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸甲酯(84 mg, 0.22 mmol) 加入到单口圆底烧瓶中,加入甲醇 (9 ml) 和水 (3 ml) 溶解,然后加入氢氧化钠 (35.20 mg, 0.88 mmol),加热至65 ℃搅拌反应7小时。停止反应,反应液直接减压浓缩,残留物加水 (15 ml) 稀释,用乙酸乙酯 (20 ml)萃取除掉杂质,水相添加2mhcl调节至ph≤4,用乙酸乙酯 (20 ml) 萃取,有机相经无水硫酸钠干燥,抽滤,滤液减压浓缩,得到标题化合物为白色固体 (57 mg, 70.48%)。ms (esi, pos. ion) m/z: 364.1 (m+1).
659、步骤7: (
s)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
660、将6-(4-(乙磺酰基)-2-氟苯基)-5-甲基-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸 (57mg, 0.16 mmol)、(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮(43.08 mg,0.16 mmol) 和2-氯-1-甲基吡啶碘化物 (61.32 mg, 0.24 mmol) 加入到单口圆底烧瓶中,加入
n,
n-二甲基甲酰胺 (1 ml) 和四氢呋喃 (10 ml),室温下搅拌5分钟;再加入
n,
n二异丙基乙基胺 (62.04 mg, 0.48 mmol),室温下搅拌反应2小时。停止反应,反应液减压浓缩,经制备纯化 (乙腈:0.1%tfa = 55:45),得到标题化合物为白色固体 (60 mg,61.43%)。hplc纯度:98.72%。ms (esi, pos. ion) m/z: 615.1 (m+1).
661、1h nmr (400 mhz, dmso-
d6) δ (ppm): 9.91 (dd,
j =13.8, 8.2 hz, 1h), 8.81(d,
j =2.5 hz, 1h), 8.63 (d,
j =2.5 hz, 1h), 7.99 – 7.42 (m, 10h), 7.31 (dd,
j =13.0, 7.9 hz, 1h), 7.14 (t,
j =6.9 hz, 1h), 5.53 (dd,
j =6.3 hz, 1h), 3.70 (s,3h), 3.44 (q,
j =7.3 hz, 2h), 1.16 (t,
j =7.3 hz, 3h).
662、19f nmr (376 mhz, dmso-
d6) δ (ppm): -108.93 (d,
j= 27.7 hz), -123.42(d,
j= 39.0 hz).
663、实施例27 (
s)-5-(2-(二甲基氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)- 5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
664、
665、步骤1: 3-((4-(乙基磺酰基)-2-氟苯基)乙炔)吡嗪-2-胺的合成
666、将2-氨基-3-溴吡嗪 (2.2 g, 12.64 mmol),4-(乙基磺酰基)-1-乙炔基-2-氟苯(2.95 g, 13.90 mmol),cui (0.24 g, 1.26 mmol) 和 (pph3)2pdcl2(0.44 g, 0.63mmol) 加入到二颈圆底烧瓶中,置于冰浴中,氮气置换反应体系三次,注射器加入乙腈 (15ml) 和三乙胺 (15 ml) 溶解,氮气置换反应体系三次,移至70 ℃继续搅拌15小时。停止反应,反应液直接减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 1/3),得到标题化合物为黄色固体 (3.3 g, 85.48%)。
667、ms (esi, pos. ion) m/z: 306.0 (m+1).
668、步骤2: 2-(6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-5-基)-
n,
n-二甲基乙烷-1-胺的合成
669、将3-((4-(乙基磺酰基)-2-氟苯基)乙炔)吡嗪-2-胺 (500 mg, 1.64 mmol) 加入单口反应瓶中,加入dmf (20 ml) 溶解,置于冰浴中搅拌,加入60%氢化钠 (123.2 mg,3.08 mmol),继续室温搅拌2.5小时;将2-溴-
n,
n-二甲基乙烷-1-胺氢溴酸盐 (458.43 mg,1.97 mmol),碘化钾 (0.33 g, 1.97 mmol) 和碳酸铯 (1.07 g, 3.28 mmol) 加入单口反应瓶中,加入dmf (10 ml) 溶解,室温搅拌反应10 分钟,滴入前面反应液中,继续搅拌3小时。停止反应,反应液加水 (20 ml) 稀释,乙酸乙酯 (20 ml x 2) 萃取,有机相减压浓缩,残渣经柱层析纯化 (dcm/meoh(v/v) = 20/1),得到标题化合物为棕色油状物 (150 mg,24.33%)。
670、ms (esi, pos. ion) m/z: 377.0 (m+1).
671、1h nmr (400 mhz, dmso-
d6) δ (ppm): 8.52 (d,
j =2.0 hz, 1h), 8.38 (d,
j =2.2 hz, 1h), 8.03 -7.90 (m, 3h), 6.94 (s, 1h), 4.33 (t,
j =6.3 hz, 2h), 3.51-3.46 (m, 2h), 2.37 (t,
j =6.0 hz, 2h), 1.87 (s, 6h), 1.16 (d,
j =7.3 hz, 3h).
672、19f nmr (376 mhz, dmso-
d6) δ (ppm): -110.77 (s).
673、步骤3: 5-(2-(二甲氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲醛的合成
674、将2-(6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-5-基)-
n,
n-二甲基乙烷-1-胺 (140 mg, 0.37 mmol) 加入反应瓶中,加入dmf (6 ml) 溶解,加入三氯氧磷(4767.20 mg, 31.09 mmol),氮气置换反应体系三次,置于80 ℃搅拌反应小时。反应结束后,反应液冷却至室温,反应液加入乙酸乙酯 (20 ml) 萃取,缓慢加入饱和碳酸氢钠溶液(30 ml),有机相减压浓缩,残留物经硅胶柱层析 (二氯甲烷/甲醇(v/v) = 15/1) 纯化,得到棕色油状物 (90 mg, 59.83%)。
675、ms (esi, pos. ion) m/z: 405.1 (m+1).
676、步骤4: 5-(2-(二甲氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸的合成
677、将5-(2-(二甲氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲醛 (80 mg, 0.20 mmol) 加入单口反应瓶中,加入thf (10 ml) 溶解,加入dmso(281.27mg, 3.6mmol),置于冰浴中搅拌,加入亚氯酸钠 (90.44 mg, 1 mmol ) 和磷酸二氢钠 (119.98 mg, 1mmol) 的水 (6 ml) 溶液,继续搅拌5分钟,置于室温继续搅拌反应3.5小时。停止反应,反应液减压浓缩,残留物加入水 (5 ml),乙酸乙酯萃取,产物主要在水层中,水相调ph至2-3,乙酸乙酯萃取,产物仍主要在水层,于是水相直接减压浓缩,得到标题化合物粗品为棕色油状物 (83.16 mg, 100%)。
678、ms (esi, pos. ion) m/z: 421.1 (m+1).
679、步骤5:(
s)-5-(2-(二甲基氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)- 5
h-吡咯并[2,3-
b]吡嗪-7-甲酰胺的合成
680、将5-(2-(二甲氨基)乙基)-6-(4-(乙基磺酰基)-2-氟苯基)-5
h-吡咯并[2,3-
b]吡嗪-7-甲酸 (200 mg, 0.48 mmol),(
s)-3-氨基-9-氟-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (129.25mg, 0.48 mmol) 和cmpi (183.95 mg, 0.72 mmol) 溶于dmf (1ml) 和thf (10 ml) 中,室温搅拌5分钟,加入dipea (186.11 mg, 1.44 mmol),室温搅拌2小时,停止反应,反应液减压浓缩,经制备纯化 (乙腈:0.1%tfa = 60:40),得到标题化合物为淡土黄色固体 (60 mg, 16.89%);
681、ms (esi, pos. ion) m/z: 672.00 (m+1).
682、1h nmr (400 mhz, dmso-
d6) δ (ppm): 10.96 (d,
j =8.7 hz, 1h), 9.91 (dd,
j
=16.3, 8.2 hz, 1h), 8.87 (d,
j =2.5 hz, 1h), 8.66 (d,
j =2.5 hz, 1h), 7.92 (dq,
j =11.7, 8.0 hz, 3h), 7.67 – 7.39 (m, 6h), 7.29 (dt,
j =15.5, 7.8 hz, 1h),7.19 – 7.10 (m, 1h), 5.53 (dd,
j =8.1, 2.9 hz, 1h), 4.55 (ddd,
j =24.1, 15.5,7.6 hz, 2h), 3.44 (dd,
j =14.7, 7.4 hz, 2h), 3.38 (s, 2h), 2.81 (s, 6h), 1.16(t,
j =7.3 hz, 3h).
683、19f nmr (376 mhz, dmso-
d6) δ (ppm): -108.56 (s), -123.38 (d,
j =39.1hz).
684、实施例28 (
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9,10-二氢苯并[
f]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-甲酰胺的合成
685、
686、步骤1:叔丁基(2-(2-((叔丁基二甲基硅基)氧基)乙基)苯氧基)二甲基硅烷的合成
687、向反应瓶中加入邻羟基苯乙醇 (1.5 g, 10.86 mmol),叔丁基二甲基氯硅烷(4.91 g, 32.58 mmol),咪唑(2.22 g, 32.58 mmol),dmf (40 ml),室温反应28 h。tlc检测原料反应完全,终止反应。反应液用甲基叔丁基醚萃取 (50 ml × 2),有机相无水硫酸钠干燥,过滤,减压浓缩,残留物经硅胶柱层析分离 (石油醚/乙酸乙酯 (v/v) = 30/1),得到标题化合物为淡黄色油状物 (3.86 g, 96.96%)。
688、1h nmr (400 mhz, cdcl3) δ (ppm): 7.21 (dd,
j= 7.4, 1.5 hz, 1h), 7.12(ddd,
j= 7.8, 6.3, 1.7 hz, 1h), 6.91 (td,
j= 7.4, 0.7 hz, 1h), 6.82 (d,
j= 8.0hz, 1h), 3.83 (t,
j= 7.2 hz, 2h), 2.89 (t,
j= 7.2 hz, 2h), 1.07 (s, 9h), 0.92(s, 9h), 0.29 (s, 6h), 0.02 (s, 6h).
689、步骤2:2-(2-叔丁基二甲基硅基)氧基)苯基)-1-乙醇的合成
690、将叔丁基(2-(2-((叔丁基二甲基硅基)氧基)乙基)苯氧基)二甲基硅烷 (0.2 g,0.55 mmol) 溶于etoh (6 ml)中,然后加入4-甲基苯磺酸吡啶 (0.014 g, 0.055 mmol),50度反应5 h后停止反应。浓缩反应液,残留物加20 ml水溶解,用乙酸乙酯 (20 ml x 2)萃取,有机相用饱和食盐水 (20 ml) 洗,浓缩有机相,柱层析纯化 (乙酸乙酯/石油醚(v/v) = 0~30%),得到标题化合物为无色油状液体 (0.1 g, 72.63%)。
691、ms (esi, pos. ion)
m/z:253.2 (m+1).
692、步骤3:(2-(2-溴乙基)苯氧基)(叔丁基)二甲基硅烷的合成
693、将2-(2-叔丁基二甲基硅基)氧基)苯基)-1-乙醇 (0.1 g, 0.40 mmol) 溶于超干dcm (5 ml) 中,氮气置换体系三次,反应体系冷却至 -20度,加入三苯基膦 (0.16 g,0.60 mmol),nbs (0.11 g, 0.60 mmol),反应在-20度下搅拌30 min,然后转移至室温,6 h后停止反应。浓缩反应液,柱层析纯化 (石油醚),浓缩得到标题化合物为无色油状液体(0.1g, 80.05%)。
694、1h nmr (400 mhz, cdcl3) δ (ppm): 7.16 (t,
j=7.6 hz, 2h), 6.92 (t,
j=7.1hz, 1h), 6.83 (d,
j=7.8 hz, 1h), 3.56 (t,
j=7.9 hz, 2h), 3.17 (t,
j=7.9 hz, 2h),1.05 (s, 9h), 0.28 (s, 6h).
695、步骤4:3,5-二溴-1-(2-((叔丁基二甲基硅基)氧基)苯乙基)-1
h-吡唑-4-羧酸乙酯的合成
696、将(2-(2-溴乙基)苯氧基)(叔丁基)二甲基硅烷 (0.2 g, 0.63 mmol),3,5-二溴-1
h-吡唑-4-羧酸乙酯 (0.19g, 0.63mmol),碘化钠 (0.0094 g, 0.063 mmol),碳酸铯(0.62 g, 1.89 mmol) 溶于dmf (5 ml)中,室温反应5h后停止反应。加入20 ml水稀释反应液,加入乙酸乙酯 (20 ml x 2) 萃取,有机相用饱和食盐水(20ml) 洗1遍,浓缩有机相,柱层析 (乙酸乙酯/石油醚(v/v) = 0~20%),得到标题化合物为无色油状液体 (0.12 g,35.54%)。
697、ms (esi, pos. ion)
m/z:533.00 (m+1).
698、步骤5:3,5-二溴-1-(2-羟基苯乙基)-1
h-吡唑-4-羧酸乙酯的合成
699、将3,5-二溴-1-(2-((叔丁基二甲基硅基)氧基)苯乙基)-1
h-吡唑-4-羧酸乙酯(0.12 g, 0.23 mmol) 溶于thf (5 ml) 中,滴加加入四丁基氟化铵四氢呋喃 (0.30 ml,0.30 mmol),室温反应过夜。加入5ml饱和氯化铵溶液淬灭反应,浓缩反应液,残留物加20ml水稀释,20 ml乙酸乙酯萃取,有机相用饱和食盐水(20ml)洗1遍,浓缩,得标题化合物为无色油状液体 (0.067 g, 71.09%)。
700、ms (esi, pos. ion)
m/z: 419.90(m+1).
701、步骤6:2-溴-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸乙酯的合成
702、将3,5-二溴-1-(2-羟基苯乙基)-1
h-吡唑-4-羧酸乙酯 (0.067 g, 0.16 mmol)溶于dmf (5 ml) 中,加入碳酸钾 (0.066 g, 0.48 mmol),150度回流反应5 h后停止反应,加入50 ml水稀释反应液,乙酸乙酯 (50 ml)萃取,有机相用饱和食盐水 (50 ml) 洗1遍,浓缩有机相,得到标题化合物为黄色油状液体 (0.05 g, 92.53%)
703、ms (esi, pos. ion)
m/z:338.10 (m+1).
704、步骤7:2-(2-氟-4-(甲基磺酰基)苯基)-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸乙酯的合成
705、将2-溴-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸乙酯 (0.05 g,0.15 mmol) 和2-氟-4-(甲基磺酰基)苯硼酸 (0.049 g, 0.22 mmol) 溶于1,4-dioxane(6 ml) 和水 (1 ml) 中,加入brettphos-g3-pd (0.027g, 0.030mmol) 和碳酸铯 (0.15g, 0.45 mmol),氮气置换体系三次,100度反应过夜后停止反应。浓缩反应液,残渣经柱层析 (乙酸乙酯/石油醚(v/v) = 0~80%) 纯化,得到标题化合物为黄色油状液体 (0.046 g,72.06 %)。
706、ms (esi, pos. ion)
m/z: 431.10(m+1).
707、步骤8:2-(2-氟-4-(甲基磺酰基)苯基)-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸的合成
708、将2-(2-氟-4-(甲基磺酰基)苯基)-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸乙酯 (0.046 g, 0.11 mmol) 溶于thf (1.5 ml) 和甲醇 (1.5 ml) 中,将氢氧化锂一水合物 (0.018 g, 0.44 mmol) 溶于水 (1.5 ml)中并加入到上述反应液中,50度反应6 h后停止反应。浓缩反应液,残渣加20 ml水溶解,加入20 ml乙酸乙酯洗1遍,水相用2m 盐酸调ph≈2,然后加20 ml乙酸乙酯萃取,有机相用20 ml饱和食盐水洗,浓缩,得到标题化合物为白色固体 (0.043 g, 99.99%)。
709、ms (esi, pos. ion)
m/z:403.00 (m+1).
710、步骤9:(
s)-2-(2-氟-4-(甲基磺酰基)苯基)-
n-(2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-9,10-二氢苯并[
f]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-甲酰胺的合成
711、将2-(2-氟-4-(甲基磺酰基)苯基)-9,10-二氢苯并[
f]吡唑[5,1-
b][1,3]氧氮杂䓬-3-羧酸 (0.043 g, 0.11 mmol)和(
s)-3-氨基-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.030 g, 0.12 mmol) 溶于thf (2.5 ml) 和dmf (2.5 ml) 中,加入cmpi(0.037 g, 0.14 mmol),室温反应15 min后加入dipea (0.055 ml, 0.33 mmol),室温反应6 h后停止反应。浓缩反应液,残留物加20 ml水稀释,20ml乙酸乙酯萃取2遍,有机相用饱和食盐水20 ml洗1遍,蒸干有机相,得红色油状液体。制备纯化,得到标题化合物为白色固体(0.024 g, 35.12%)。hplc纯度:99.40% .
712、ms (esi, pos. ion) m/z: 636.15 (m+1).
713、1h nmr (400 mhz, dmso-
d6) δ (ppm): 11.12 (s, 1h), 8.74 (d,
j =7.5 hz,1h), 7.71 (ddd,
j =23.5, 17.8, 7.4 hz, 6h), 7.52 (d,
j =7.4 hz, 2h), 7.46 (d,
j
=6.1 hz, 5h), 7.34 (dd,
j =8.0, 6.4 hz, 3h), 5.37 (d,
j =7.5 hz, 1h), 4.57(ddd,
j =10.3, 6.6, 3.6 hz, 1h), 4.50 – 4.40 (m, 1h), 3.58 – 3.48 (m, 2h),3.28 (s, 3h).
714、19f nmr (376 mhz, dmso-
d6) δ (ppm): -110.09 (s).
715、实施例29 (
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-甲酰胺的合成
716、
717、步骤1: 3,5-二溴-1-(2-(羟甲基)苄基)-1
h-吡唑-4-羧酸乙酯的合成
718、将3,5-二溴-1
h-吡唑-4-羧酸乙酯 (0.5 g,1.68 mmol)、2-(溴甲基)苯甲醇(0.37 g,1.85 mmol)、碳酸钾 (0.35 g,2.52 mmol) 和
n,
n-二甲基甲酰胺 (30 ml) 加入到单口圆底烧瓶中,80℃下搅拌5.5小时。反应结束后,冷却至室温,反应液减压浓缩,残渣经柱层析分离纯化 (pe/ea(v/v) = 5/2) 得到标题化合物为淡黄色油状物 (0.65 g,92.64 %)。
719、ms (esi, pos. ion) m/z: 418.90 (m+1).
720、步骤2: 2-溴-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸的合成
721、将3,5-二溴-1-(2-(羟甲基)苄基)-1
h-吡唑-4-羧酸乙酯 (0.68 g,1.63 mmol)和四氢呋喃 (30 ml) 加入到单口圆底烧瓶中,氮气置换三次,冰浴下加入60%氢化钠(0.13 g,3.26 mmol),加毕,转移至室温下搅拌16.5小时。反应结束后,向反应液中加水淬灭反应 (50 ml),乙酸乙酯萃取 (50 ml × 2),水层用2 m hcl调ph至≤4,乙酸乙酯萃取(50 ml × 2),有机层减压浓缩得到标题化合物为白色固体 (0.42 g,83.54 %)。
722、ms (esi, pos. ion) m/z: 310.15 (m+1).
723、步骤3: 2-溴-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸甲酯的合成
724、将2-溴-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸 (0.42 g,1.36mmol)、碘甲烷(0.23 g,1.63 mmol)、碳酸铯 (0.66 g,2.04 mmol) 和
n,
n-二甲基甲酰胺(20 ml) 加入到单口圆底烧瓶中,室温下搅拌3.5小时。反应结束后,反应液减压浓缩,残渣经柱层析分离纯化 (pe/ea(v/v) = 5/2) 得到标题化合物为白色固体 (0.39 g,88.83%)。
725、ms (esi, pos. ion) m/z: 324.05 (m+1).
726、步骤4: 2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸甲酯的合成
727、将2-溴-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸甲酯 (0.1 g,0.31 mmol)、(2-氟-4-(甲磺酰基)苯基)硼酸 (0.11g,0.50 mmol)、brettphos pd g3(0.056 g,0.062 mmol)、碳酸钾 (0.086 g,0.62 mmol)、1,4-二氧六环 (10 ml) 和水 (1ml) 加入到单口圆底烧瓶中,氮气置换三次,95℃下搅拌22.5小时。反应结束后,冷却至室温,反应液减压浓缩,残渣经柱层析纯化 (pe/ea(v/v) = 3/4) 得到标题化合物为棕色固体 (0.022 g,17.07 %)。
728、ms (esi, pos. ion) m/z: 417.10 (m+1).
729、步骤5: 2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸的合成
730、将2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸甲酯(0.050 g,0.12 mmol)、甲醇 (5 ml),四氢呋喃 (5 ml) 加入到单口圆底烧瓶中,然后加入氢氧化锂一水合物 (0.010 g, 0.24 mmol,溶于水 (0.12 ml)),50℃下反应3.5小时,补加氢氧化钠 (0.058 g, 1.44 mmol,溶于水 (0.72 ml)),升温至65 ℃下搅拌3.5小时。反应结束后,冷却至室温,向滤液里加水稀释 (30 ml),用乙酸乙酯萃取 (30ml × 2),水相添加2 m hcl调节至ph≤4,用乙酸乙酯萃取 (30 ml × 2),收集有机相,无水硫酸钠干燥,过滤,滤液减压浓缩得到标题化合物为棕色固体 (0.036 g,74.51%)。
731、ms (esi, pos. ion) m/z: 403.05 (m+1).
732、步骤6: (
s)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-甲酰胺的合成
733、将2-(2-氟-4-(甲磺酰基)苯基)-5,10-二氢苯并[
e]吡唑并[5,1-
b][1,3]氧氮杂䓬-3-羧酸 (0.036 g,0.089 mmol)、(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (0.029 g,0.11 mmol)、2-氯-1-甲基吡啶碘化物 (0.03 g,0.12 mmol),
n,
n-二甲基甲酰胺 (4 ml),四氢呋喃 (4 ml) 加入到单口圆底烧瓶中,室温下搅拌15分钟;往上述反应液中加入
n,
n二异丙基乙基胺 (0.035 g,0.27 mmol),室温下反应16.5小时。反应结束后,减压浓缩,经制备 (0.1% tfa水溶液/乙腈(v/v) =7/13) 纯化得到标题化合物为白色固体 (25 mg,42.75%)。hplc纯度:99.70%。
734、ms (esi, pos. ion) m/z: 654.10 (m+1).
735、1h nmr (400 mhz, cdcl3) δ (ppm): 8.27 (d,
j=8.2 hz, 1h), 8.08 (s, 1h),7.72 (dd,
j=8.0, 1.1 hz, 1h), 7.65 (t,
j=7.1 hz, 2h), 7.53 – 7.42 (m, 7h), 7.36(t,
j=7.5 hz, 2h), 7.33 – 7.27 (m, 1h), 7.16 – 7.07 (m, 2h), 5.76 (d,
j=8.2 hz,1h), 5.71 – 5.59 (m, 4h), 3.01 (s, 3h).
736、19f nmr (376 mhz, cdcl3) δ (ppm): -108.83 (s), -127.19 (s).
737、实施例30(
s)-9-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-4-甲基-3,4,5,6-四氢-2
h-吡唑并[5,1-
b][1,3,6]噁二氮环辛烷-10-甲酰胺的合成
738、
739、步骤1: 9-溴-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸乙酯的合成
740、将2,2'-(甲基亚胺)二乙醇盐酸盐 (468.30 mg, 3.93 mmol) 加入二颈瓶中,加入超干二氯甲烷 (10 ml) 溶解,置于冰浴中,氮气置换反应体系3次,加入dmap (48.01mg,0.39 mmol) 和三乙胺 (800 mg, 7.86 mmol),氮气置换反应体系3次,缓慢加入溶于二氯甲烷 (20 ml) 的tscl (749.25 mg, 3.93 mmol),氮气置换反应体系3次,继续搅拌反应约3小时。停止反应,反应液减压浓缩,得到白色油状物。将白色油状物,3,5-二溴-1
h-吡唑-4-羧酸乙酯 (350 mg, 1.18 mmol) 和碳酸铯 (770 mg, 2.36 mmol) 加入到单口瓶中,加入dmf (20 ml) 溶解,加热至100 ℃搅拌反应6小时,停止反应,反应液加入水 (20 ml),用乙酸乙酯 (20 ml) 萃取,有机相减压浓缩,残留物经硅胶柱层析纯化 (石油醚/乙酸乙酯(v/v) =1/1),得到标题化合物为无色油状物 (25 mg, 6.66%)。
741、ms (esi, pos. ion) m/z:318.1 (m+1)
742、步骤2: 9-(4-(乙基磺酰基)-2-氟苯基)-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸乙酯的合成
743、将9-溴-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸乙酯 (65 mg, 0.2 mmol),2-(4-(乙基磺酰基)-2-氟苯基)-4,4,5,5-四甲基-1,3,2-二氧硼杂环戊烷 (94.25 mg, 0.30 mmol),碳酸钠 (42.40 mg, 0.4 mmol),brettphos-pd-g3(36.26 mg, 0.04mmol) 加入50 ml单口圆底烧瓶中,加入1,4-二氧六环 (10 ml) 和水(0.2 ml) 溶解,氮气置换反应体系3次,加热至100 ℃反应13小时。停止反应,反应液冷却至室温,减压浓缩,残留物经硅胶柱层析纯化 (二氯甲烷/甲醇 (v/v) = 30/1),得到标题化合物为黄色油状物 (70 mg, 80.53%)。
744、ms (esi, pos. ion) m/z: 426.1 (m+1).
745、步骤3: 9-(4-(乙基磺酰基)-2-氟苯基)-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸的合成
746、将9-(4-(乙基磺酰基)-2-氟苯基)-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸乙酯 (100 mg, 0.24 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (3 ml) 和水 (3 ml) 、甲醇 (3 ml) 溶解,加入氢氧化锂一水合物 (50.53 mg,1.2 mmol),加热至50℃搅拌反应13小时。停止反应,反应液减压浓缩,残留物加入水 (15ml),用乙酸乙酯 (20 ml) 萃取除掉杂质,水相用4 mol/l盐酸调节ph≤2,用乙酸乙酯 (20ml) 萃取,产物在水相,水相减压浓缩,得到标题化合物粗品为黄色油状物 (93.41 mg,100%)。
747、ms (esi, pos. ion) m/z: 398.1 (m+1).
748、步骤4: (
s)-9-(4-(乙基磺酰基)-2-氟苯基)-
n-(9-氟-2-氧代-5-苯基-2,3-二氢-1
h-苯并[
e][1,4]二氮杂䓬-3-基)-4-甲基-3,4,5,6-四氢-2
h-吡唑并[5,1-
b][1,3,6]噁二氮环辛烷-10-甲酰胺的合成
749、将9-(4-(乙基磺酰基)-2-氟苯基)-4-甲基-3,4,5,6-四氢-2
h-吡唑[5,1-
b][1,3,6]噁二氮环辛烷-10-羧酸 (90 mg,0.23 mmol),(
s)-3-氨基-9-氟-5-苯基-1,3-二氢-2
h-苯并[
e][1,4]二氮杂䓬-2-酮 (61.93 mg,0.23 mmol) 和cmpi (88.14mg,0.35 mmol) 加入50 ml单口圆底烧瓶中,加入四氢呋喃 (10 ml) 和dmf (1 ml) 溶解,搅拌约5分钟,继续滴加dipea (89.18 mg,0.69 mmol),搅拌反应3小时。停止反应,反应液减压浓缩,残留物加入水 (15 ml),用乙酸乙酯 (20 ml × 2) 萃取,合并有机相,用饱和食盐水洗涤,无水硫酸钠干燥,抽滤,滤液减压浓缩,残留物经制备纯化(乙腈:0.1%tfa = 35:65),得到标题化合物为米白色固体 (40 mg, 23.73%)。ms (esi, pos. ion) m/z: 649.2 (m+1).
750、1h nmr (400 mhz, dmso-
d6) δ (ppm): 10.98 (s, 1h), 8.34 (d,
j=7.2 hz,1h), 7.75 (d,
j=5.6 hz, 2h), 7.53 (ddd,
j=24.1, 18.0, 9.8 hz, 7h), 7.31 (d,
j=5.1 hz, 1h), 7.15 (d,
j=8.2 hz, 1h), 5.38 (d,
j=7.5 hz, 1h), 4.72 – 4.35 (m,4h), 3.50 (q, 2h), 3.09 (dt,
j=11.5, 7.2 hz, 4h), 2.60 (s, 3h), 1.11 (t,
j=7.3hz, 3h).
751、19f nmr (376 mhz, dmso-
d6) δ (ppm): -110.09 (s), -123.41 (s).
752、以下化合物可结合本领域常规现有技术,参考合成路线和实施例1-30制备得到,具体核磁数据如表1:
753、表1化合物及结构数据
754、
755、
756、
757、
758、
759、
760、
761、
762、
763、
764、
765、
766、生物学活性测试例
767、测试例1 化合物体外抗rsv活性测试
768、1、实验材料
769、hep-2细胞购自atcc;rsv病毒购自atcc。
770、2、实验步骤
771、2.1、细胞铺板:将hep-2细胞复苏,待细胞状态良好,长满后消化、计数,用细胞培养培养基 (dmem+10%fbs+双抗)稀释成浓度为 (80000个/ml)的细胞悬液,以每孔100 μl的量接种于96孔板中,即每孔8000个细胞,置于37℃、5% co2恒温培养箱中孵育24 h。
772、2.2、病毒感染:将上述96孔板中的细胞培养基替换成100 μl维持培养基 (dmem+2%fbs+双抗)并加入moi为0.1的rsv病毒液,感染2 h。
773、2.3、配药给药:将待测化合物用dmso溶解至浓度为 (20mm)母液储备液,使用dmso进行10倍稀释,得到2 mm的工作浓度,后使用dmso依次进行8个浓度的3倍倍比稀释;
774、弃去2.2所述96孔板中的旧培养基后加入200 μl新鲜维持培养基,并分别加入系列稀释的化合物溶液1 μl每孔到上述细胞板中,即200倍稀释,使得化合物的实验起始终浓度为 (10 μm、3.33 μm、1.11 μm、0.37 μm、0.12 μm、0.041 μm、0.013 μm、0.004 μm);同时设置细胞对照孔及病毒对照孔,均需加入1 μl dmso,给药后置于37℃、5% co2恒温培养箱中孵育5天。
775、2.4、ctg检测及数据处理:将上述96孔板按照ctg (promega)试剂盒说明书进行荧光检测,计算出抑制率,利用graphpad prism 5软件 (log(inhibitor) vs. response -variable slope)处理浓度-抑制率,得到抗病毒 (rsvalong)致细胞病变效应 (cpe)ec50。
776、2.5、部分化合物采取了降浓度测试,具体操作如下:在配药给药时,将待测化合物用dmso溶解至浓度为 (20 mm)母液储备液,使用dmso进行100倍稀释,得到200 μm的工作浓度,后使用dmso依次进行8个浓度的3倍倍比稀释;
777、弃去2.5所述96孔板中的旧培养基后加入200 μl新鲜维持培养基,并分别加入系列稀释的化合物溶液1 μl每孔到上述细胞板中,即200倍稀释,使得化合物的实验起始终浓度为 (1000.00nm、333.33nm、111.11nm、37.03nm、12.34nm、4.11nm、1.37 nm、0.457nm);同时设置细胞对照孔及病毒对照孔,均需加入1 μl dmso,给药后置于37℃、5% co2恒温培养箱中孵育5天。其余操作参见2.1~2.4。
778、3、实验结果
779、表2化合物活性
780、
781、由实验结果可知,本发明化合物具有较好的抗rsv活性。
782、测试例2 化合物细胞毒性评价
783、1、实验材料
784、hep-2细胞购自atcc;rsv病毒购自atcc。
785、2、实验步骤
786、2.1、细胞铺板:将hep-2细胞复苏,待细胞状态良好,长满后消化、计数,用细胞培养培养基 (dmem+10%fbs+双抗)稀释成浓度为 (80000个/ml)的细胞悬液,以每孔100 μl的量接种于96孔板中,即每孔8000个细胞,置于37℃、5% co2恒温培养箱中孵育24 h。
787、2.2、配药给药:将待测化合物用dmso溶解至浓度为 (20mm)母液储备液,使用dmso进行稀释后,再使用dmso依次进行8个浓度的4倍比稀释;
788、弃去2.1所述96孔板中的旧培养基后加入200 μl新鲜维持培养基 (dmem+2%fbs+双抗),并分别加入系列稀释的化合物溶液1 μl每孔到上述细胞板中,即200倍稀释,使得化合物的实验起始终浓度为 (100 μm、25 μm、6.25 μm、1.56 μm、0.39 μm、0.097 μm、0.024 μm、0.006 μm);同时设置细胞对照孔加入1 μl dmso,给药后置于37℃、5% co2恒温培养箱中孵育5天。
789、2.3、ctg检测及数据处理:将2.2所述96孔板按照ctg (promega)试剂盒说明书进行荧光检测,计算出抑制率,利用graphpad prism 5软件 (log(inhibitor) vs. response- variable slope)处理浓度-抑制率,得到cc50,计算安全系数 (si)。
790、3、实验结果
791、表3 化合物细胞毒性评价
792、
793、由实验结果可知,本发明化合物具有较低的细胞毒性,安全性好。
794、测试例3 化合物在人肝微粒体中的稳定性
795、1、溶液:
796、工作液01:取5 μl化合物储备液 (10 mm)加入495 μl的50%乙腈水溶液。
797、工作液02:取60 μl化合物工作液01 (100 μm)加入140 μl的0.1 m磷酸钾缓冲液(以下称为缓冲液,100 mm,ph=7.4)。
798、含内标的终止液:普萘洛尔的甲醇乙腈溶液 (1:1,v/v),内标普萘洛尔的浓度为80 ng/ml。
799、2、实验步骤:
800、取18.8 μl的肝微粒体 (20 mg/ml)加入456.2 μl的缓冲液,将肝微粒体和工作液02分别在37℃下预孵育10分钟;将25 μl工作液02加到肝微粒体溶液中,混合均匀,取出30μl混合溶液,加入含内标的终止液150 μl,再加入15 μl的nadph溶液 (6 mm),混匀后作为t0样品;另外取30 μl混合溶液分别转移到96孔板对应时间点的孔中,其中ncf90孔加入15μl的缓冲液,其余时间点加入15 μl nadph溶液 (6 mm),最终反应体系含0.5 mg/ml的肝微粒体蛋白和2 mm的nadph;计时孵育并分别在15分钟、30分钟、60分钟和90分钟加入含内标的终止液150 μl,待测样品于-80℃下保存,通过lc/ms/ms测定肝微粒体孵化混合物中化合物的浓度。
801、3、实验结果:
802、表4 化合物在肝微粒体中的稳定性
803、
804、结果表明,本发明化合物在肝微粒中代谢较稳定。
805、测试例4 化合物的药代动力学
806、本测试例对本发明化合物在小鼠 (mouse)、大鼠 (rat)、犬 (dog)、食蟹猴(monkey)体内的药代动力学研究进行了评估。
807、测试化合物给药:
808、根据本领域技术知识,选择合适的溶媒对本发明化合物进行溶解,然后,各种属经口灌胃给予2.5 mg/kg 或5 mg/kg或10mg/kg的测试化合物。
809、其中,化合物5、34、56、57、60、78、80和88灌胃给药溶媒处方如下:
810、化合物5的小鼠灌胃给药溶媒处方为:5%dmso+5% kolliphor hs15+90%生理盐水;犬和猴灌胃给药溶媒处方为:10%dmso+90% (2%hpmc)。
811、化合物34的大鼠灌胃给药溶媒处方为:10%dmso+10%kolliphor hs15+80%生理盐水。
812、化合物56、57和80的小鼠灌胃给药溶媒处方和化合物78和88的大鼠灌胃给药溶媒处方均为:10%dmso+10%kolliphor hs15+80%灭菌注射用水。
813、化合物57和80的大鼠灌胃给药溶媒处方和化合物60的小鼠灌胃给药溶媒处方均为:10%dmso+10%kolliphor hs15+30%peg400+50%灭菌注射用水。
814、化合物80的犬灌胃给药溶媒处方和猴灌胃给药溶媒处方均为:10%dmso+90%(2%hpmc-e15)。
815、生物样品采集:
816、小鼠和大鼠采血体积0.1ml左右,犬和猴采血体积0.3ml左右,采血时间点:小鼠和大鼠分别是0.083、0.25、0.5、1、2、5、7、24 h,犬和猴分别是0.083、0.25、0.5、1、2、4、6、8、24h。采完血后在3,000 rpm下离心10分钟。收集血浆溶液,并于-20℃下保存。
817、生物样品前处理和分析:
818、通过lc/ms/ms分析化合物在小鼠、大鼠、犬和猴中的浓度。取30 μl血浆加入150 μl乙腈内标溶液 (内标为普萘洛尔,浓度50 ng/ml),涡旋混匀,12000 rpm离心5 min,取上清液120 μl于96孔板中,用ab sciex qtrap5500分析上清液中化合物浓度。根据血药浓度计算化合物在小鼠、大鼠、犬或猴体内药代动力学参数。结果表明,本发明化合物具有较好的药代动力学性质,其中部分化合物的药代动力学参数结果见表5。
819、表5 部分化合物药代动力学参数结果
820、
821、在本说明书的描述中,参考术语“一个实施例”、“一些实施例”、“示例”、“具体示例”、或“一些示例”等的描述意指结合该实施例或示例描述的具体特征、结构、材料或者特点包含于本发明的至少一个实施例或示例中。在本说明书中,对上述术语的示意性表述不必须针对的是相同的实施例或示例。而且,描述的具体特征、结构、材料或者特点可以在任一个或多个实施例或示例中以合适的方式结合。此外,在不相互矛盾的情况下,本领域的技术人员可以将本说明书中描述的不同实施例或示例以及不同实施例或示例的特征进行结合和组合。
822、尽管上面已经示出和描述了本发明的实施例,可以理解的是,上述实施例是示例性的,不能理解为对本发明的限制,本领域的普通技术人员在本发明的范围内可以对上述实施例进行变化、修改、替换和变型。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com