
N-脂肪酰谷氨酸表面活性剂的制备方法与流程
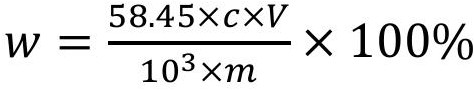
本发明涉及n-脂肪酰谷氨酸表面活性剂的制备方法。
背景技术:
1、制备n-脂肪酰谷氨酸盐主要采用经典的肖顿鲍曼缩合法,即以脂肪酰氯和谷氨酸或谷氨酸盐为原料经碱催化酰胺化反应合成,这种化学合成方法原料易得。但n - 酰基谷氨酸熔点高,酸化时高温乳化严重、无法自然油水分层,所以目前常用脱盐工艺。脱盐工艺主要有:(1)酸化 + 有机溶剂结晶过滤脱盐:加盐酸(或硫酸)酸化降温结晶、添加 乙醇/异丙醇等有机溶剂改善晶型,但有机溶剂用量大,造成大量voc污染源,不环保、废水量很大;(2)膜过滤脱盐:粗产品直接过膜水洗脱盐,设备投入、膜耗材、运行能耗成本高,深度脱盐需要反复水洗,且除盐外其他大分子量的杂质不易过膜,容易残留。
技术实现思路
1、本发明主要解决现有技术中酸化脱盐工艺使用过多有机溶剂的不足,提供一种n-脂肪酰谷氨酸表面活性剂新的制备方法,该方法能够明显降低所述表面活性剂中无机盐和/或无机酸的残留量。
2、为解决上述技术问题,本发明的技术方案如下:
3、n-脂肪酰谷氨酸表面活性剂的制备方法,包括如下步骤:
4、(a)、水溶液a的获取;
5、水溶液a为含无机盐的n-脂肪酰谷氨酸盐表面活性剂水溶液;
6、(b)、酸化
7、在peg存在下,用无机酸酸化水溶液a至ph为1~3,得混合物3;
8、(c)、静置分层
9、静置混合物3,分层为富含n-脂肪酰谷氨酸的油层和富含无机盐的水层;
10、(d)、分去步骤(c)中的水层得油层;
11、和/或优选步骤(d)之后可进一步包括:
12、(e)、水洗步骤(d)所得油层;
13、其中,所述peg的数均分子量为200~1500;混合物3的ph值为1~3;酸化温度、静置温度和水洗温度独立为60~100℃。
14、上述技术方案中,经过步骤(d)得到的油层或进一步经过步骤(e)水洗得到的是酸型n-脂肪酰谷氨酸表面活性剂,若希望得到盐型n-脂肪酰谷氨酸表面活性剂,本领域技术人员知道,则进一步用碱中和酸型n-脂肪酰谷氨酸表面活性剂即可。用碱中和酸型n-脂肪酰谷氨酸表面活性剂得到盐型n-脂肪酰谷氨酸盐表面活性剂的步骤中具体所用碱的选择,没有特别限制,本领域技术人员可以根据目标盐型n-脂肪酰谷氨酸盐表面活性剂具体是何种盐进行合理选择,例如但不限于目标盐型n-脂肪酰谷氨酸盐表面活性剂为n-脂肪酰谷氨酸钠盐,则可选用氢氧化钠中和,目标盐型n-脂肪酰谷氨酸盐表面活性剂为n-脂肪酰谷氨酸钾盐,则可选用氢氧化钾中和,目标盐型n-脂肪酰谷氨酸盐表面活性剂为n-酰基谷氨酸三乙醇胺盐,则可选用三乙醇胺中和,等等。
15、本发明中,peg的加入,使步骤(c)实现了油水分层,只需弃去水层即可除去大部分无机盐和残留的无机酸,操作非常方便,残留的无机酸在后续中和步骤会生成无机盐;而不采用peg时,在实验时间内无法分层,只能通过进一步降温后析出固体后采用固液分离方法,比如抽滤或离心分离的方法实现,但降低无机盐的效果也不如本发明。
16、在获得本发明的过程中,我们发现,同比地,若采用水溶性有机溶剂(例如乙醇或乙二醇)、数均分子量过高的peg或季铵盐型相转移催化剂,均未见本发明步骤中静置混合物3可分层的效果。
17、上述技术方案中,作为非限制性举例,例如但不限于所述peg的数均分子量为250、300、350、400、450、500、550、600、650、700、750、800、850、900、950、1000、1100、1200、1300、1400等等。例如但不限于可选的市售peg牌号有peg200、peg300、peg400、peg600、peg800等等。
18、上述技术方案中,作为非限制性举例,混合物3的ph为1.1、1.2、1.3、1.4、1.5、1.6、1.7、1.8、1.9、2.0、2.1、2.2、2.3、2.4、2.5、2.6、2.7、2.8、2.9等等。
19、上述技术方案中,作为非限制性举例,酸化温度、静置温度和水洗温度独立为60℃、65℃、70℃、75℃、80℃、85℃、90℃、95℃、100℃等等,更优选60~95℃。
20、上述技术方案中,以重量计,步骤(b)peg用量优选为水溶液a重量的0.1%~2%。例如但不限于0.15%、0.2%、0.25%、0.3%、0.35%、0.4%、0.45%、0.5%、0.55%、0.6%、0.7%、0.8%、0.9%、1.0%、1.11%、1.2%、1.3%、1.4%、1.5%、1.6%、1.7%、1.8%、1.9%等等。
21、上述技术方案中,优选步骤(b)所述无机酸为盐酸、硫酸或磷酸。其中最常用的是盐酸。
22、上述技术方案中,所述水溶液a可从市售渠道获得,也可以用本领域已知的那些合成方法,例如肖顿鲍曼缩合法获得。
23、仅作为非限制性举例,肖顿鲍曼缩合法包括如下步骤的合成方法可以获得水溶液a:
24、水溶液a的获得包括如下步骤:
25、(1)使反应器获得碱性水溶液1,所述碱性水溶液含有谷氨酸的碱金属盐;
26、(2)搅拌下,将脂肪酰卤加到反应器中,在反应器中脂肪酰卤与谷氨酸碱金属盐完成酰胺化反应,得到水溶液a,在酰胺化反应过程中维持反应器内容物ph为碱性。
27、上述技术方案中,步骤(1)所述碱性水溶液1的ph值优选为9~12。例如但不限于9.5、10、10.5、11、11.5等等。
28、上述技术方案中,步骤(1)所述碱性水溶液1的碱性通过使用碱金属氢氧化物实现。
29、上述技术方案中,获得碱性水溶液1的具体方法可以是以水为溶剂,将谷氨酸物种原料用碱调整至所需碱性得到。所述的谷氨酸物种原料可以是谷氨酸、谷氨酸一碱金属盐或谷氨酸二碱金属盐,无论采用何种物种原料,均能达到本发明的效果。
30、具体实施方式中,投入反应器的谷氨酸物种原料均是谷氨酸钠,是谷氨酸钠指一水合谷氨酸一钠。
31、上述技术方案中,步骤(2)所述内容物ph值优选为9~12。例如但不限于9.5、10、10.5、11、11.5等等。
32、上述技术方案中,优选步骤(2)维持反应器内容物ph为碱性通过补加碱金属氢氧化物实现。
33、上述技术方案中,所述的脂肪酰卤的分子中碳数为6~18。例如但不限于脂肪酰卤的分子中碳数为6、7、8、9、10、11、12、13、14、15、16、17、18等等。
34、上述技术方案中,优选脂肪酰卤为脂肪酰氯或脂肪酰溴。
35、上述技术方案中,优选所述碱金属为钠或钾。
36、上述技术方案中,步骤(2)反应的温度优选为5~25℃。例如但不限于6℃、7℃、8℃、9℃、10℃、11℃、12℃、13℃、14℃、15℃、16℃、17℃、18℃、19℃、20℃、21℃、22℃、23℃、24℃等等。
37、上述技术方案中,优选谷氨酸盐用量与脂肪酰卤用量的摩尔比为大于1且2以下。例如但不限于1.01、1.02、1.05、1.1、1.2、1.3、1.4、1.5、1.6、1.7、1.8、1.9等等。
38、本领域技术人员知道,无论脂肪酰卤的水解副反应还是脂肪酰卤与谷氨酸钠发生酰胺化反应生成目标产物,反应非常剧烈,均是强烈的放热反应。为了使反应易于控制,通常会合理控制酰卤的加入速度以便于控制酰胺化反应温度在所需的范围内。酰卤滴加完成后,为了使反应完成,还需要将反应条件维持一段时间,判断反应是否完成的简易方法是,停止补加碱时ph不再随时间变化,因此本领技术人员可以灵活判断维持时间。维持时间太短的话反应没有进行彻底,维持时间太长的话,降低生产的时间效率。可参考的维持时间可以是1~4小时,例如但不限于1.5小时、2小时、2.5小时、3小时、3.5小时等等。本发明具体实施方式中,滴加完酰氯后,我们的维持时间均为2小时,均确认酰胺化反应已经完成。
39、本发明具体实施方式中,活性物含量的计算方法是:
40、活性物含量=固含量-氯化钠含量-脂肪酸钠含量-谷氨酸钠含量
41、本发明具体实施方式中,固含量的测定方法是:
42、用已经恒重之称量瓶取1.0±0.1g试样,精确至0.0001g,使试样均匀铺于称量瓶底部,在105±3℃的恒温干燥箱中烘3h,取出称量瓶放于干燥器中冷却至室温,称重。同时做平行试验。
43、固含量x1,数值以%表示,计算公式如下:
44、x1=[(m2-m0)/m1]×100%
45、式中:
46、x1─固含量,%;
47、m0─恒重之称量瓶质量,单位为克(g);
48、m1─试样质量,单位为克﹙g﹚;
49、m2─烘干后试样+称量瓶质量,单位为克﹙g﹚;
50、结果以算术平均值表示至小数点后两位。两次测得值之差的绝对值应不大于0.4%。
51、本发明具体实施方式中,氯化钠的测定方法是:
52、1、仪器及试剂
53、电位滴定仪;
54、电子天平:精确度0.0001g;
55、乙醇:95%,ar级;
56、硝酸,ar级;
57、硝酸银标准溶液:0.1mol/l。
58、2、操作步骤
59、称取5.0±0.1g试样量于150ml烧杯中,精确到0.0001g,加20ml水、80ml无水乙醇,再加入1ml硝酸,放入1cm磁力搅拌子,置于磁力搅拌器上搅拌溶解,置于电位滴定仪上,用复合ph电极做指示电极,使用0.1mol/l硝酸银标准溶液滴定。
60、3、结果计算
61、氯化钠含量(以氯化钠计)w以质量百分数(%)表示,按下式计算:
62、
63、式中:c-硝酸银标准溶液的浓度,单位为摩尔每升(mol/l);
64、v-耗用硝酸银标准溶液的体积,单位为毫升(ml);
65、m-试样的质量,单位为g;
66、58.45-氯化钠的摩尔质量,单位为克每摩尔(g/mol)。
67、结果以算数平均值表示至小数点后两位,两次测得值之差的绝对值应不大于0.02%。
68、本发明具体实施方式中,脂肪酸含量测定方法是:
69、本发明具体实施方式中脂肪酸含量的测量采用高效液相色谱法(李泽勇,陈磊,刘康,汤仲标,张利萍. 高效液相色谱法检测氨基酸表面活性剂中脂肪酸的含量 ,日用化学工业, 2017,47(11):655~658)进行,最终产品以脂肪酸钠计。
70、本发明具体实施方式中,谷氨酸钠含量测定方法是:
71、1 仪器和设备
72、1.1 实验室常规玻璃仪器;
73、1.2 紫外-可见分光光度计;
74、1.3 电子天平:分度值为 0.0001g,可精确至 0.001g;
75、1.4 恒温水浴锅。
76、2 试剂与材料
77、2.1 2%茚三酮溶液
78、称取水合茚三酮1.0g,加适量乙醇(95%)和40mg氯化亚锡(sncl2•2h2o)超声搅拌溶解,后用乙醇(95%)定容至50ml。
79、2.2 磷酸缓冲溶液(ph = 8.04)
80、(1)1/15mol/l磷酸氢二钠:称取23.876g十二水合磷酸氢二钠(nahpo4•12h2o),加水溶解后转入1l容量瓶中,定容至刻度,摇匀。
81、(2)1/15mol/l磷酸二氢钾:称取9.070g磷酸二氢钾(kh2po4),加水溶解后转入1l容量瓶中,定容至刻度,摇匀。
82、取1/15mol/l磷酸二氢钾溶液5.0ml于100ml容量瓶中,用1/15mol/l磷酸氢二钠溶液稀释至刻度,摇匀。
83、3 试验步骤
84、3.1 标准曲线绘制
85、称取0.25 g±0.01g谷氨酸标准品(纯度 ≥ 99%),用水溶解并定容至 50 ml,配制成标准储备液。移取储备液 2.5 ml 至 50 ml 容量瓶中,用水定容,配制成 0.25 mg/ml的标准溶液。分别移取标准溶液 0.5 ml、1.0 ml、1.5 ml、2.0 ml、2.5 ml 于 100 ml 具塞比色管中,加入 2 ml 磷酸缓冲溶液(ph = 8.04)、1 ml 2% 茚三酮溶液,加水使总体积约为 6 ml。用保鲜膜封口,置于沸水浴中反应 15 min,冷却后转移至 50 ml 容量瓶中,用水定容。静置 5 min 后,在 570 nm 波长处,以试剂空白溶液作参比,测定吸光度。以谷氨酸浓度为横坐标,吸光度为纵坐标,绘制标准曲线。
86、2.2 样品测定
87、称取样品 0.2g (记录数据为m)于 100 ml 具塞比色管中,加入 2 ml 磷酸缓冲溶液、1 ml 2% 茚三酮溶液,加水使总体积约为 6 ml。用保鲜膜封口,置于沸水浴中反应15 min,冷却后转移至 50 ml 容量瓶中,用水定容。静置 5 min 后,在 570 nm 波长处,以试剂空白溶液作参比,测定吸光度。
88、3 结果表述
89、由标准曲线查得测试样品中游离谷氨酸浓度c。样品中游离谷氨酸钠含量以质量百分数 x2计,数值以%表示,按式(1)计算:
90、.....(1)
91、式中:
92、c—— 样品测定液中游离谷氨酸浓度,mg/ml;
93、v —— 测试样品的定容体积,单位为ml;
94、m —— 测试样品的总质量,单位为g;
95、1.15——谷氨酸与谷氨酸钠的换算系数。
96、计算结果表示至小数点后一位。
97、4 精密度
98、在重复性条件下获得的两次独立测试结果的绝对差值不大于其算术平均值的2%。
99、下面通过具体实施方式对本发明进行举例说明。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com