
毛地黄毒苷配基的酶合成方法
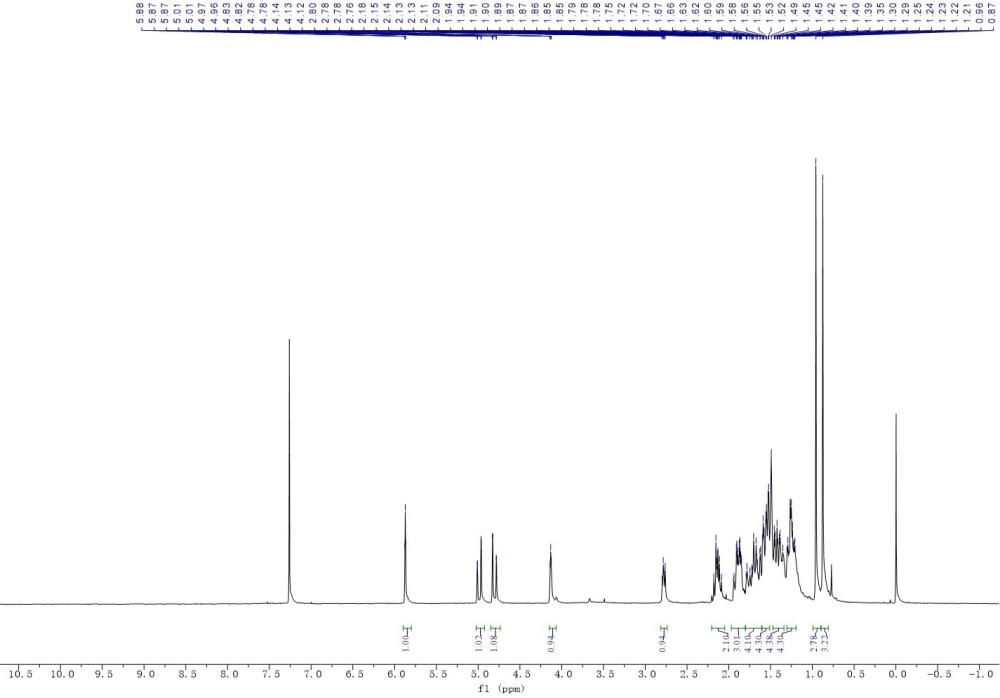
本发明属于人工合成,涉及毛地黄毒苷配基的酶合成方法。
背景技术:
1、(+)-毛地黄毒苷配基(digitoxigenin)是玄参科毛地黄属植物中强心苷的核心苷元,属于甾体类化合物,是毛地黄毒苷(digitoxin)去掉糖基后的活性母核。作为一种广发使用的强心苷类药物,在临床上主要用于治疗充血性心力衰竭,心房颤动等疾病。
2、该化合物于1996年由美国著名化学家gilbert stork等人以29步不对称全合成成功首次合成出来(j. am. chem. soc. 1996, 118, 10660-10661)。近年来,强心苷类化合物的合成也引起了生物合成的关注。戈课题组、瞿和周课题组在强心甘类化合物的化学-酶法方面取得了重大突破,他们分别对植物和微生物的p450酶进行了筛选和验证,得到了c-14α羟化酶,通过消除和水合反应,实现了c-14位α羟基向c-14位β羟基的转化,进而完成了该化合物的合成(acs catal. 2022, 12, 9839; nat synth. 2023: doi.org/10.1038/s44160-023-00280-z))。
技术实现思路
1、有鉴于此,本发明的目的在于提供一种毛地黄毒苷配基的酶合成方法。
2、为达到上述目的,本发明提供如下技术方案:本发明中使用到的酶来源于已公开的专利(申请公布号:cn118360264a)。
3、本发明提供一种毛地黄毒苷配基的酶合成方法,具体步骤如下:
4、s1:将化合物3溶于dmf溶剂,并将其加入重旋菌体,30℃,250 rpm 条件下反应,旋蒸除去溶剂,所得粗品用硅胶柱层析进行纯化得到白色固体化合物4,其化学反应式如下:
5、;
6、所述菌体含有甾体c15 α 羟化酶;
7、s2:将化合物4溶于无水甲苯中,然后加入burgess试剂,加热至100℃并搅拌1小时,冷却至室温后,用饱和碳酸氢钠水溶液淬灭反应,用乙酸乙酯萃取,有机层用饱和氯化钠洗涤,无水硫酸钠干燥,减压浓缩,经硅胶柱层析纯化,得到化合物5,其化学反应式如下:
8、;
9、s3:将化合物5、乙酰丙酮钴加入圆底烧瓶中,在氧气氛围下加入无水异丙醇,搅拌5分钟后,滴加苯基硅烷,反应在室温下搅拌6小时,向混合物中加入饱和na2s2o3溶液并搅拌30分钟,用乙酸乙酯萃取,用饱和氯化钠溶液洗涤,有机层用无水硫酸钠干燥,过滤并真空浓缩,通过硅胶柱色谱法,得到化合物6和化合物7,其化学反应式如下:
10、;
11、s4:将化合物6和5% pd/c加入圆底烧瓶中,在氮气氛围下加入甲醇,然后置换为氢气,所得混合物在室温下搅拌6小时,反应结束后,混合物用硅藻土过滤,并用乙酸乙酯冲洗,然后在减压下浓缩,通过硅胶柱色谱纯化,得到化合物8,其化学反应式如下:
12、;
13、s5:氮气保护下,将化合物8溶于无水四氢呋喃中,随后将温度降至 -78℃,逐滴加入浓度为1m的三仲丁基硼氢化锂,混合物在-78℃下搅拌 15分钟,然后加入饱和氯化铵溶液淬灭,然后用乙酸乙酯萃取,并用饱和氯化钠溶液洗涤,有机层用无水硫酸钠干燥,过滤并真空浓缩,通过硅胶柱层析进行纯化,得到化合物9为所述毛地黄毒苷配基,其化学反应式如下:
14、;
15、优选的,所述化合物3的合成方法如下:
16、化合物2和ph3p=c=c=o加入干燥的圆底烧瓶中,在氮气保护下加入甲苯,随后缓慢滴加三乙胺,将所得反应混合物加热至110℃并搅拌反应2小时,反应结束后,将混合物冷却至室温,减压浓缩除去溶剂,通过硅胶柱层析纯化,得到化合物3,其化学反应式如下:
17、。
18、优选的,所述化合物2的合成方法如下:
19、将化合物1置于圆底烧瓶中,在氮气保护下加入无水乙腈,将反应体系冷却至-20℃,搅拌至底物完全溶解后,缓慢滴加三甲基碘硅烷,反应在-20℃下持续进行4小时,反应完成后,加入饱和硫代硫酸钠溶液淬灭反应,随后用乙酸乙酯稀释反应混合物,并用饱和氯化钠溶液洗涤,有机相经无水硫酸钠干燥、过滤后,在减压条件下浓缩,通过硅胶柱色谱法纯化,得到化合物2,其化学反应式如下:
20、;
21、优选的,
22、步骤s1中,化合物3与 dmf溶剂的比为1g: 3ml;
23、步骤s2中,化合物4:无水甲苯:burgess试剂为29mg:1ml: 28mg;
24、步骤s3中,化合物5:乙酰丙酮钴:无水异丙醇为36 mg:31 mg:1 ml;
25、步骤s4中,化合物6:pd/c:甲醇为25 mg:2.5mg:1 ml;
26、步骤s5中,化合物8:无水四氢呋喃为75 mg:4 ml;
27、优选的,
28、步骤s1中,纯化流动相二氯甲烷和乙酸乙酯的体积比为30:1;
29、步骤s2中,纯化流动相二氯甲烷和乙酸乙酯体积比为 15:1;
30、步骤s3中,纯化流动相二氯甲烷和乙酸乙酯体积比为4:1;
31、步骤s4中,纯化流动相二氯甲烷和乙酸乙酯体积比为4:1;
32、步骤s5中,纯化流动相石油醚和乙酸乙酯体积比为1:1。
33、优选的,所述化合物2、ph3p=c=c=o、甲苯、三乙胺的比值为10.6 mmol: 21.2mmol: 100 ml: 4.42 ml,纯化流动相为石油醚和乙酸乙酯的体积比为2:1。
34、优选的,所述化合物1、无水乙腈、三甲基碘硅烷的比值为14.4 mmol: 200 ml:57.8 mmol,纯化流动相为石油醚和乙酸乙酯的体积比为 2:1。
35、本发明的有益效果在于:
36、1、原料廉价易得:
37、本发明采用价格低廉、易得的甾体化合物——皮甾酮作为起始原料,相比于传统全合成方法中使用的复杂或昂贵的原料,显著降低了生产成本,有利于工业化生产。
38、2、合成路线简短高效:
39、相比于1996年gilbert stork等人报道的29步不对称全合成,本发明通过化学-酶法策略,显著缩短了合成步骤。从原料到最终产物,仅需少量化学转化与关键酶催化反应即可完成,提高了合成效率。
40、3、立体选择性高:
41、利用特异性酶(cyp68j3_yni_sc酿酒酵母菌株)催化氧化反应,能够立体专一性地引入c-15位α羟基,避免了传统化学氧化中可能产生的多种异构体,减少了分离纯化的难度,提高了目标产物的纯度。
42、3、后处理简单,便于纯化:
43、由于采用了静态酵母细胞转化体系,减少了微生物自身代谢产物的干扰,结合简单的硅胶柱层析纯化即可获得高纯度的中间体及终产物,简化了后处理流程。
44、4、提高了原子经济性与中间体利用率:
45、在c-14位羟基的构建过程中,通过消除反应与mukaiyama水合反应的组合策略,使得c-14位α异构体可进一步转化为β构型目标产物,有效提高了关键中间体的利用率,减少了副产物的生成。
46、5、总产率较高:
47、在多步转化中,各步反应均获得了良好的产率,最终实现了天然产物毛地黄毒苷配基的高效全合成。
48、6、具备工业化应用潜力:
49、整体方法操作简便、条件温和(如-20℃至室温、常压反应等),且部分步骤可采用静息细胞生物转化,具备放大生产的可行性,为强心苷类药物核心苷元的工业化合成提供了新的技术路径。
50、综上所述,该技术方案在原料成本、合成步骤、立体选择性、产物纯化效率及整体产率等方面均具有显著的有益效果。
51、本发明的其他优点、目标和特征在某种程度上将在随后的说明书中进行阐述,并且在某种程度上,基于对下文的考察研究对本领域技术人员而言将是显而易见的,或者可以从本发明的实践中得到教导。本发明的目标和其他优点可以通过下面的说明书来实现和获得。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com