
一种升华介导的低配位非晶态单原子催化剂及其制备方法与应用
本发明属于环境催化材料与水污染控制,具体涉及一种升华介导的低配位非晶态单原子催化剂及其制备方法与应用。
背景技术:
1、打破长程有序晶格的束缚,通过载体非晶化工程来重构配位环境,是突破上述配位饱和与电子惰性壁垒的有效途径。在现有技术中,已有针对非晶态钼基材料的初步探索。例如,zhang等人(applied catalysis b: environmental, 2019, 250: 273-279)报道了原子级分散的mo 原子可以形成于g-c3n4上,并诱导其在550°c发生非晶化转变。该研究通过三聚氰胺与钼酸铵混合物的简单热解制备了非晶态的 mo/c3n4,发现原子的引入引起了晶格畸变和无序排列,并生成了新的mo-c和mo-n键以提供电子和空穴的传输路径。该材料被成功应用于可见光照射下的光催化还原co2反应。
2、然而,对比高级氧化水处理对极度不饱和活性位点的严苛物理化学需求,上述现有技术在微观配位结构、构筑机制及应用场景上均存在显著局限:
3、第一,在微观配位结构上存在局限。现有技术虽然实现了载体的非晶化,但未能精准截留并证实极度不饱和的低配位构型。其xanes表征明确指出,体系内钼的主要价态为接近moo3的mo(vi)以及部分mo(iv),且体系内共存有微小团簇和单原子。这种处于较高氧化态且结构不均一的金属中心,无法提供高级氧化技术(aops)体系中裂解过一硫酸盐(pms)所需的高能低配位(如极度不饱和的mo-n2)单原子活性中心。
4、第二,在相变构筑机制上存在局限。现有技术仅采用了常规的共混热解法,其非晶化是依靠金属原子插入g-c3n4结构引起的晶格扭曲。现有技术并未揭示,亦未主动利用“原位升华”这一强热力学相变驱动力(550°c不足以驱动原位升华)(international journalof refractory metals and hard materials, 2025, 132: 107264)。常规的金属掺杂热解难以对抗热力学弛豫,无法利用高挥发性氧化物(如moo3或wo3)逸出时产生的强大撕裂力来原位重组并强制稳定处于高能态的极度低配位单原子结构。
5、第三,在核心应用导向与底层机制上存在本质差异。现有技术的非晶化目的在于形成强带尾以拓宽可见光吸收至750 nm,并利用新键合加速光生电荷分离,完全服务于光催化气相还原反应(即co2还原为co和h2)。这与基于暗反应的高级氧化技术(即通过调控配位不饱和度驱动d带中心上移,打破电子惰性,进而特异性激发pms产生单线态氧)在底层物理化学机制与应用场景上截然不同。
6、综上所述,如何设计一种全新的相变合成机制,精准且可控地构筑具有极度不饱和配位环境(m-n2)的非晶态钼或钨单原子催化剂,从而彻底突破晶态材料配位饱和的活性瓶颈,实现复杂水环境下的高效、可持续净水处理,是本领域亟待解决的关键技术难题。
技术实现思路
1、针对上述问题,本发明提供了一种升华介导的低配位非晶态单原子催化剂及其制备方法与应用。该方法可以通过简单的热解温度调控来定向改变催化剂的晶态及其m-n金属位点的配位环境。通过将热解温度控制在600℃-750℃,即可获得孔道具有完全、均匀非晶态的单原子催化剂。且该催化剂具有丰富的不饱和m-n2位点,可高效催化pms,实现水体环境中有机污染物的快速降解。该调控方法无需额外复杂的操作步骤,简单绿色,可用于规模化生产,具有很好的应用潜力。
2、为了实现上述目的,本发明采取的技术方案如下所示:
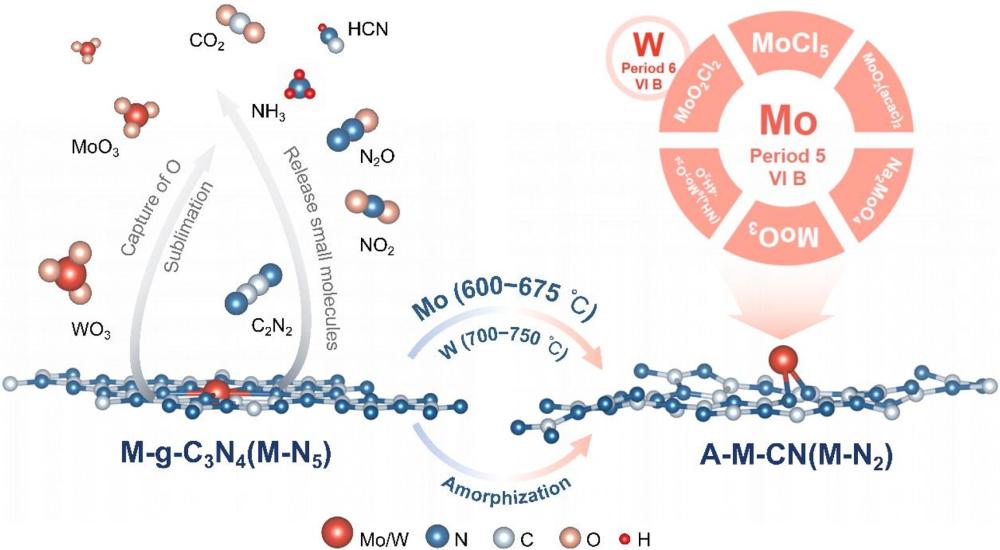
3、技术方案之一,一种低配位非晶态钼或钨单原子催化剂,所述催化剂包含非晶态碳氮载体和锚定于所述载体氮网络中的过渡金属单原子,所述过渡金属包括钼(mo)或钨(w);所述金属单原子的局域配位构型为m-n2结构,其中 m 代表 mo 或 w。所述非晶态碳氮载体由结晶态g-c3n4经原位晶格撕裂相变衍生而来,其xrd图谱在2θ为13.3°和27.7°对应(100)和(002)晶面的衍射峰消失。所述非晶态碳氮载体表现为高度无序的褶皱随机堆叠,并形成了大量开放性的不规则孔洞,其微观结构不具有长程有序的周期性晶格。
4、当所述过渡金属包括钼(mo)时,所述非晶态碳氮载体为结晶态g-c3n4于600 ℃-675 ℃温度下热解后残留的碳氮骨架;
5、当所述过渡金属包括钨(w)时,所述非晶态碳氮载体为结晶态g-c3n4于700 ℃-750℃温度下热解后残留的碳氮骨架。
6、所述催化剂中mo或w的负载量(质量)为2%-5%,优选为2%-3%。
7、所述m-n2结构使所述金属单原子的d带中心相对于常规配位饱和态发生上移。
8、技术方案之二,一种低配位非晶态钼或钨单原子催化剂的制备方法,所述制备方法基于原位升华介导的非晶化机制,包括以下步骤:
9、(1)将富氮前驱体在马弗炉中按照一定升温程序热解,获得g-c3n4;
10、(2)将g-c3n4、钼或钨源可溶性前驱体与螯合剂按照一定比例分散于去离子水中,经搅拌、蒸发干燥,获得均匀混合的前驱体粉末;所述螯合剂为葡萄糖、蔗糖、果糖中的一种或多种;
11、(3)将所述前驱体粉末置于焙烧装置中,在含痕量环境氧或水蒸气的惰性气氛下进行程序升温焙烧;当加入mo源前驱体时将目标热解温度设定为600 ℃-675 ℃,当加入w源前驱体时将目标热解温度设定为700 ℃-750 ℃,焙烧至样品质量稳定后自然冷却,即得所述低配位非晶态钼或钨单原子催化剂。
12、在焙烧升温过程中,所述金属源捕获痕量水蒸气或环境氧原位生成易升华的高挥发性金属氧化物(moo3或wo3)物种;控制焙烧温度,使所述金属氧化物物种在低于g-c3n4碳化温度阈值的条件下,通过原位升华机制发生剧烈气化逸出;利用所述金属氧化物原位升华气化逸出产生的热力学驱动力,引发载体内部键断裂与结构重组,从而撕裂长程晶格,将晶态前驱体彻底转化为均匀的非晶态结构,焙烧结束后自然冷却,即得所述催化剂。
13、步骤(1)中,所述富氮前驱体选自三聚氰胺、尿素、硫脲或双氰胺中的一种或多种。
14、进一步地,步骤(2)中,所述钼或钨源可溶性前驱体选自钼酸铵、五氯化钼、乙酰丙酮钼、钼酸钠、偏钨酸铵或六氯化钨中的一种或多种的组合;所述g-c3n4、钼或钨源可溶性前驱体、螯合剂的比例为1000 mg∶0.06-0.10 mmol∶120-150 mg;所述g-c3n4、去离子水的比例为1000 mg∶40-50 ml;所述搅拌、蒸发干燥包括:在室温下超声3 h,搅拌反应36 h,蒸干溶剂后在真空60-80 ℃下干燥8-12 h后获得均匀混合的前驱体粉末。
15、进一步地,步骤(3)中,以25-30 ml/min的流速通入氮气,提供含痕量环境氧或水蒸气的气氛;所述程序升温焙烧采用多段控温,有益于mo的锚定,先从室温升温至300 ℃-400 ℃,并保温30-60 min,再升温至目标热解温度,保温时间为2-6小时,升温速率为1℃/min-10℃/min,优选为2℃/min-10℃/min。
16、mo非常容易与环境中的微量o结合形成moo3类物质,而moo3与其他第三四五周期的过渡元素形成的高价氧化物不同,熔点和沸点虽分别高达795 °c和1155 °c,但在600 °c便能导致其强烈升华,能在石墨相氮化碳完全碳化成为co2(800℃)之前逸出体系。与mo类似,w作为同为vib族的元素,具有类似的化学性质。wo3亦可在远低于熔点的温度下升华但其相应地具有更高的升华温度。利用mo和w的这一特点可定向实现g-c3n4的非晶化,构造非晶化单原子催化剂并形成m-n2活性位点。而相同条件下,同属vib族的铬(cr)却无法诱发载体非晶化。原因在于,铬氧化物与moo3和wo3的热行为存在根本差异:当体系达到非晶化所需的600-750 °c阈值时,系统中已不存在任何挥发性铬氧化物。这一行为源于金属-氧键结合方式上的固有差异:cr与o的成键具有更强的离子性与更高的晶格能,导致铬氧化物具有极高的升华焓(表1)。cr无法发生气态挥发,从而丧失了撕裂载体晶格的热力学驱动力。
17、表1 第六副族元素cr、mo和w相关高价氧化物的沸点或升华点
18、
19、调节热解温度可以改变mo3的挥发量和cn物种的逸出量,因此可以调控载体g-c3n4的长程有序结构被破坏的程度。金属氧化物和cn物种的逸出量越多,g-c3n4的非晶化程度越高,且伴随着中心原子m与n的配位数大幅下降,从m-n5饱和位点逐步演变为低配位、不饱和的m-n2位点。这是由于随着热解温度升高至500-550 °c区间,m中心原子捕获体系中痕量氧或水蒸气转化为金属氧化物,晶格内的热振动加剧,开启了半晶态的局域质量转移。当热解温度在600-750 °c时,金属氧化物进入了剧烈的挥发逃逸窗口。由于m原子前期已与载体n原子形成了牢固的配位键,这种猛烈的向外膨胀动力学产生了一种极强的局部热力学撕扯力。当应力瞬间超越了g-c3n4刚性晶格承受极限时,不仅强制打断了锚定位点的m-n键,更引发了周围庚嗪骨架中c-n键的失稳断裂,释放出c2n2和hcn等小分子气态碎片。这种破坏由局域向全局迅速蔓延,导致载体的长程有序网络彻底崩塌,最终使载体彻底转化为完全的、均匀的非晶化结构。而随着金属中心m周围的冗余氮配体被剥离,残留在拓扑无序残骸中的金属原子m最终定格在极度不饱和的低配位态(m-n2)。因此,600-750 °c下金属氧化物的升华不仅在宏观上实现了载体的非晶化相变,更在微观上构筑了具有本征高活性的m-n2催化中心。热解温度是诱因,而mo氧化物升华诱导cn物种逸出对材料晶态及其mo中心原子配位环境的调控是最终结果。
20、上述技术方案中,阐明了热解温度影响钼或钨氧化物升华,改变cn物种逸出量,最终调控载体晶态以及中心原子配位环境的内核及其影响。将mo或w的前驱体从室温升温至600-750 °c,催化剂质量逐渐下降。当在指定热解温度保温一定时间后,样品将达到热稳定状态,其中的易分解组分已基本耗尽,残余部分主要为热稳定性较高的无机相或碳化残渣,热重分析(tg)显示其质量大幅减少至原来的5-10 %,而金属含量则逐渐增加,最终mo或w的负载量为2-3%,这可能是cn物种同步逸出所致。同时,在热解过程中,检测到了c2n2、hcn、co2、n2o、no2、nh3等气态小分子的信号,其中c2n2的生成最为显著,且观察到其在550-600℃时逸出速率呈现逐渐加快的趋势。证明随着温度上升,气态小分子的逸出也更加显著。mo或w氧化物诱导cn物种逸出,直接导致了载体的长程有序性被破坏,且mo或w氧化物和cn物种逸出的量越多,载体非晶化的程度越高,伴随着配位原子n的大量缺失,活性位点从m-n5逐渐演变为m-n2,最终实现了配位环境的连续调控。
21、本发明还提供了技术方案之三,上述低配位非晶态钼或钨单原子催化剂或上述方法制备得到的低配位非晶态钼或钨单原子催化剂在水处理中的应用。包括:将所述催化剂作为活化剂,与过硫酸盐共同投加于含有机污染物的待处理水体中,构建催化降解体系。
22、所述过硫酸盐为过一硫酸盐;所述催化剂通过m-n2活性中心吸附并活化过一硫酸盐(pms),驱动单线态氧的生成,进而氧化降解所述有机污染物。
23、所述待处理水体为天然水体或二沉池出水,所述有机污染物为富电子有机污染物,包括磺胺甲恶唑(smx)、布洛芬(ibp)、罗丹明b(rhb)、双酚s(bps)、佳乐麝香(hhcb)、卡马西平(cbz)中至少一种。
24、所述催化降解体系在ph值为3-9的范围内均能有效降解有机污染物,且在天然有机物和无机共存离子、腐殖酸存在下仍保持催化活性和结构稳定性。
25、所述催化剂投加量为0.10 g l-1以上,所述过一硫酸盐(pms)浓度为0.001 mol l-1以上。
26、在催化剂投加量为0.10 g l-1,pms浓度为0.001 mol l-1,目标污染物双酚a(bpa)初始浓度为10 mg l-1的条件下,a-m-cn上的m-n2活性位点可高效活化pms,最终均可在10min内实现bpa的快速去除和完全降解。
27、本发明依托以下项目完成:国家重点研发计划项目(在产医药化工园区土壤-地下水污染风险防控与原位协同修复,2023yfc3707700)。
28、与现有技术相比,本发明具有以下优点及有益效果:
29、1、本发明中呈现的晶态调控策略利用了原位生成的钼氧化物或钨氧化物在相对较低的温度下就可升华的特性,通过设定适宜的热解温度使moo3或wo3挥发并诱导cn物种大量溢出破坏g-c3n4原有骨架结构,最终精准且可控地构筑具有极度不饱和配位环境(m-n2)的非晶态钼或钨单原子催化剂。上述调控不用引入额外试剂,也无需利用高能手段,调控方法简单绿色,易操作,制备成本低,方便规模化生产。
30、2、本发明中完全非晶化衍生的m-n2构型因其极致的配位不饱和可有效吸附并活化pms分子,并使mo的d带中心显著上移。且这种电子结构的显著调控克服了高配位构型下的活性局限,降低决速步活化能垒,有利于1o2的生成,从而可在较低pms浓度下(1.0 mmol/l)实现污染物的快速、完全降解。
31、3、得益于活性位点m-n2结构的稳定性,本发明中的非晶态钼或钨单原子催化剂在五次循环降解实验后去除率实现了0衰减且金属浸出率保持在0.2 %以下,且在宽ph环境、阴离子和腐殖质的干扰下仍保持高效的污染物降解效果,可实现复杂水环境下的高效、可持续净水处理。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com