
一种自愈合Nav1.7抑制肽凝胶及其制备方法和应用
本发明涉及生物医药,具体涉及一种自愈合nav1.7抑制肽凝胶及其制备方法和应用。
背景技术:
1、膝骨关节炎(knee osteoarthritis, koa)是全球范围内最常见的慢性退行性关节疾病,以关节软骨进行性退变、滑膜慢性炎症、软骨下骨硬化及骨赘形成为主要病理特征。目前,koa的临床治疗手段存在显著局限。非甾体抗炎药等一线药物虽能缓解短期疼痛,但长期服用副作用大。对于晚期患者,关节置换手术虽能重建功能,但存在费用高、创伤大及假体松动等风险。因此,如何有效缓解疼痛并修复软骨是治疗koa亟待解决的关键问题。
2、电压门控钠离子通道1.7(nav1.7)是近年来备受关注的镇痛靶点。研究表明,nav1.7通道在骨关节炎患者的软骨细胞中功能性表达,其表达水平与患者痛感呈正相关。天然毒素多肽具有靶点专一、作用强的优势,是离子通道阻滞剂的重要来源。例如,从少棘蜈蚣毒液中分离的ssm6a多肽能高效抑制nav1.7,镇痛效果优于吗啡。wo2014165277a2公开了选择性 nav1.7 抑制剂肽类似物(如 jztx-v)通过专门针对 nav1.7 通道来解决疼痛管理中脱靶效应的挑战,增强疼痛缓解,同时最大限度地减少对心脏和骨骼肌兴奋性的影响。然而,游离多肽satx在体内易被酶降解、半衰期短,需反复关节腔注射,患者依从性差,极大地限制了其临床转化。将多肽负载于适宜的递送系统是解决上述问题的常见思路。
3、水凝胶因其高含水量、良好的生物相容性和可调的力学性能,被广泛用作药物递送载体。特别是可注射自愈合水凝胶,其动态交联网络能在生理条件下迅速成胶并粘附于受损组织表面,不仅可作为软骨保护屏障,更能实现药物的局部控释与缓释,提高生物利用度。但是,现有水凝胶体系普遍采用物理包埋或非特异性混合的方式负载多肽,难以避免储存及递送过程中的初期突释和活性损失;同时,凝胶网络自身的形成大多依赖外加交联剂或严苛条件,多肽仅作为载体存在,并未参与凝胶结构的构筑,导致多肽活性无法得到根本性保护,缓释行为也难以精准调控。目前的报道中,nav1.7 抑制剂肽主要用于镇痛,但对于koa的治疗,镇痛属于治标不治本,如果能将其进行有效负载,并同时实现镇痛、抗炎和软骨修复,才是有效的治疗手段。因此,如何设计一种自愈合nav1.7抑制肽凝胶,能够实现多肽缓释,并实现镇痛-抗炎-软骨修复的协同作用,从而有效治疗koa,是需要解决的问题。
技术实现思路
1、针对上述现有技术,本发明的目的是提供一种自愈合nav1.7抑制肽凝胶及其制备方法和应用。本发明以nav1.7抑制肽satx为交联核心制备动态自愈合凝胶,利用satx多肽链上丰富的活性基团,将其作为分子交联枢纽,使经化学修饰的聚谷氨酸和壳聚糖均通过共价键锚定于同一satx肽链上,形成以satx为核心的独特星形多网络交联结构。这一设计颠覆了多肽在凝胶中的传统负载模式,实现了satx的零突释与响应性降解缓释,更集长效镇痛、高效抗炎、促进软骨修复等多重功能于一体,在koa治疗中实现了“镇痛-抗炎-软骨修复”的协同增效作用,解决了游离多肽作用条件苛刻、疗效不显著的难题。
2、为实现上述目的,本发明采用如下技术方案:
3、本发明的第一方面,提供一种自愈合nav1.7抑制肽凝胶的制备方法,包括以下步骤:
4、(1)将聚谷氨酸溶解于2-(n-吗啉)乙磺酸缓冲液中,加入多巴胺盐酸盐,在1-(3-二甲氨基丙基)-3-乙基碳二亚胺盐酸盐和n-羟基丁二酰亚胺的活化下,避光反应,再经透析、冻干得到邻苯二酚基团修饰的聚谷氨酸,记为pga-cat;
5、(2)将壳聚糖溶解于醋酸溶液中,加入2-亚氨基硫烷盐酸盐,调节ph至7.0-8.0,在保护气氛下反应,再经透析、冻干得到巯基化壳聚糖,记为cs-sh;
6、(3)在冰浴条件下,将步骤(1)得到的pga-cat与步骤(2)得到的cs-sh溶解于乳酸溶液中,冰浴下加入tyr·hcl和edc·hcl得到前体混合溶液,然后加入nav1.7抑制肽satx溶液,快速混匀,再加入n-羟基丁二酰亚胺,搅拌至完全溶解后,室温静置交联,即得自愈合nav1.7抑制肽凝胶(satx-gel)。
7、优选的,步骤(1)中,所述聚谷氨酸与多巴胺盐酸盐的质量比为2:1;所述1-(3-二甲氨基丙基)-3-乙基碳二亚胺盐酸盐和n-羟基丁二酰亚胺的摩尔比为2:1。
8、优选的,步骤(1)中,所述避光反应的时间为12h;所述透析为用分子量500d的透析袋透析并获得截留液;所述冻干的温度为-105℃,时间为24h。
9、优选的,步骤(2)中,所述壳聚糖与2-亚氨基硫烷盐酸盐的质量比为1:3。
10、优选的,步骤(2)中,所述反应的温度为室温,时间为24h;所述透析为用分子量1000d的透析袋透析并获得截留液;所述冻干的温度为-105℃,时间为24h。
11、优选的,步骤(3)中,所述pga-cat和cs-sh的质量比为1:1;所述nav1.7抑制肽satx溶液由pbs溶液配制,浓度为1.44mg/ml;所述nav1.7抑制肽satx的氨基酸序列如seq idno:1所示,具体为:ycqkwmwtcdskrkccegmvcklwckkil。
12、优选的,步骤(3)中,所述室温静置交联的时间为 5min。
13、本发明的第二方面,提供上述制备方法得到的自愈合nav1.7抑制肽凝胶,包括双网络结构,第一网络由nav1.7抑制肽satx 的肽链上游离氨基与邻苯二酚基团修饰的聚谷氨酸的邻苯二酚基团通过共价键构成,第二网络由nav1.7抑制肽satx 的肽链上游离巯基与巯基化壳聚糖的巯基通过动态二硫键构成;所述自愈合nav1.7抑制肽凝胶中nav1.7抑制肽satx的浓度为14.4μg/ml。
14、本发明的第三方面,提供自愈合nav1.7抑制肽凝胶在制备预防、缓解或治疗膝骨关节炎的药物中的应用。
15、优选的,所述应用包括提高机械痛阈值和/或热痛阈值;减轻滑膜炎症;减少骨赘形成;保护或修复关节软骨。
16、本发明的有益效果:
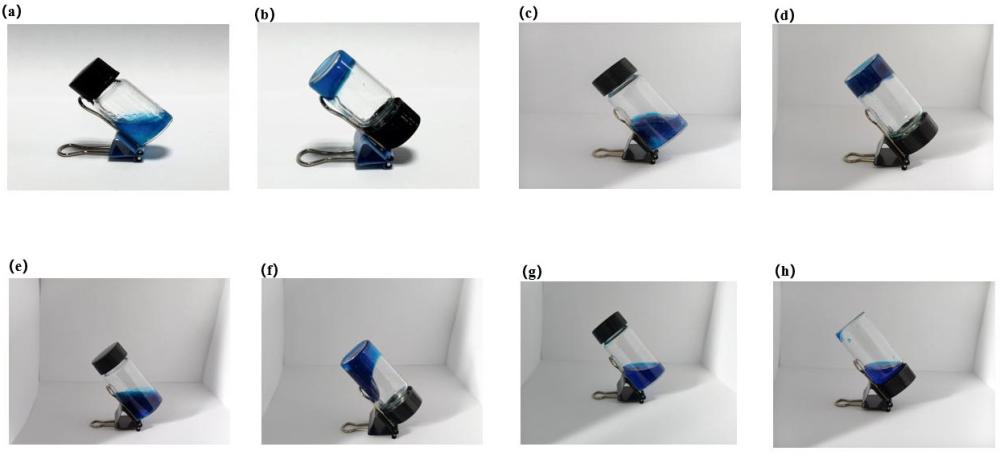
17、(1)本发明首次将satx确立为凝胶网络形成的交联核心与必要条件,制备了satx结构依赖性的双组分水凝胶(pga-cat/cs-sh/satx体系)。对照实验清晰表明,单独的pga-cat与cs-sh混合物仅为可流动的粘稠液体,只有加入satx后才迅速触发凝胶化。实现了satx从负载药物到载体成分的根本性角色转变。
18、(2)本发明创建了一核双网的全新药物缓释范式,实现零突释和精准响应性释放。satx作为网络骨架本身,其释放机制从物理扩散转变为化学键断裂驱动的网络降解,彻底杜绝了早期突释。在关节腔的生理环境下,二硫键和酰胺键的逐步断裂,使satx的释放速率与凝胶降解速率完全同步。通过调节satx加入量以改变交联密度,可定制化调控凝胶的降解周期,实现数天至数周的长效缓释,极大延长了给药间隔。
19、(3)本发明充分发挥了satx在结构与功能上的双重核心作用,实现协同增效。satx构建的动态二硫键网络不仅为凝胶提供了优异的可注射自愈性,更使凝胶具备独特的力学适应性和组织无缝贴合能力。在关节腔内,凝胶既能作为软骨的保护屏障和润滑剂,又在降解过程中持续释放satx分子,实现对nav1.7通道的持久抑制、对炎症微环境的有效调控以及对软骨细胞增殖的持续促进,结构保护与药物治疗完美统一,综合疗效显著优于任何单一手段。
20、(4)本发明的制备工艺巧妙、条件温和,具有极高的多肽活性保全率和产业化可行性。将多肽的活性基团直接作为凝胶的化学交联位点,全程水相、室温或冰浴操作,无需任何有机溶剂或苛刻条件,最大程度保护了satx的生物学活性和高级结构。该设计大幅简化了工艺,减少了昂贵原料的损耗,成本可控,适合规模化生产。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com