
基于CXCR4和FOLR1的蛋白降解药物的制备和应用
本发明属于癌症治疗药物开发领域,具体涉及基于趋化因子受体4(cxcr4)和叶酸受体1(folr1)的蛋白降解药物在癌症治疗中的应用。
背景技术:
1、溶酶体靶向嵌合体(lysosome-targeting chimeras,lytac)是一种新兴的靶向蛋白质降解技术,通过同时结合溶酶体靶向受体(lysosome targeting receptor,ltr)和目标蛋白,将目标蛋白运输至溶酶体进行降解,从而对疾病相关蛋白实现有效的调控。随着对核内体-溶酶体和自噬体-溶酶体降解途径的深入研究,近些年来出现了多种通过溶酶体途径的靶向蛋白质降解(targetedprotein degradation,tpd)策略,如lytac、abtac、autac、attac、双特异性核酸配体嵌合体和autotac等。相比基于蛋白酶体只能降解细胞内蛋白的protac,基于溶酶体的蛋白靶向降解药物(targetedprotein degrader,tpd)不仅可以降解胞内蛋白,还可以降解细胞膜蛋白、细胞外蛋白以及一些受损的细胞器。占所有蛋白的40%的细膜蛋白和胞外蛋白是神经退行性疾病、自身免疫性疾病和癌症的关键因素,因此基于溶酶体的tpd可以弥补protac的不足。
2、斯坦福大学carolyn bertozzi团队于2020年首次报道了基于ci-m6pr的lytac技术,其设计的lytac分子可以同时结合细胞膜蛋白或胞外蛋白和位于细胞表面的阳离子非依赖性甘露糖-6-磷酸受体(ci-m6pr),形成三元复合物后依赖溶酶体靶向受体的内化作用进入细胞,然后经过核内体-溶酶体途径降解。核内体后期的低ph导致目标蛋白和ci-m6pr解离,目标蛋白被溶酶体降解,而ci-m6pr则被转运到高尔基体和细胞表面进行再循环。通过这个机制作者设计的lytac成功降解了细胞膜上的egfr和pd-l1,这种lytac策略为靶向降解膜蛋白和胞外蛋白提供了全新工具,尤其在癌症、神经退行性疾病和自身免疫病领域潜力巨大。尽管面临内吞效率和递送挑战,随着分子设计与递送技术的进步,lytac有望成为下一代精准治疗的重要平台。
3、cxcr4和folr1均为肿瘤细胞高表达的细胞膜表面受体,两者皆可介导配体的内化和溶酶体运输,且具有协同效应。因此,基于cxcr4和folr1构建双受体溶酶体靶向嵌合体(dual-receptor lysosome-targeting chimera,dr-tac)可以提高lytac药物对目标蛋白的降解效率,从而提升药物对疾病的治疗效果。
技术实现思路
1、本技术涉及偶联体化合物或其药学上可接受的盐、其药物组合物及其使用方法。更具体地,本技术涉及多配体药物偶联体,特别是能够诱导内吞作用的多配体药物偶联体及其药物组合物,使用所述药物偶联体治疗疾病的方法,所述疾病包括但不限于癌症。
2、本技术的一个方面公开了一种偶联体化合物或其药学上可接受的盐,所述偶联体化合物或其药学上可接受的盐包含一种或两种与细胞膜溶酶体靶向受体相互作用的分子、与细胞膜目标蛋白相互作用的分子及用于偶联各分子的连接子,其中所述与细胞膜或胞外目标蛋白相互作用的分子与至少一个所述与细胞膜溶酶体靶向受体相互作用的分子通过连接子偶联。其中与细胞膜溶酶体靶向受体相互作用的分子包含能够与第一细胞膜溶酶体靶向受体特异性结合的第一配体,和能够与第二细胞膜溶酶体靶向受体特异性结合的第二配体。其中与细胞膜目标蛋白相互作用的分子包含与pd-l1蛋白相互作用的配体和与egfr蛋白相互作用的配体。
3、在一些实施方式中,第一细胞膜溶酶体靶向受体、第二细胞膜溶酶体靶向受体和细胞膜目标蛋白彼此之间是不同的。
4、在一些实施方式中,本技术提供的第一细胞膜溶酶体靶向受体、第二细胞膜溶酶体靶向受体和细胞膜目标蛋白独立地选自下组:趋化因子受体4(cxcr4)、叶酸受体1(folr1)、细胞程序性死亡-配体1(pd-l1)和表皮生长因子受体(egfr)。
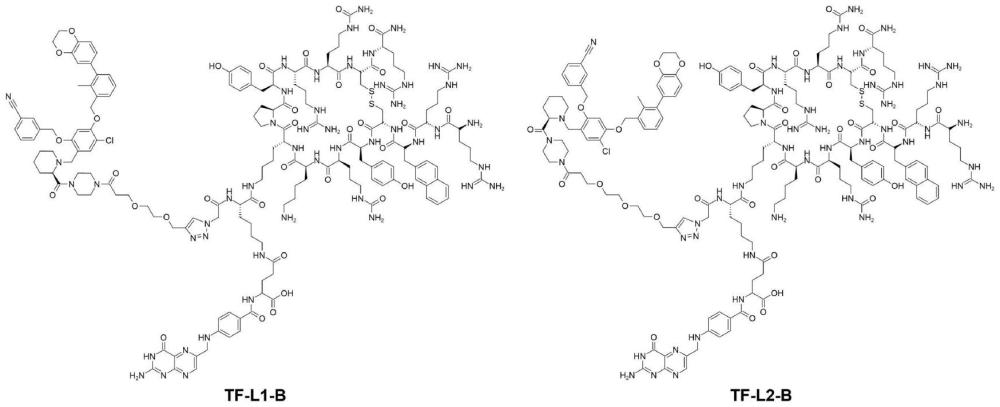
5、在一些实施方式中,第一配体、第二配体和第三配体独立地选自下组:环肽t140类似物、环肽cpcr4类似物、叶酸(fa)及其类似物、pd-l1的配体化合物b和egfr的配体化合物g。
6、在一些实施方式中,配体包含的环肽t140类似物氨基酸序列为:nh2-arg-arg-nal-cys-tyr-cit-lys-(d-lys)-pro-tyr-arg-cit-cys-arg-cooh(序列中两个半胱氨酸形成二硫键),或置换、缺失、插入1~3个氨基酸的类似物,包括羧基端酰胺化,d-lys侧链接入l-lys。其中所述第二配体环肽cpcr4类似物的氨基酸序列为:nh2-(d-tyr)-(d-[nme]lys)-arg-(2-nal)-gly-arg-cooh,其通过末端氨基和末端羧基进行首尾酰胺环化。
7、在一些实施方式中,如本技术所述的与细胞膜溶酶体靶向受体相互作用的分子是能够介导内吞作用的内吞作用分子。
8、在一些实施方式中,偶联体化合物或其药学上可接受的盐包含一个或两个与细胞膜溶酶体靶向受体相互作用的分子,和一个与细胞膜目标蛋白相互作用的分子。
9、本技术的另一个方面公开了一种用于治疗在受试者中以趋化因子受体4(cxcr4)或叶酸受体1(folr1)过度表达为特征的疾病的方法,所述方法包括向对象施用治疗有效量的本技术提供的偶联体化合物或其药学上可接受的盐,或者本技术提供的药物组合物。在一些实施方式中,疾病为癌症。
10、在一些实施方式中,癌症选自下组:肺癌、乳腺癌、前列腺癌、肾癌、卵巢癌、胃癌、子宫癌、子宫内膜癌、肝癌、甲状腺癌、胰腺癌、结肠癌、结直肠癌、食道癌、皮肤癌、淋巴瘤、白血病和多发性骨髓瘤。
11、在一些实施方式中,偶联体化合物选自如下结构:
12、
13、以上结构中,连接子c部分可进行相应取代基,取代基可选自以下的非氢取代基:
14、
15、c3-10环烷基、c5-12芳基、c5-12杂芳基、羟基、卤素和c1-4烷氧基羰基的至少一个非氢取代基取代的c1-12烷基,c3-10环烷基,c1-12烷氧基,c5-12芳基,c5-12杂芳基,羟基和卤素,而且所述芳基和杂芳基是未取代的或被选自c1-4烷基、c1-4烷氧基、羟基和卤素的至少一个非氢取代基取代。
16、本文所用的“被取代”的基团是指其中至少一个氢原子被至少一个非氢原子基团替代的基团,前提是该基团必须满足化合价要求并且因该取代产生化学稳定的化合物。在本说明书中,除非特别描述为“未取代”,应理解所有取代基可以是取代或未取代的。
17、“烷基”是指直链和支链的饱和烃基,通常具有特定数目的碳原子(例如,1至12个碳原子)。烷基的实例包括但不限于甲基、乙基、正丙基、异丙基、正丁基、仲丁基、异丁基、叔丁基、正戊基、正己基和正庚基。烷基可以通过任何环原子连接到母体基团或基质上,除非这样的连接会破坏化合价要求。同样,烷基或烯基可以包含至少一个非氢取代基,除非这样的取代会破坏化合价要求。
18、“环烷基”是指饱和的单环和多环烃环,通常具有包括环的特定数目的碳原子(例如c3-10环烷基是指具有3、4、5、6、7、8、9或10个碳原子作为环成员的环烷基)。环烷基可以通过任何环原子连接到母体或基质,除非这样的连接会破坏化合价要求。同样,环烷基可以包含至少一个非氢取代基,除非这样的取代会破坏化合价要求。
19、“芳基”是指一价和二价芳族基团,分别包括5元和6元单环芳族基团,“杂芳基”是指一价和二价芳族基团,分别包括含有独立地选自氮、氧和硫的1至4个杂原子的5元和6元单环芳族基团。单环芳基和杂芳基的实例包括但不限于苯基、吡啶基、呋喃基、吡咯基、噻吩基、噻唑基、异噻唑基、咪唑基、三唑基、四唑基、吡唑基、噁唑基、异噁唑基、吡嗪基、哒嗪基、嘧啶基等。芳基和杂芳基还包括二环基团、三环基团等,包括稠合的上述5元和6元环。多环芳基和杂芳基的实例包括但不限于异喹啉基、萘基、联苯基、蒽基、芘基、咔唑基、苯并噁唑基、苯并二噁唑基、苯并噻唑基、苯并咪唑基、苯并噻吩基、喹啉基、吲哚基、苯并呋喃基、嘌呤基、吲哚嗪基等。芳基和杂芳基可以通过任何环原子连接到母体基团或基质,除非这样的连接会破坏化合价要求。同样,芳基和杂芳基可以包含至少一个非氢取代基,除非这样的取代会破坏化合价要求。芳基和杂芳基的非氢取代基还可以被另外的非氢取代基取代。
20、“羰基”是指-c(o)r’。本文所用“(o)”是指通过双键与原子如碳或硫连接的氧。此处,“r”是指非氢取代基如低级烷基、低级烷氧基等。羰基的实例包括但不限于2-甲氧基氧代乙基、3-甲氧基氧代丙基等。羰基可以通过任何环原子连接到母体基团或基质,除非这样的连接会破坏化合价要求。同样,羰基可以包含至少一个非氢取代基,除非这样的取代会破坏化合价要求。
21、“烷氧基”是指烷基-o-。此处,烷基与以上定义的相同。烷氧基的实例包括但不限于甲氧基、乙氧基等。烷氧基可以通过任何环原子连接到母体基团或基质,除非这样的连接会破坏化合价要求。同样,烷氧基可以包含至少一个非氢取代基,除非这样的取代会破坏化合价要求。
22、“羟基”是指-oh,“卤素”是指氟、氯、溴和碘,“氧代”是指=o。
23、本发明中用于蛋白降解的偶联体药物的制备方法,包括如下步骤:
24、a)采用fmoc固相合成策略合成连接fa的t140类似物线性肽、cpcr4类似物线性肽、叠氮修饰的fa类似物fa-1和叠氮修饰的fa类似物fa-2;
25、b)将a中的连接fa的t140线性肽通过二硫键环化反应得到中间体化合物t140-c;然后将a中的cpcr4类似物线性肽通过首尾酰胺环化得到环肽cpcr4,再将环肽cpcr4与a中的fa-1进行缩合反应得到中间体化合物cf;将cpcr4与叠氮乙酸nhs酯缩合得到叠氮基团修饰的cpcr4类似物cpcr4-1;
26、c)将pd-l1的配体化合物b与炔丙基-peg(n+1)-羧酸(n=1,2,3,4,5,6,7)通过click反应进行偶联得到炔基修饰的中间体化合物ln-b,同时将egfr的配体化合物g与炔丙基-peg6-羧酸通过click反应进行偶联得到炔基修饰的中间体化合物l5-g;
27、d)将b中得到的t140-c与c中得到ln-b的通过click反应偶联得到偶联体化合物tf-ln-b(n=1,2,3,4,5,6,7);将b中得到的cf与c中得到的l5-b通过click反应偶联得到偶联体化合物cf-l5-b;将b中得到的cf与c中得到的l5-g通过click反应偶联得到偶联体化合物cf-l5-g;将b中得到的cpcr4-1与c中得到的l5-g通过click反应偶联得到偶联体化合物c-l5-g;将a中得到的fa-2与c中得到的l5-g通过click反应偶联得到偶联体化合物f-l5-g。
28、本发明通过对不同类型癌细胞的细胞膜蛋白进行降解活性评价,获得了具有较好肿瘤相关膜蛋白降解活性的蛋白降解药物。此外,本发明通过对h1975荷瘤小鼠进行蛋白降解药物的体内活性评价,获得了具有较好肿瘤抑制效果的蛋白降解药物。因此,本发明提供了一种基于趋化因子受体4(cxcr4)和叶酸受体1(folr1)的用于蛋白降解的偶联体药物的制备方法及其在肿瘤靶向治疗方面的应用。其中,所述肿瘤优先选择肺癌,以及其它cxcr4或folr1异常表达的肿瘤。
29、本发明的另一方面提供包含上述偶联体药物或其可药用盐作为活性成分的药物。
30、本发明的药物组合物除活性成分外还包含至少一种可药用载体。本发明所用“可药用载体”是指已知的可药用赋形剂,其可用于配制施用于对象的药用活性化合物,并且在使用条件下基本无毒且无刺激性。通过标准药学实践以及活性化合物的溶解性、化学特性和所选的施用途径确定赋形剂的准确量。
31、可以使用适合且生理可接受的辅剂(例如赋形剂、崩解剂、甜味剂、粘合剂、包衣剂、膨胀剂、润滑剂、光亮剂、调味剂等)将本发明的药物组合物配置为适当形式以用于期望的施用方法。
32、以偶联体药物为活性成分的药物组合物的制剂包括冻干粉针、注射液、片剂、脂质体、纳米制剂等多种形式。
33、本发明的有益效果:本发明提供的偶联体药物,将疾病相关细胞膜蛋白配体与cxcr4靶向配体和folr1靶向配体连接,利用cxcr4和folr1的溶酶体靶向功能,将目标蛋白介导内化,最终到达溶酶体降解,通过影响疾病相关蛋白的表达水平从而起到肿瘤精准治疗的效果。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com