
一种环拟肽的应用的制作方法
本发明涉及生物医药,具体公开了一种环拟肽在预防和治疗流感病毒感染中的应用。
背景技术:
1、流感病毒属于正粘病毒科,是单股、负链、分节段的rna病毒,有8个不同的rna节段,可分为甲、乙、丙和丁型,其中甲型流感病毒经常发生抗原变异,对人类健康构成极大的威胁。水生鸟类是甲型流感病毒的天然宿主,然而这些病毒已经对其他动物产生了适应性感染,其宿主包括家禽、猪、牛、马等农场动物,进一步跨物种传播到人群中。事实上,具有新型抗原性和具有重大公共卫生和社会经济影响力的大流行性流感病毒在历史上周期性地出现。
2、疫苗接种是目前预防流感感染和发病死亡的最佳方法,who每年发布季节性流感疫苗的推荐组分,指导各国研发和生产流感疫苗,应对下一流行季的流感流行。然而由于流感病毒的变异速度之快,跨物种传播事件仍然频繁发生。因此,储备针对保守病毒蛋白的有效抗病毒药物仍是对抗新出现的可能引起大流行的流感毒株的一种必要对策。
3、流感病毒表面存在两种糖蛋白(抗原),分别是血凝素(hemagglutinin, ha)和神经氨酸酶(neuraminidase, na)。其中,ha在病毒进入宿主细胞过程中发挥作用,而na则通过切割细胞表面的唾液酸,帮助子代病毒完成从宿主细胞的释放。na抑制剂通过抑制流感病毒na活性起到抗流感病毒的作用。目前fda推荐的用于流感治疗的四种药物中,奥司他韦、扎那米韦和帕拉米韦均为na抑制剂,可以有效抑制受感染细胞释放子代病毒,从而减少病毒载量;另外一种获批药物为抑制聚合酶酸性蛋白(polymerase acidic protein, pa)的巴洛沙韦/玛巴洛沙韦。在完成生物合成和病毒组装后,na通过唾液酸酶活性,从病毒包膜的ha和na上的n-链聚糖中去除唾液酸残基,导致新组装的病毒粒子的释放,其在调节受体结合和病毒出芽中均发挥重要作用。然而由于抗原漂移和抗原转移过程中的突变积累,以及长期服用同种抗病毒药物对毒株的自然选择,耐na抑制剂和耐巴洛沙韦的毒株已经出现。因此,寻找新的抗流感病毒机制对开发广谱和不易发生耐药的抗病毒药物有重大意义。
4、血凝素ha是由ha头部和茎部组成的三聚体蛋白,负责介导病毒进入细胞,其中ha头部负责与末端有α-2,6或α-2,3唾液酸的宿主细受体结合,然后进行内吞作用,使病毒进入内体中,当内体的ph低于5.5时ha的构象发生变化,ha茎部的融合肽暴露并介导膜融合。鉴于ha在病毒进入早期发挥至关重要的作用,开发靶向ha蛋白的抑制剂可阻断病毒的吸附或融合。ha头部抑制剂,例如nsc85561(chang yj, yeh cy, cheng jc, et al. potentsialic acid inhibitors that target influenza a virus hemagglutinin.
sci rep.2021;11(1):8637.)、das181(belser ja, lu x, szretter kj, et al. das181, a novelsialidase fusion protein, protects mice from lethal avian influenza h5n1virus infection.
j infect dis. 2007;196(10):1493-1499.)和oleanolic acid(shaol, su y, zhang y, et al. nine-valent oleanolic acid conjugates as potentinhibitors blocking the entry of influenza a virus.
eur j med chem.2023;258:115562.)通过阻断ha与细胞表面受体的结合来达到抗病毒效果。随着针对ha茎部的广泛中和抗体被发现,人们意识到ha茎部是一个潜在的广谱性抗病毒药物靶点,arbidol(blaising j, polyak sj, pécheur ei. arbidol as a broad-spectrum antiviral: anupdate.
antiviral res. 2014;107:84-94.)、bmy-27709(luo g, torri a, harte we, etal. molecular mechanism underlying the action of a novel fusion inhibitor ofinfluenza a virus.
j virol. 1997;71(5):4062-4070.)、mbx2329和mbx2546 (basu a,antanasijevic a, wang m, et al. new small molecule entry inhibitors targetinghemagglutinin-mediated influenza a virus fusion.
j virol. 2014;88(3):1447-1460.)等小分子药物,s5(pascha mn, thijssen v, egido je, et al. inhibition ofh1 and h5 influenza a virus entry by diverse macrocyclic peptides targetingthe hemagglutinin stem region.
acs chem biol. 2022;17(9):2425-2436.)和iha-100(saito m, itoh y, yasui f, et al. macrocyclic peptides exhibit antiviraleffects against influenza virus ha and prevent pneumonia in animal models.
nat
commun. 2021;12(1):2654.)等环肽类药物相继被证实作用于ha茎部。此外,一些通过阻止内体酸化来抑制ha介导的膜融合的药物同样具备广泛的抗流感病毒活性,例如多肽类药物fbp(zhao h, meng x, peng z, et al. fusion-inhibition peptide broadly inhibitsinfluenza virus and sars-cov-2, including delta and omicron variants.
emerg
microbes infect. 2022;11(1):926-937.)。但相关抑制剂(如多肽类药物)往往存在口服生物利用度低、生产成本高、稳定性差等局限性。
5、环γ-aa肽是由蔡健峰教授团队研创的新型环拟肽,具有蛋白水解酶稳定性强、半衰期长、可口服等优点。目前已经鉴定出多种具备生物学功能的环γ-aa肽,例如促进泛素化蛋白酶体降解的p6(huang b, zhou l, liu r, et al. activation of e6ap/ube3a-mediated protein ubiquitination and degradation pathways by a cyclic γ-aapeptide.
j med chem. 2022;65(3):2497-2506.),靶向epha2(shi y, challa s, sang p,et al. one-bead-two-compound thioether bridged macrocyclic γ-aapeptidescreening library against epha2.
j med chem. 2017;60(22):9290-9298.)、egfr(zheng m, li c, zhou m, et al. discovery of cyclic peptidomimetic ligandstargeting the extracellular domain of egfr.
j med chem. 2021;64(15):11219-11228.)和 her2(zheng m, li c, zhou m, et al. peptidomimetic-based antibodysurrogate for her2.
acta pharm sin b. 2021;11(9):2645-2654.)等受体的环γ-aa肽,以及靶向新冠rbd和hr1的双靶点进入抑制剂s-20(xue s, wang x, wang l, et al. anovel cyclic γ-aapeptide-based long-acting pan-coronavirus fusion inhibitorwith potential oral bioavailability by targeting two sites in spikeprotein.
cell discov. 2022;8(1):88.),因此环γ-aa肽具有作为新型病毒进入抑制剂的前景。
技术实现思路
1、本发明旨在克服现有技术的不足,提供一种环拟肽在预防和治疗流感病毒感染中的应用。
2、一种环拟肽在预防和治疗流感病毒感染中的应用。
3、所述通式(i)所示的环拟肽(stalkin-65)、或其立体异构体、或溶剂合物在制备预防和/或治疗流感病毒感染药物中的应用;
4、
5、通式(i)。
6、所述流感病毒为甲型流感病毒或乙型流感病毒。
7、一种所述的环拟肽在用于检测流感病毒或评估抗流感病毒药物中的应用。
8、一种药物组合,含所述的通式(i)所示环拟肽。
9、所述药物组合为通式(i)所示环拟肽和一种或多种抗流感病毒药物;其中,抗流感病毒药物选自神经氨酸酶抑制剂和/或聚合酶酸性蛋白(pa)抑制剂。
10、本发明的环拟肽通过以下机制发挥抗病毒作用:
11、1)抑制病毒进入:stalkin-65特异性靶向流感病毒血凝素ha茎部,抑制低ph环境下ha介导的病毒包膜与宿主细胞内体膜的融合过程,从而阻断病毒基因组的释放。实施例7(酸性溶血抑制实验)和实施例8(细胞融合抑制实验)证实了其作用于ha介导的融合过程。如实施例2、4、5所示,stalkin-65对多种流感病毒亚型均表现出纳摩尔至微摩尔级别的抑制活性,包括高致病性禽流感h5n1、季节性人流感h1n1、h3n2以及乙型流感病毒,其抑制效力显著优于阳性对照药arbidol。
12、2)直接灭活病毒:stalkin-65能够在体外直接与病毒颗粒结合,使其丧失感染性,对h5n1假病毒和季节性流感活病毒的半数有效浓度(ec50)均在微摩尔级别,而对照药物arbidol和奥司他韦磷酸盐(oseltamivir phosphate, osp)无此活性。这一功能使其在作为治疗药物的同时,还具有开发为消毒剂或防护剂的潜力(实施例13、14、15、16)。
13、除了抗病毒活性外,本发明提供的stalkin-65环拟肽及还具有以下显著优点:
14、1)优异的稳定性:stalkin-65表现出良好的理化稳定性。实施例9(人工胃肠液稳定性实验)、实施例10(蛋白酶稳定性实验)和实施例11(温度稳定性实验)表明,该环拟肽在人工胃肠液中稳定,对胰蛋白酶不敏感,能耐受高温(65-75 ℃)处理,这预示着其具有良好的贮存稳定性和潜在的口服开发前景。
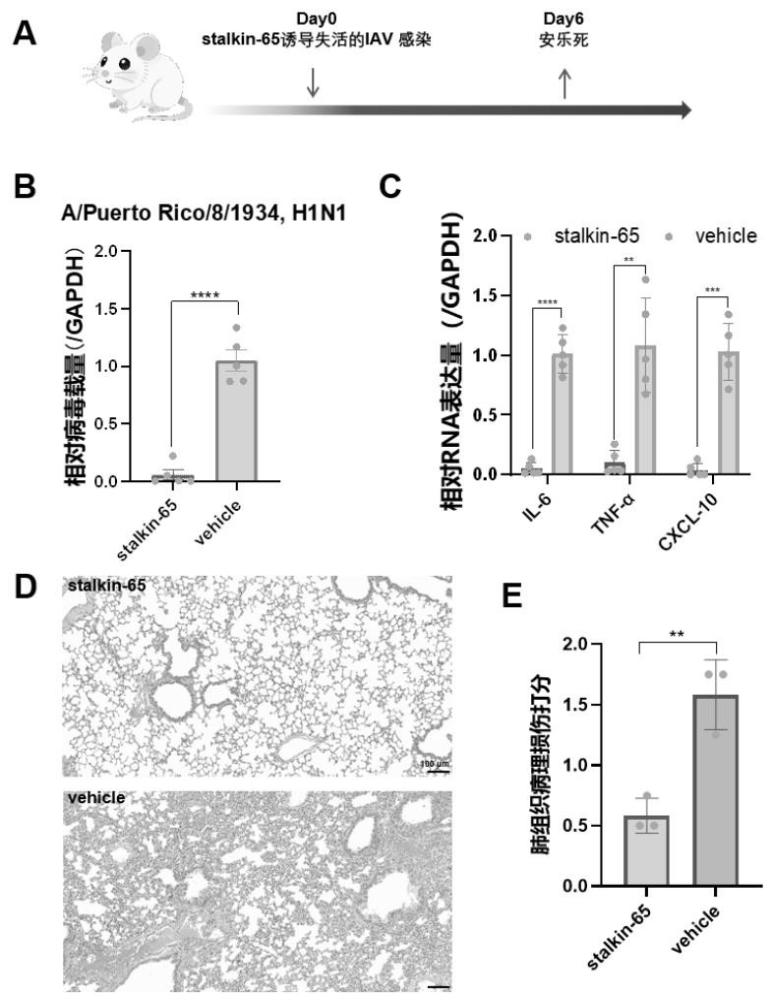
15、2)显著的体内药效:动物实验(实施例12、15、16)表明,stalkin-65能有效治疗h1n1感染小鼠,降低肺部病毒载量和病理损伤;更突出的是,经stalkin-65预处理的病毒滴鼻感染小鼠后,其感染性显著降低甚至完全消除,这为其作为“病毒失活剂”用于阻断病毒传播提供了坚实的体内实验证据。
16、3)高安全性:实施例1(cck-8细胞毒性实验)表明,stalkin-65在有效浓度下对mdck细胞无明显毒性,cc50值远高于其抗病毒有效浓度,具有较高的安全性窗口。实施例17(小鼠体内安全性)表明,stalkin-65通过口服途径给药不会对小鼠的肝肾等功能造成影响,具有良好的体内安全性。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com