
一种级联反应制备酚酞基聚芳醚酮/砜的方法
本发明涉及高分子材料的合成工艺,具体涉及通过级联反应工艺实现制备酚酞基聚芳醚酮/砜。
背景技术:
1、酚酞基聚芳醚酮/砜作为一种特种高性能工程塑料,其分子主链中刚性的芳香环与引入的大体积扭曲的酚酞环侧基,成功实现了天然的无定形结构,赋予了聚合物优异的耐热性、机械强度与良好的溶解性。工业界与科研人员广泛将其应用于航空航天、电子电气及分离膜等高端制造领域。
2、尽管酚酞基聚芳醚酮/砜性能优异,其规模化制备与应用拓展却长期受限。目前,制备酚酞基聚芳醚酮或酚酞基聚芳醚砜的路线中,亲核芳香取代缩聚是常见技术路线之一。该路线通常以酚酞类双酚化合物与含活性离去基的芳香单体进行缩聚;在部分体系中,需要在较高温度、强碱及严格控水条件下进行。对于含酮单体与含砜单体而言,二者的电子效应和反应活性不同,工艺窗口及所得聚合物结构亦可能不同。这一经典合成路线目前存在的主要技术限制包括:该路线依赖卤素(如氟)芳香,此类单体合成复杂、价格昂贵且具有环境风险,导致生产成本高昂;亲核缩聚工艺能耗巨大,反应体系必须在高温、强碱及严格无水无氧的严苛条件下运行;聚合物结构严重固化,传统工艺高度依赖商业化的酚酞二酚单体,鲜有从头构筑新型骨架结构的报道。这种单体依赖性限制了聚合物的化学修饰空间,导致酚酞基聚芳醚酮分子结构多样性严重不足。工业界与学术界亟待开发一条条件温和、单体廉价且结构调控灵活的新型合成路径。
3、因此,开发一种步骤精简、产率高且成本低廉的新型合成路线,以突破传统亲核缩聚法在酚酞基聚芳醚酮/砜生产过程中的技术瓶颈,具有重要的现实意义和工业应用价值。
技术实现思路
1、为了解决现有技术中亲核缩聚合成路线反应条件苛刻、单体成本高、溶剂消耗过大且生产成本偏高和聚合物结构固化的技术问题,本发明提供了反应条件温和易行的一种级联反应制备酚酞基聚芳醚酮/砜的方法。
2、为了达到上述发明目的,本发明采用以下技术方案:
3、一种级联反应制备酚酞基聚芳醚酮/砜的方法,包括如下步骤:
4、(1)将邻苯二甲酰氯和/或其衍生物在非质子溶剂中被第一批次催化剂促成第一步反应,完成后得到第一级混合物;
5、所述第一步反应在所述邻苯二甲酰氯和/或其衍生物与所述第一批次催化剂的摩尔比满足1:2~10的条件下进行;
6、(2)在步骤(1)所述第一步反应完成得到的所述第一级混合物中直接补入第二批次催化剂,再加入含芳香醚键结构的聚合单体,进行第二步反应,得到第二级混合物;
7、所述第二批次催化剂与所述含芳香醚键结构的聚合单体的摩尔比为2~5:1,所述含芳香醚键结构的聚合单体与步骤(1)中所述邻苯二甲酰氯和/或其衍生物的摩尔比控制在0.9~1.1:1,优选0.95~1.05:1,最优选0.98~1.02:1;
8、(3)对步骤(2)所述第二步反应得到的所述第二级混合物进行淬灭,以及通过包括过滤、洗涤和干燥的后处理,获得酚酞基聚芳醚酮和/或酚酞基聚芳醚砜。
9、进一步地,所述第一步反应温度为-10℃~40℃,优选0~25℃;所述第二步反应温度为-10℃~40℃,优选0~30℃。
10、更进一步地,所述邻苯二甲酰氯和/或其衍生物选自邻苯二甲酰氯、四氟邻苯二甲酰氯、2,3-萘二甲酰氯、4-甲基邻苯二甲酰氯、4-氰基邻苯二甲酰氯、4-三氟甲基邻苯二甲酰氯中任意一种或几种的组合。
11、所述含芳香醚键结构的聚合单体选自1,4-双(4-苯氧基苯甲酰基)苯、4,4'-二苯氧基二苯酮、4,4'-二苯氧基二苯砜中任意一种或几种的组合。
12、所述非质子溶剂选自苯、邻二氯苯、间二氯苯、对二氯苯、二氯乙烷、二氯甲烷、氯仿和四氯化碳中任意一种或几种的组合。需要注意的是:步骤(1)中邻苯二甲酰氯和/或其衍生物在第一步反应溶液体系的起始浓度范围为0.2~1.5m;步骤(2)中则控制聚合单体在第二步反应体系中的起始浓度为0.1m~0.8m,优选0.25~0.6m。
13、所述催化剂为路易斯酸催化剂。更进一步地,所述催化剂选自无水三氯化铝、无水氯化铁、氯化锂、氯化锌、三氯化硼、三氟化硼、四氯化锡、四氯化钛和五氯化钼中任意一种或几种的组合;优选地,所述第一批次和所述第二批次的催化剂选择相同。
14、更进一步地,所述第一步反应及所述第二步反应均在惰性气体保护下进行。所述惰性气体选自氮气、氦气、氩气中任意一种或几种的组合。
15、更进一步地,所述淬灭通过将所述第二级混合物均匀接触低温淬灭溶剂实现;淬灭温度控制在室温及以下。所述淬灭溶剂选自酸性醇溶液或酸性纯化水溶液,所述酸性醇溶液优选酸性甲醇、酸性乙醇或其组合。
16、理论上,芳香族醚或其混合物与酰氯在路易斯酸的催化下可以实现傅-克反应制备聚芳醚酮,但我们意外的发现,当选择特定的邻苯二甲酰氯和/或其衍生物,并在非质子溶剂中控制其与催化剂的比例,可实现初步的反应,这一点通过反应体系的物态变化得以发现:当在非质子溶剂中加入一定量的催化剂,待催化剂充分溶解后,再加入邻苯二甲酰氯和/或其衍生物,溶液会发生表观变化,初期溶液呈现浅棕黄色,待溶液体系颜色逐渐加深,最终会形成墨黑色溶液。我们通过选定合适的反应条件,来确定该溶液体系发生第一步反应并生成第一级混合物的节点。
17、通过创造性地将该步骤所述第一步反应阶段的条件设定为:将第一批次催化剂与邻苯二甲酰氯或其衍生物的摩尔比控制在2~10:1,即过量的路易斯酸催化剂能确保邻苯二甲酰氯和/或其衍生物在特定浓度的溶液里充分反应,足够量的催化剂能有效提高邻苯二甲酰氯和/或其衍生物全部反应过程中的反应效率,若催化剂用量不足,会导致最终聚合反应不完全。我们意外地发现,通过此种条件控制该步反应的温度在常规的温度条件下即可实现,通过大量的交叉条件试验我们确定适宜的反应温度为-10℃~40℃,优选为0~25℃;一般的,反应时间在5~8 h可完成。我们发现反应温度过低(低于-10℃),会导致反应速率缓慢,反应不完全,产物分子量和收率降低;反应温度过高(高于40℃),会引发苯酞型中间体的分解,产生大量副产物,降低产物纯度;将温度严格控制在上述温和的室温区间内,这能极大抑制高温下可能引发的碳化等副反应;该条件确保了本发明反应体系中目标中间体的转化率高达95%甚至以上;进一步地,我们发现还可以通过反应体系的表观物理特征变化来判断反应的进程,例如:室温下,反应初期粘度为1~2mpa·s, 当粘度达到20~35mpa·s,第一步反应完成。
18、为了更进一步的确证,我们尝试并最终确定了定量的判定方法,这种手段也可作为反应节点的可替代的判定方法,具体包括:该第一步反应过程中,对反应原液依次进行提取、净化除杂、定容、过膜,之后通过采用lc-ms(液相色谱-质谱联用仪)对其进行分析,在液相色谱中目标中间体产物峰的峰面积达到95%以上即完成第一步反应,即目标中间体产物峰面积占其与底物峰面积之和(即转化率)达95%以上,即可进行第二步反应。
19、作为第二步反应,是在所述第一步反应得到的第一级混合物中加入含芳香醚键结构的聚合单体,从而原位进行级联反应;但我们意外地发现,需要在加入含芳香醚键结构的聚合单体之前先向第一级混合物中补入第二批次催化剂方能实现,两级反应在原位体系中即可实现。
20、通过大量的交叉实验我们确定第二步反应的参数:第二批次催化剂与含芳香醚键结构的聚合单体的摩尔比应控制在2~5:1,含芳香醚键结构的聚合单体与步骤(1)中所述邻苯二甲酰氯和/或其衍生物的摩尔比为0.98~1.02:1,该比例能确保聚合单体和第一混合物充分接触并延长分子链;所述第二批次催化剂仍为路易斯酸催化剂,具体选自无水三氯化铝、无水氯化铁、氯化锂、氯化锌、三氯化硼、三氟化硼、四氯化锡、四氯化钛和五氯化钼中任意一种或一种以上混合,优选为无水三氯化铝。无水三氯化铝具备催化活性高、成本低廉且易于获取的优势,且能显著减少副反应的发生。通过对比我们发现步骤(1)和步骤(2)中两批次催化剂的选择相同时,对于整体工艺更佳。
21、进一步地,所述第二步反应使用的含芳香醚键结构的聚合单体选自式(ⅲ)所示的1,4-双(4-苯氧基苯甲酰基)苯(ekke)、式(ⅳ)所示的4,4'-二苯氧基二苯酮(eke)或式(ⅴ)所示4,4'-二苯氧基二苯砜(ese),其结构式分别如下所示:
22、(ⅲ)
23、(ⅳ)
24、(ⅴ)
25、我们意外地发现,通过分步的级联反应可实现上述单体的聚合反应(即所述第二步反应)温度亦可在常规温度下进行,并且相较于所述第一步反应温度可无较大变化即能实现,相较于现有技术中常规的高温及苛刻的温控条件等工艺和技术要求这是始料未及的。通过尝试我们确定作为优选的范围为-10℃~40℃,更优选为0~30℃。该反应温度恰巧克服了现有技术中的能耗及苛刻条件难以控制的问题。我们还尝试通过控制反应时间范围,保证聚合反应充分进行,又能避免因反应时间过长导致聚合物性能下降;通过大量的交叉实验,我们确定适宜的反应时间为24~72h,优选24~48h。
26、我们发现,通过上述分步反应的方案,可实现温和温度条件下的聚合,且通过单体的选择,可制备包含酚酞基聚芳醚酮和/或酚酞基聚芳醚砜的聚合物或混合物。
27、我们还发现,本发明所述溶剂应采用非质子溶剂,选自苯、邻二氯苯、间二氯苯、对二氯苯、二氯乙烷、二氯甲烷、氯仿和四氯化碳中任意一种或一种以上混合,优选1,2-二氯乙烷,1,2-二氯乙烷作为聚合反应的溶剂,对单体和聚合物均具有良好的溶解性,能确保反应体系在聚合过程中始终保持均相,有利于链增长反应的顺利进行;其沸点适中,既满足聚合反应所需的温度条件,又便于反应结束后通过蒸馏回收溶剂;我们推断这种配合实现的效果,可能的原因是1,2-二氯乙烷对路易斯酸催化剂具有一定的配位稳定作用,可减少副反应发生,提高产物收率和纯度。另外出乎意料的是,我们发现若在第一步反应时控制溶液的浓度在合适的范围竟会有利于提升最终产品的品质,于是通过大量的实验我们确定,所述第一步反应时的溶液邻苯二甲酰氯和/或其衍生物浓度范围可控制在0.2~1.5m;进一步地,所述第二步反应时如通过诸如额外补充溶剂的方式,以控制聚合单体浓度为0.1m~0.8m,优选0.25~0.6m,会获得更优的合成效果。
28、进一步地,步骤(1)所述第一步反应及步骤(2)所述第二步反应均在惰性气体保护下进行,所述惰性气体选自氮气、氦气、氩气中任意一种或几种的组合。我们意外地发现,增加惰性气体保护的条件,能避免聚合反应过程中发生氧化、交联等副反应,确保聚合物的性能。
29、作为级联反应的终止控制,我们所述第二步反应制得的包含酚酞基聚芳醚酮/砜的第二级混合物依次进行淬灭、过滤、洗涤和干燥的后处理,从而获得纯净的酚酞基聚芳醚酮/砜固体。
30、优选的方案,步骤(3)具体操作为:将步骤(2)制得的包含酚酞基聚芳醚酮/砜聚合物的第二级混合物缓慢加入到低温的淬灭溶剂中进行淬灭反应。我们意外地发现,这种反向投料的方式更有利于控制终产品聚合物的表观物理特性。
31、进一步地,所述淬灭溶剂为酸性甲醇、酸性乙醇或酸性纯化水溶液,优选稀盐酸;淬灭温度为室温。
32、进一步地后处理方案还包括:将淬灭体系搅拌均匀后静置2~3h,过滤得到固体聚合物;之后用去离子水洗涤固体聚合物2~3次,去除残留的催化剂和溶剂,再用甲醇洗涤2~3次,进一步去除可溶性杂质;将洗涤后的固体聚合物置于真空干燥箱中,真空干燥至质量恒定,得到纯净的酚酞基聚芳醚酮/砜固体。
33、所述阶梯升温操作为:在真空干燥箱中,分阶段升温干燥,初始温度50℃干燥0.5h,随后按升温速率50℃/半小时,直至200℃干燥至恒重,总干燥时间为8~12h;该阶梯升温干燥目在于:充分干燥,除去结合水及高分子内部的微量溶剂以及分解低分子量的杂质,后续洗涤除去。
34、与现有技术相比,本发明至少具有如下有益效果:
35、(1)本发明的制备方法中,通过路易斯酸催化剂作用下以邻苯二甲酰氯和/或其衍生物为起始原料,在特定的溶液体系中先反应生成第一级混合物,再在补充某些物料后,使后加入的含芳香醚键结构的聚合单体在其原位反应,便可制得酚酞基聚芳醚酮/砜,即通过特定操作实现级联反应,在同釜中即可合成终产品。
36、(2)本发明创造性地采用分步级联反应实现了温和条件下高收率的酚酞型聚芳醚酮/砜合成新技术,相较于合成酚酞型聚芳醚酮/砜的现有技术,不需采用高温(传统工艺技术通常需200℃以上)的聚合条件,仅需在-10-40℃即可实现高产品收率(稳定在约90%),从而大幅降低了能耗。
37、(3)本发明通过级联的原位反应将主反应体系整合于同一反应器内,有效避免了物料多次转移造成的物理损耗。该制备方法步骤精简,不涉及精细的条件控制、操作便捷,颠覆了工业化生产酚酞型聚芳醚酮/砜的技术。
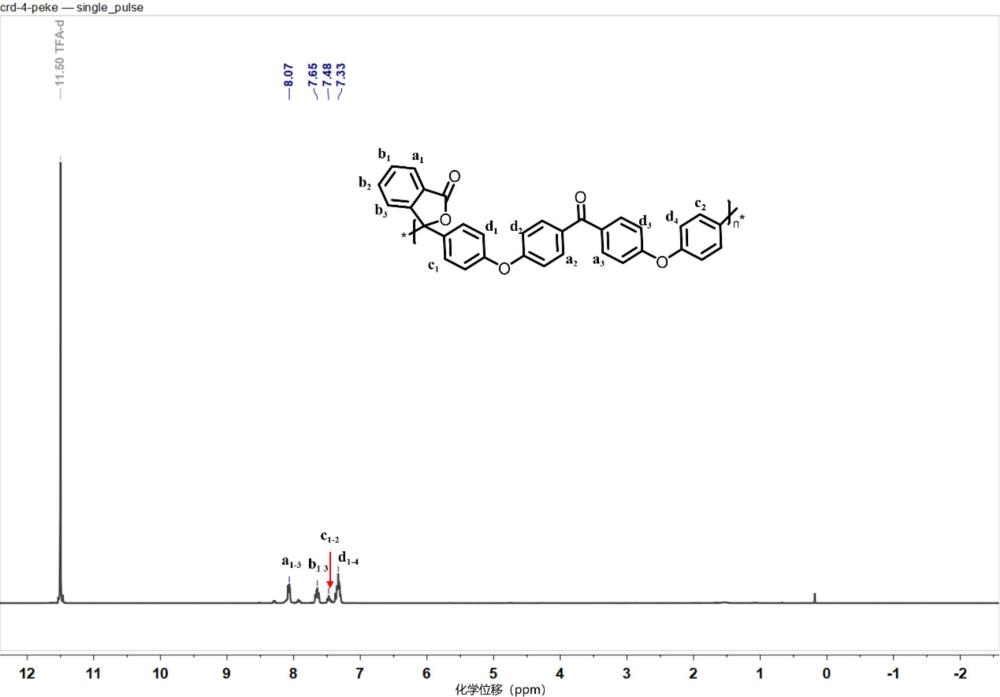
38、(4)通过本发明的方法在聚合物主链中成功引入苯酞大体积侧基,这种特定的空间结构赋予了材料更优异的溶解性能、热稳定性与力学强度;我们意外地发现,与传统的亲核法制得的材料相比,本发明制得的同样结构的产品其玻璃化转变温度更高,例如:本发明制得peke-c的tg可达245℃,高于现有技术文献中记载的228℃。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com