
一种合成艾莎利酮的方法与流程
本发明涉及一种合成艾莎利酮的方法,属于药物合成。
背景技术:
1、盐皮质激素受体(mr,醛固酮受体)在调节体内的电解质平衡和血压方面发挥重要的作用。艾莎利酮为第三代高选择性非甾体mra(盐皮质激素受体拮抗剂),可用于原发性高血压临床治疗,同时在糖尿病肾病、醛固酮增多症、射血分数保留型心衰方向具备明确临床药用潜力。相较于第一代甾体类螺内酯、第二代依普利酮,该药物对盐皮质激素受体选择性高出千倍以上,几乎无性激素受体交叉结合副作用,高钾血症不良反应发生率显著降低,夜间降压效果优异,是当前心肾保护领域重磅在研及上市药物,市场需求量逐年提升,工业化低成本、高纯度制备工艺成为行业研发重点。
2、授权公告号为jp6240164b2的专利中公开:以1-[2-(三氟甲基)苯基]丙烷-1-酮为起始物料,用溴素在羰基α位溴代,然后与氰基乙酸乙酯反应后扣环;再在甲酸铵、钯碳催化下脱氯制得中间体4-甲基-5-(2-三氟甲基-苯基)-2,3-二氢-1h-吡咯-3-羧酸乙酯,随后与碳酸乙烯酯反应引入羟乙基,在经水解、化学拆分得到单一构型,最后与草酰氯反应得酰氯中间体再与对甲磺酰基苯胺进行酰胺缩合后经强碱水解制得艾莎利酮。该路线存在合成路线较长且后处理步骤较多且较为繁琐,使用高活性强刺激性试剂溴素,不利于大规模工业生产,同时使用昂贵的金属催化剂,成本较高,具体制备路线如下。
3、。
4、授权公告号为jp6422871b2的专利中公开:以1-[2-(三氟甲基)苯基]丙烷-1-酮为起始物料,用溴素在羰基α位溴代,然后与氰基乙酸乙酯反应后扣环;再在甲酸铵、钯碳催化下脱氯制得中间体4-甲基-5- (2-三氟甲基-苯基)-2,3-二氢-1h-吡咯-3-羧酸乙酯。该中间体可经n-烃化反应、化学拆分、还原反应制得中间体(rs)-1-(2-羟基乙基)-4-甲基-5-[2-(三氟甲基)苯基]-ih-吡咯-3-羧酸乙酯或经n-烃化反应、酶拆分制得中间体(s)-1-(2-羟基乙基)-4-甲基-5-[2-(三氟甲基)苯基]-1h-吡咯-3-羧酸乙酯,最后该中间体在格式试剂存在下与对甲磺酰基苯胺进行酰胺缩合制得艾莎利酮。该路线还可用溴乙酸乙酯代替的碳酸乙烯酯,水解后,再用辛可宁等活性胺进行拆分,然后硼氢化钠-三氟化硼还原得到(s)-1-(2-羟基乙基)-4-甲基-5-[2-(三氟甲基)苯基]-1h-吡咯-3-羧酸乙酯,再在乙基溴化镁作用下与对甲磺酰基苯胺反应得到艾莎利酮,该路线的不足在于使用了高活性的格式试剂,容易增加副反应,并且使用了不常用的生物酶拆分无法大规模生产,步骤较长,收率仅13.2%,成本较高,具体制备路线如下。
5、。
6、公开号为cn117682975a专利申请中报道,以(rs)-1-(2-羟基乙基)-2-氯-4-甲基-5-[2-(三氟甲基)苯基]-ih-吡咯-3-羧酸为起始物料,使用溴苄进行羟基保护,再经酯水解、使用奎宁手性拆分得到单一构型中间体;再与氯化亚砜反应得酰氯中间体,随后与对甲磺酰基苯胺反应,经氢气钯碳脱氯制得艾莎利酮。该路线使用了苄基保护,需脱保护导致路线较长;另外,路线中使用了氯化亚砜和硫酸,而硫化物残留非常容易造成催化剂中毒,具体制备路线如下。
7、。
8、授权公告号为cn114456098b的专利中公开的工艺路线是以2-丁烯酸酯和对甲基苯磺酰甲基异腈为原料,首先在钠氢作用下环化,然后经nbs溴代,再经suzuki偶联,然后与2-溴乙醇n-烃化,再使用奎宁继续手性拆分,后经pyaop作用下经酰胺缩合,最后使用m-cpba将硫醚氧化成砜制得艾莎利酮。该路线起始物料对甲基苯磺酰甲基异腈刺激性较强,具有恶臭气味,同时路线中使用一类溶剂1,2-二氯乙烷,毒性较大;酸胺缩合时使用pyaop缩合剂,其成本较高,且活性高导致副产物较多,最后经氧化反应制备砜时放热较强,危险系数高,不利于放大生产,具体制备路线如下。
9、。
10、公开号为cn115246785a的专利申请中公开:以(rs)-1-(2-羟基乙基)-4-甲基-5-[2-(三氟甲基)苯基]-1h-吡咯-3-羧酸甲酯为起始原料,在脂肪酶435作用下拆分得到单一构型中间体,随后用溴苄保护羟基;然后经酯水解,再在cdi或草酰氯作用下进行酰胺缩合,然后在醋酸钯催化剂存在下偶联,最后钯碳加氢脱苄得到艾莎利酮。该路线中使用酶拆分收率较低仅为27.37%;使用了苄基保护,导致路线较长;另外,偶联反应中用到了醋酸钯价格昂贵且该步反应收率较低,具体制备路线如下。
11、。
技术实现思路
1、本发明针对现有技术存在的不足,提供一种高效合成艾莎利酮的方法,合成步骤短,阻转异构体拆分纯度高,后处理操作简单,节约高价值物料对甲磺酰基苯胺的使用,避免昂贵催化剂的使用,降低生产成本,为艾莎利酮的工业化大规模合成提供了新的技术储备。
2、本发明解决上述技术问题的技术方案如下:一种合成艾莎利酮的方法,使用下式(ⅰa)或者(ⅰb)作为原料进行艾莎利酮的合成:
3、;
4、其中,r1和r2相同或不同,并且r1和r2各自独立地选自氢原子、c1-c6烷基的任意基团;r3和r4各自独立地选自c1-c6烷基的任意基团;
5、制备方法为:使用式(ⅰa)或者(ⅰb)作为原料依次经过手性拆分及脱保护、与对甲磺酰基苯胺经酰胺缩合、还原反应制得所述艾莎利酮。
6、进一步地,所述通式(ⅰa)表示为下列化合物:
7、;
8、所述通式(ⅰb)表示为下列化合物:
9、。
10、进一步地,制备方法为:
11、s1、化合物1-a或化合物1-b在溶剂中使用光学活性胺进行手性拆分,并脱保护得到光学纯的化合物3;
12、s2、化合物3通过与对甲磺酰基苯胺经酰胺缩合得到化合物4;
13、s3、化合物4通过还原反应制备得到化合物5,即艾莎利酮;
14、合成路线如下:
15、或者。
16、进一步地,步骤s1中,所述光学活性胺选自如下化合物中的任意一种:
17、。
18、进一步地,步骤s1中,手性拆分时,化合物1、光学活性胺的摩尔比为1:(1.15-2);所述化合物1为化合物1-a或化合物1-b;
19、步骤s1中,手性拆分时,反应温度为50-90℃;反应时间为0.5-5h。
20、进一步地,步骤s1中,步骤s1中“一锅法”进行手性拆分和脱保护;
21、其中,所述脱保护所用的酸为盐酸、硫酸、硝酸、苯磺酸、对甲苯磺酸、乙酸、三氟乙酸、柠檬酸中的至少一种;
22、所述脱保护时,体系调酸ph=1-5。
23、进一步地,步骤s2中,酰胺缩合时使用的缩合剂为hatu、hbtu、t3p、edc中的至少一种;
24、酰胺缩合时使用的碱为dipea、tea、nmm、吡啶、dmap、n-甲基咪唑、咪唑、三乙胺中的至少一种;
25、所述化合物3、缩合剂、对甲磺酰基苯胺及碱摩尔比为1:(1.1-2):(1.1-2):(2-4)。
26、进一步地,步骤s2中,酰胺缩合的反应温度为40-90℃,反应时间为1-8h。
27、进一步地,步骤s3中,还原反应时,使用的还原剂为bh3、nabh4、nabh4和zncl2组合中的至少一种。
28、进一步地,步骤s3中,化合物4和还原剂的摩尔比为1:(2-4)。
29、本发明的有益效果是:
30、本发明以式(ⅰa)或(ⅰb)所示缩醛保护的吡咯羧酸为起始原料,经“手性拆分-脱保护一锅法”、酰胺缩合和还原反应仅需三步主要操作即可制得艾莎利酮。相比于现有技术,本发明的路线设计简洁高效,显著缩短了生产周期,降低了操作复杂度和人工成本,易于进行工业化生产,制备的产品纯度高、质量稳定,完全满足原料药质量要求。
31、本发明在步骤s1中采用“一锅法”进行手性拆分与缩醛脱保护,即在拆分反应结束后不分离非对映异构体盐中间体,直接向反应体系中加入酸进行酸化处理,同时实现拆分剂的游离和缩醛基团的水解。该策略避免了中间体的分离纯化操作,减少了物料转移过程中的损失和降解,降低了溶剂消耗和三废排放。经此一锅法处理所得化合物3的液相纯度高达99.90%-99.91%,阻转异构体比例r:s可达0.07%:99.93%以上,在保证高光学纯度的同时实现了工艺的高度集成化。
32、本发明采用(s)-1-萘乙胺、(1r,2r)-1,2-二苯基乙二胺等光学活性胺对阻转异构体进行拆分,协同合适的反应温度和物料配比,能够以极高的选择性获得目标构型产物。实施例表明,经拆分和脱保护后化合物3的阻转异构体比例可达到99.90%以上,最终产品艾莎利酮的阻转异构体比例高达99.97%~99.99%,光学纯度优异,无需额外的手性纯化操作。
33、本发明在步骤s2的酰胺缩合反应中,化合物3的醛基无需任何形式的保护,直接与对甲磺酰基苯胺进行缩合。省去了常规技术中保护基的引入和脱除操作,提高了原子经济性,同时避免了贵金属钯催化剂的使用,降低了催化剂中毒风险和工艺成本。而且所用试剂均为常规工业化试剂,反应条件温和,操作安全性高,三废处理负担轻,符合绿色化学和工业化生产的要求。
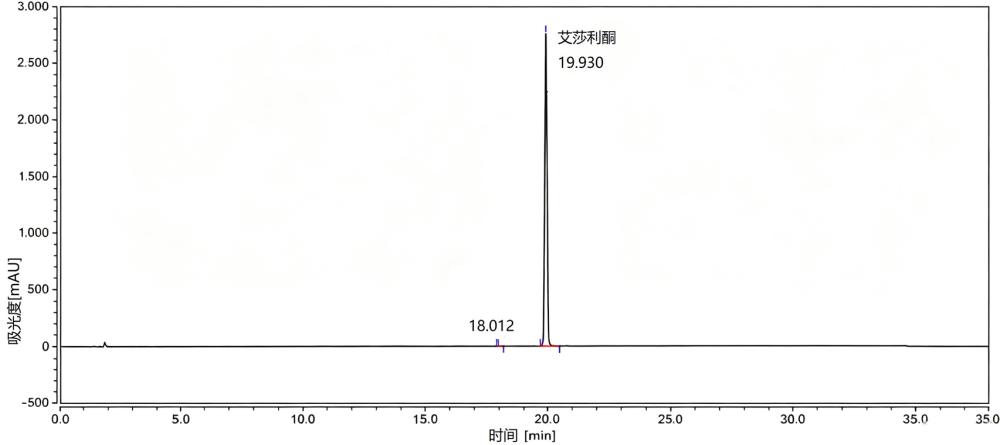
34、本发明步骤s3采用bh3、nabh4或nabh4/zncl2组合等温和还原剂,在酰胺键和砜基共存的条件下高选择性地将醛基还原为羟基,精准构建艾莎利酮分子中的羟乙基侧链。该还原体系条件温和、操作简便,避免了现有技术中硼氢化钠-三氟化硼还原体系的剧烈反应条件和操作风险。该步骤收率可达90.18%~91.21%,产品纯度达99.90%~99.93%。
35、本发明三步主要操作的总摩尔收率(以化合物1计)可达约37%~38%以上,显著优于现有技术方案。此外,本发明各步骤的后处理均采用常规萃取、洗涤和混合溶剂析晶即可完成,无需柱层析等不适合工业放大的纯化方式,工艺稳健,重现性好,适合大规模量化生产。
36、综上所述,本发明提供了一种合成步骤短、拆分效率高、光学纯度高、原子经济性好、绿色安全且总收率显著提高的艾莎利酮合成方法,克服了现有技术中路线冗长、使用高危试剂、依赖昂贵催化剂、保护基策略繁琐等诸多缺陷,为艾莎利酮的工业化大规模生产提供了切实可行的新技术方案。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com