
一种偶联双链引物等温扩增的一锅热启动DPA-CRISPR核酸检测方法和应用
本发明属于分子生物学,具体涉及一种偶联双链引物等温扩增的一锅热启动dpa-crispr核酸检测方法和应用。
背景技术:
1、等温核酸扩增(isothermal nucleic acid amplification)能够在恒定温度下实现核酸的快速扩增,无需pcr所依赖的精密热循环设备,因此在资源有限的现场检测(point-of-care testing,poct)场景中具有广阔的应用前景。在众多等温扩增技术中,环介导等温扩增(loop-mediated isothermal amplification,lamp)和重组酶聚合酶扩增(recombinase polymerase amplification,rpa)是应用最为广泛的两种方法。lamp技术由notomi等人在2000年首次报道,采用4~6条特异性引物识别靶序列的6~8个区域,在60~65℃的等温条件下由具有链置换活性的dna聚合酶驱动扩增。rpa则利用重组酶、单链结合蛋白和链置换聚合酶,在37~42℃的温和温度下实现核酸扩增。这两种技术因操作简便、设备便携而适用于现场快速检测。
2、然而,lamp技术在应用中面临若干固有缺陷。其一,lamp的引物设计较为复杂,需要针对靶序列的多个区域设计4~6条引物,当靶标在有限的扩增区域内难以设计出多组合适的引物时,方法开发便受到制约。其二,lamp扩增过程中容易出现非特异性扩增和非模板扩增,引物二聚体或与非目标序列的结合会导致假阳性结果,严重影响检测准确性。例如,有研究表明,lamp任何两条引物若在3’端的3~4个碱基在同一条引物上存在两个互补序列,在常规反应条件下必然发生非特异性扩增。引物二聚体引起的非特异性扩增与气溶胶污染是lamp假阳性率高的主要原因。因此,尽管lamp具有高灵敏度的优势,但其检测特异性不足的问题始终制约着其在临床诊断等场景中的应用可靠性。
3、近年来,crispr/cas系统凭借其可编程的高特异性核酸识别能力,为核酸检测领域带来了新的突破。cas12和cas13等蛋白在特异性识别靶标核酸后能够激活反式切割活性(trans-cleavage),非特异性切割反应体系中的报告探针,从而产生可检测的信号。将等温扩增的高灵敏度与crispr/cas的高特异性相结合,已成为分子诊断领域的重要研究方向。目前,已有大量研究将lamp或rpa与crispr/cas系统偶联,利用crispr对扩增产物的特异性识别来提高检测准确性。根据检测流程的不同,这类方法可分为两步法和一锅法。两步法将等温扩增与crispr检测分步进行,但由于需在扩增后开盖移液,存在气溶胶污染的风险。将扩增和检测整合于单一反应体系中的一锅法可显著降低操作复杂性和污染风险,因此成为该领域的发展方向。
4、然而,现有的一锅法等温扩增-crispr检测技术仍面临诸多挑战。在rpa-crispr体系中,rpa在加入镁离子激活剂后即使在室温下也会立即启动扩增,若在加样过程中即发生非特异性扩增,将严重影响检测准确性。在lamp-crispr体系中,由于lamp的最佳反应温度为60~65℃,而多数crispr/cas系统的反式切割活性在最适温度下表现最佳。以alicyclobacillus acidiphilus来源的cas12b(aapcas12b)为例,尽管其相比cas12a和cas13更耐高温,适合与lamp联用,但其在60~65℃下的热稳定性仍然不足。因此,lamp-crispr一锅法面临扩增温度与crispr检测温度不一致的技术困境:若采用lamp的最适温度(60~65℃),则cas12b活性不足、信噪比低;若采用折中温度,则扩增效率和检测效率均会下降。此外,在一锅法lamp-crispr体系中,cas12b对初始lamp产物的顺式切割会降解扩增产物,其反式切割活性还可能非特异性降解扩增引物,直接混合lamp与crispr组分往往导致灵敏度下降。再者,lamp固有的非特异性扩增问题在引入crispr检测后虽有所改善,但引物设计复杂和非特异性扩增风险高的固有缺陷仍未得到根本解决。
5、综上所述,目前现有技术中缺乏一种引物设计简单、非特异性扩增风险低、且扩增温度与热稳定型crispr/cas系统反式切割活性温度范围相一致的等温扩增-crispr一锅法核酸检测方法。
技术实现思路
1、针对现有技术的不足,本发明提供一种偶联双链引物等温扩增的一锅热启动dpa-crispr核酸检测方法和应用,采用双链引物等温扩增技术,仅需一条双链引物和一条线性加速引物即可实现靶标核酸的指数级扩增,引物数量远少于lamp所需的4~6条,显著简化了引物设计流程并降低了非特异性扩增的风险。同时,dpa具有较宽的温度适应性,能够在52℃附近高效扩增,与aapcas12b的最佳反式切割活性温度完美匹配,避免了lamp-crispr一锅法中因扩增温度与检测温度不一致而导致的信噪比低的问题。上述优势使得dpa-crispr一锅法检测体系相比现有的一锅lamp-crispr方法,在引物设计简便性、非特异性扩增控制和信噪比提升等方面均具有显著进步。
2、本发明是通过以下技术方案实现的:
3、一种非诊断治疗目的的偶联双链引物等温扩增的一锅热启动dpa-crispr核酸检测方法,所述方法在单一反应管中同时进行等温扩增和crispr检测,包括以下步骤:
4、步骤1)提供反应体系,所述反应体系包括:双链引物、线性加速引物、具有链置换活性的核苷酸聚合酶、具有热启动型反式切割活性的crispr/cas12b蛋白、sgrna、单链dna荧光报告探针、目标核酸序列以及扩增反应所需的缓冲液和辅因子;
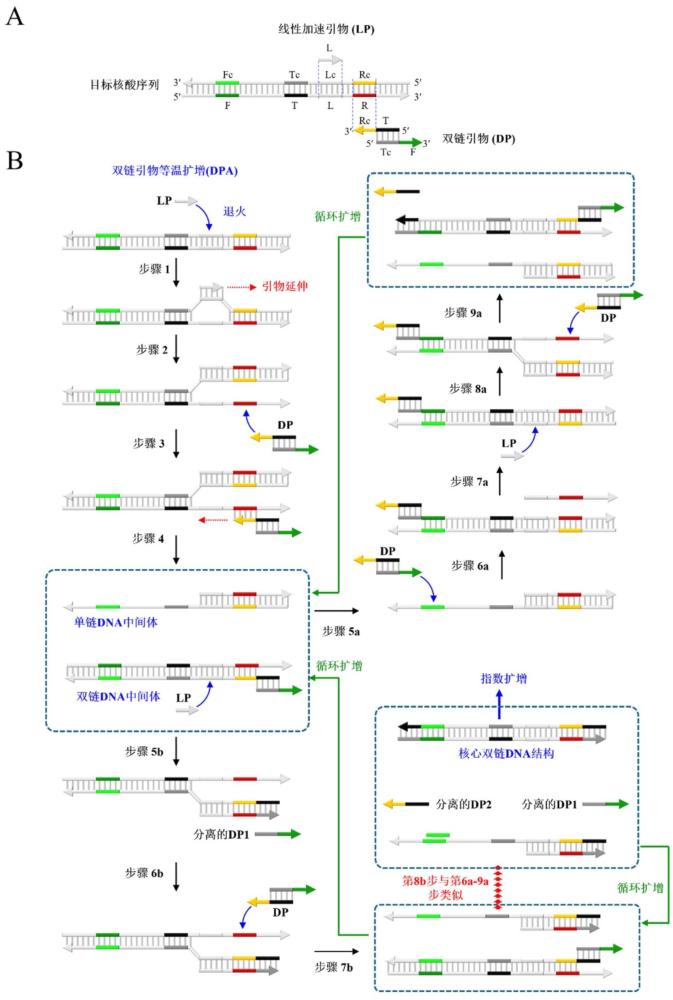
5、所述目标核酸序列含有至少四个不同的目标核酸序列位点,按照5’端至3’端顺序依次命名为f、t、l和r,所述目标核酸序列的互补序列含有对应的位点fc、tc、lc和rc,其中位点f与fc互补,位点t与tc互补,位点l与lc互补,位点r与rc互补;
6、所述双链引物由两条单链寡核苷酸dp1和dp2经退火形成的内双链-外单链复合体,所述dp1由位点tc和f组合而成,分别作为dp1的5’端序列和3’端序列,所述dp1的5’端序列与dp2的5’端序列相互完全互补并经退火形成内双链结构,所述dp1的3’端序列与位点fc互补;所述dp2由位点t和rc组合而成,分别作为dp2的5’端序列和3’端序列,所述dp2的5’端序列与dp1的5’端序列相互完全互补并经退火形成内双链结构,所述dp2的3’端序列与位点r互补;所述dp1和dp2的3’端序列分别形成位于复合体两侧的、能与目标核酸序列识别并被延伸的3’末端单链突出端;
7、所述线性加速引物为由单个位点l组成的单链dna结构,且所述线性加速引物的摩尔量大于或等于所述双链引物的摩尔量;
8、步骤2)在48~56℃的恒定温度下,所述线性加速引物优先与靶标序列位点lc结合并在所述具有链置换活性的核苷酸聚合酶作用下延伸,将目标序列置换并暴露结合位点r;
9、步骤3)所述双链引物的3’末端单链突出端特异性结合至步骤2)暴露的结合位点r,并在所述具有链置换活性的核苷酸聚合酶的作用下延伸,触发链置换反应,生成单链dna和双链dna的中间体;
10、步骤4)步骤3)生成的中间体分别被所述双链引物和所述线性加速引物识别,进行循环扩增,形成核心双链dna结构;
11、步骤5)步骤4)生成的核心双链dna结构进入指数扩增阶段,产生环状结构并进一步扩增生成具有重复靶位点的单环闭合双链dna结构作为主要扩增产物;
12、步骤6)步骤5)生成的具有重复靶位点的单环闭合双链dna结构与所述sgrna及所述crispr/cas12b蛋白形成的复合体特异性结合,激活所述crispr/cas12b蛋白的反式切割活性,切割所述单链dna荧光报告探针,产生荧光信号,实现靶标核酸检测;
13、其中,所述具有热启动型反式切割活性的crispr/cas12b蛋白在低于48℃时无反式切割活性,在48~56℃时具有反式切割活性。
14、优选地,步骤1)所述dp1的3’端序列所对应的位点fc的核苷酸数为10~100,所述dp2的3’端序列所对应的位点r的核苷酸数为10~100;所述dp1和dp2的5’端互补序列的核苷酸数为1~25;所述线性加速引物所对应的位点l的核苷酸数为10~100;所述sgrna的spacer序列的核苷酸数为20~25。
15、优选地,步骤1)所述具有链置换活性的核苷酸聚合酶选自bacillusstearothermophilus dna聚合酶、bacillus smithii dna聚合酶、bacillus subtilis dna聚合酶、phi29 dna聚合酶和vent (exo-) dna聚合酶中的至少一种。
16、优选地,步骤1)所述目标核酸序列为样本中的dna序列、样本中的rna序列、样本中dna与rna混合序列、样本中dna或rna序列的预扩增反应产物中的至少一种。
17、优选地,所述目标核酸序列为样本中dna或rna序列的预扩增反应产物;所述预扩增反应选自多酶恒温核酸快速扩增反应、重组酶介导等温核酸扩增反应、重组酶转录酶介导的等温扩增反应、环介导等温扩增反应、交叉引物扩增反应、滚环扩增反应、解旋酶依赖性扩增反应、依赖核酸序列的扩增反应和链置换扩增反应中的至少一种。
18、优选地,步骤1)所述具有热启动型反式切割活性的crispr/cas12b蛋白来源于alicyclobacillus acidiphilus、alicyclobacillus acidoterrestris、alicyclobacillus kakegawensis和bacillus hisashii中的至少一种。
19、优选地,步骤1)所述单链dna荧光报告探针为5’端标记荧光基团、3’端标记淬灭基团的单链dna探针。
20、优选地,步骤2)所述恒定温度为52℃。
21、一种偶联双链引物等温扩增的一锅热启动dpa-crispr核酸检测试剂盒,所述试剂盒包括:
22、双链引物,所述双链引物由两条单链寡核苷酸dp1和dp2经退火形成的内双链-外单链复合体,所述dp1由位点tc和f组合而成,所述dp2由位点t和rc组合而成,所述dp1和dp2的5’端序列相互完全互补并经退火形成内双链结构,所述dp1和dp2的3’端序列分别形成位于复合体两侧的3’末端单链突出端;
23、线性加速引物,所述线性加速引物为单链dna结构;
24、具有链置换活性的核苷酸聚合酶;
25、具有热启动型反式切割活性的crispr/cas12b蛋白,所述蛋白在低于48℃时无反式切割活性,在48~56℃时具有反式切割活性;
26、sgrna;
27、单链dna荧光报告探针;
28、以及热稳定无机焦磷酸酶。
29、优选地,所述试剂盒还包括反应缓冲液、dntps、甜菜碱和/或镁离子。
30、本发明的有益效果如下:
31、(1)本发明采用的双链引物等温扩增(dpa)技术仅需两种引物——一条双链引物和一条线性加速引物,远少于lamp所需的4~6条引物。引物数量的减少从源头降低了引物间相互干扰和非特异性结合的概率,显著简化了引物设计流程,并有效抑制了非特异性扩增的产生,提高了检测体系的稳健性和可靠性。
32、(2)本发明选用在48~56℃具有热启动型反式切割活性的crispr/cas12b蛋白,而dpa扩增同样在52℃附近高效进行。二者温度窗口高度吻合,避免了lamp-crispr体系中因扩增温度(60~65℃)与cas12b最佳活性温度(50~55℃)不一致而被迫采用折中温度所导致的扩增效率或检测效率下降的问题。dpa-crispr在同一温度下可同时实现高效扩增和高效检测,信噪比显著优于现有的一锅lamp-crispr方法。
33、(3)dpa的主要扩增产物为具有重复靶位点的单环闭合双链dna结构,该结构能够被crispr/cas12b-sgrna复合体高效特异性识别,并有效激活cas12b的反式切割活性。与lamp产生的多种长度不一的茎环结构混合物相比,dpa产物的结构均一性更好,与cas12b的识别匹配度更高,从而保证了检测信号的强度和特异性。
34、(4)本发明利用crispr/cas12b蛋白在低于48℃时无活性、在48~56℃时具活性的热启动特性,使得在反应升温至扩增温度前,cas12b不降解扩增引物或干扰扩增过程;当温度升至52℃后,扩增与检测同步启动。这种内源性的时序控制机制无需额外操作步骤,真正实现“一锅法、一步加样、恒温反应”的便捷检测流程,同时有效避免了开盖污染风险。
35、(5)本发明不仅适用于dna靶标的检测,还可结合逆转录酶实现对rna靶标的检测(rt-dpa-crispr),涵盖样本中的dna序列、rna序列、dna与rna混合序列,以及经多种预扩增反应(如mira、raa、lamp、cpa、rca、hda、nasba、sda等)处理后的产物。因此,本发明可广泛应用于病原体检测、临床诊断、食品安全检测、环境健康监测及畜牧水产检验检疫等领域。
36、(6)本发明将所有反应组分预先混合于单一反应管中,仅需在恒定温度(52℃)下孵育90 min即可通过实时荧光信号读取检测结果,无需开盖转移、无需热循环、无需复杂的操作步骤,极大降低了对操作人员和设备的要求,特别适用于资源有限的现场快速检测场景。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com