
12β-hydroxycinobufagin的酶合成方法
本发明属于化学合成,涉及12β-hydroxycinobufagin的酶合成方法。
背景技术:
1、中国传统药物“蟾酥”是由中华大蟾蜍bufo gargarizans cantor或墨斑蟾蜍bufo melanostrictus schneider的皮肤分泌物制成的。蟾酥的主要生物活性成分是蟾蜍内酯类化合物,这些化合物具有甾体 a/b 顺式和 c/d 顺式环结构,包含一个 17β-2-吡喃环,并具有如强心、升血压、降血压、麻醉止痛和抗肿瘤等活性。然而,由于蟾酥制备工艺复杂,在生产过程中难以保证质量可靠性,而且日益稀缺的野生动物资源也在很大程度上制约着蟾酥的药理研究和临床应用。蟾酥的组成成分复杂,一些活性成分相互拮抗,或者虽然有较好的生理活性,但是毒性很大。因此,对蟾酥中某些具有较强生理活性的组分进行人工合成就尤为重要。目前,该类化合物的获取主要有两种途径:一是从蟾蜍皮肤分泌物中直接进行分离提取;二是从简单的甾体化合物出发,经过多步的化学转化得到蟾蜍内酯类化合物。
2、12β-hydroxycinobufagin 是1978年从蟾酥中分离得到的,对人类肝癌细胞(hepg2、smmc-7221和bel-7402)以及人类白血病细胞(k562、hl60和hel)具有细胞毒性活性(steroids 71 (2006) 392–402)。但分离产率仅有0.001%(j. nat. prod. 2001, 64,1148-1152),不具备实用性和经济性。2004年,dean guo等人(applied and environmentalmicrobiology, june 2004, p. 3521–3527)采用微生物转化法可以得到该化合物,但采用的底物cinobufagin同样为天然产物。迄今为止,尚未有报道过该天然产物的化学合成方法。
技术实现思路
1、有鉴于此,本发明的目的在于提供一种12β-hydroxycinobufagin的酶合成方法。
2、为达到上述目的,本发明提供如下技术方案:
3、本发明中使用到的酶来源于已公开的专利(申请公布号:cn118360264a)。
4、本发明提供一种12β-hydroxycinobufagin的酶合成方法,其步骤如下:
5、s1:将化合物4溶于 dmf溶剂,并将其加入pbs重旋菌体,30℃,250 rpm 条件下反应4-5天,菌体用乙酸乙酯萃取,旋蒸除去溶剂,所得粗品用硅胶柱层析进行纯化得到化合物5,其化学反应式如下:
6、;
7、s2:在氮气保护下,在圆底烧瓶中依次加入化合物5、dmf、2-吡咯-5-硼酸酯、k3po4和 dppfcl2pd,将混合物在80℃下搅拌12小时,体系自然降温至室温,过滤反应混合物,然后将所得混合物用乙酸乙酯萃取,将合并的有机层用饱和食盐水洗涤,用无水硫酸钠干燥,过滤后减压除去溶剂,粗产物通过硅胶柱层析得到化合物6,其化学反应式如下:
8、;
9、s3:将化合物6溶于甲醇中,加入对甲苯磺酸,将混合物加热至50°c并搅拌2小时,反应结束后,加入饱和碳酸氢钠溶液淬灭反应,混合物用乙酸乙酯萃取,并用饱和氯化钠溶液洗涤,有机层用无水硫酸钠干燥,过滤后减压浓缩,粗产品通过硅胶柱层析纯化得到化合物7,其化学反应式如下:
10、;
11、s4:在圆底烧瓶中依次加入化合物7、tbscl、dmf和咪唑,该反应体系在40℃下搅拌24小时,原料完全反应完后用饱和nahco3溶液淬灭反应,用二氯甲烷萃取水相,所得有机相用饱和氯化钠洗涤,用无水硫酸钠干燥,过滤后减压浓缩除去有机溶剂,粗产品通过硅胶柱层析纯化得到化合物8,其化学反应式如下:
12、;
13、s5:在圆底烧瓶中加入碳酸氢钠、亚甲基蓝,用橡胶塞密封瓶口后,将反应体系置于氮气氛围下,随后加入溶解于无水二氯甲烷中的化合物8,将反应混合物冷却至-78℃并置换为氧气,在-78℃条件下使用60w led灯照射反应体系直至原料完全消耗,关闭光源后,将反应体系保持在-78℃条件下,置换为氮气氛围,将四苯基钴卟啉,溶于无水二氯甲烷中,随后逐滴加入反应体系,在-78℃下搅拌15分钟后,将反应混合物升温至室温并减压浓缩,粗产品通过硅胶柱层析纯化得到化合物9,其化学反应式如下:
14、;
15、s6:氮气保护下,在圆底烧瓶中加入化合物9、无水二氯甲烷和三氟甲磺酸钪,反应混合物在室温下搅拌10分钟,然后用硅藻土过滤,二氯甲烷洗涤,减压浓缩,得到粗产物化合物10,
16、所得化合物10用无水四氢呋喃和甲醇溶解,然后加入硼氢化钠,反应完全后用饱和氯化铵水溶液淬灭反应,并用乙酸乙酯萃取,有机相用饱和氯化钠溶液洗涤,经无水硫酸钠干燥后过滤,然后在减压下浓缩,粗产品通过硅胶柱层析纯化得到化合物11,其化学反应式如下:
17、;
18、s7:将化合物11溶于无水吡啶中,随后加入无水醋酸酐,该反应混合物在室温下反应6小时,原料消耗完全,随后加入饱和碳酸氢钠水溶液,并用乙酸乙酯萃取,将有机相用饱和氯化钠水溶液洗涤,用无水硫酸钠干燥,过滤后减压浓缩,粗产品通过硅胶柱层析纯化得到化合物12,其化学反应式如下:
19、;
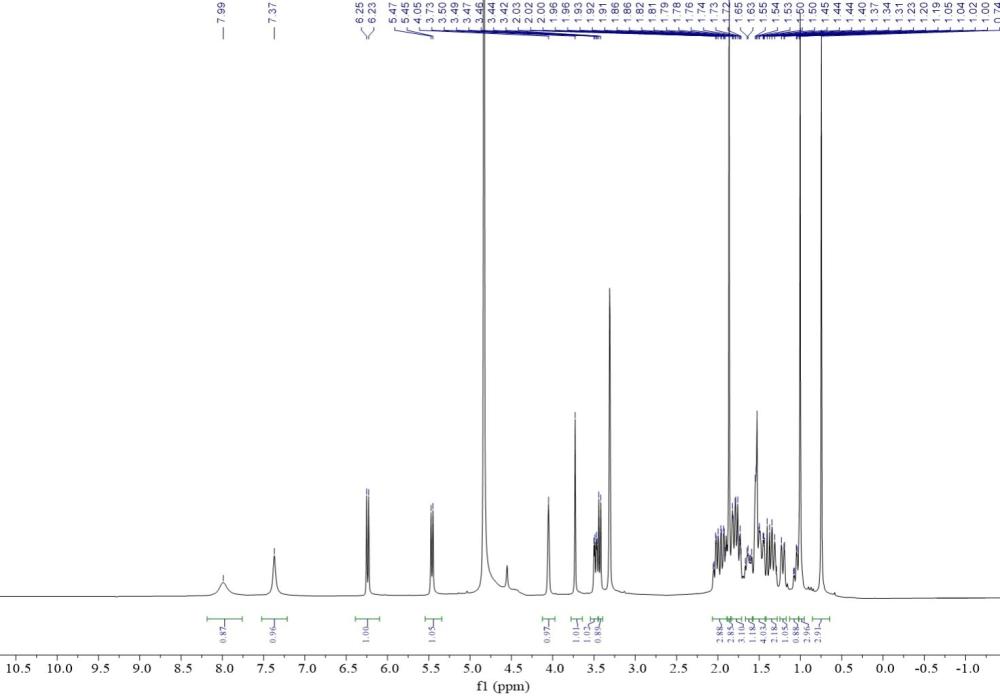
20、s8:将化合物12用无水吡啶溶解,然后转移到塑料瓶中,并冷却至 0℃,接着逐滴加入50%氢氟酸水溶液,将混合物加热至室温,48小时后,然后用饱和碳酸氢钠水溶液淬灭反应,将混合物用乙酸乙酯萃取,有机相用饱和氯化钠溶液洗涤,用无水硫酸钠干燥,过滤后减压浓缩,粗产品通过硅胶柱层析纯化得到所述天然产物13为12β-hydroxycinobufagin,其化学反应式如下:
21、。
22、优选的,所述化合物4的合成方法如下:
23、将化合物3溶解于乙醇中,依次加入85%的水合肼、三乙胺,70℃下反应12小时,反应结束,减压蒸除溶剂,得到白色固体,将白色固体用无水四氢呋喃溶解,0℃下加入三乙胺,然后将碘颗粒逐粒加入反应体系至溶液成红褐色且不褪色,反应继续持续30分钟,加入饱和硫代硫酸钠溶液淬灭反应,乙酸乙酯萃取,有机相用无水硫酸钠干燥,过滤后减压除去有机溶剂,粗产物通过硅胶柱层析纯化得到化合物4,其化学反应式如下:
24、。
25、优选的,所述化合物3的合成方法如下:
26、将化合物2溶解于无水四氢呋喃,将反应体系冷却至-78 ºc后逐滴加入1 m l-selectride的thf溶液,在该温度下反应3小时,向体系中加入饱和氯化铵溶液淬灭反应,反应液用乙酸乙酯萃取,有机相用饱和氯化钠溶液洗涤,经无水硫酸钠干燥、过滤后减压浓缩除去有机溶剂,粗产物通过硅胶柱层析纯化,得到化合物3,其化学反应式如下:
27、。
28、优选的,所述化合物2的合成方法如下:
29、向圆底烧瓶中加入化合物1雄烯二酮和 5% pd/c,在氮气保护下加入无水吡啶,然后用氢气置换氮气,反应在室温下进行24小时,溶液通过垫有硅藻土的漏斗过滤,并用乙酸乙酯冲洗,合并有机相并在真空下浓缩,粗产物通过硅胶柱层析纯化得到化合物2,其化学反应式如下:
30、。
31、优选的:
32、步骤s1中,化合物4与 dmf溶剂的比为150 mg:1 ml;
33、步骤s2中,化合物5:2-吡咯-5-硼酸酯:k3po4: dppfcl2pd为1 mmol:1.5 mmol:0.1mmol;
34、步骤s3中,化合物6:对甲苯磺酸为1 mmol:5 mmol;
35、步骤s4中,化合物7:tbscl:咪唑为1 mmol:5 mmol:8 mmol;
36、步骤s5中,化合物8:亚甲基蓝:碳酸氢钠:四苯基钴卟啉为1 mmol:0.1 mmol:2mmol: 0.1 mmol;
37、步骤s6中,化合物9:无水二氯甲烷:三氟甲磺酸钪为150 mg:6 ml:11.5 mg;
38、步骤s7中,将化合物11:无水吡啶:无水醋酸酐为1 mmol:35.7 ml:5 mmol;
39、步骤s8中,化合物12:无水吡啶:氢氟酸的比为60 mg:6 ml:1 ml。
40、优选的,
41、步骤s1中,纯化流动相为二氯甲烷和甲醇d体积比为30:1;
42、步骤s2中,纯化流动相为二氯甲烷和甲醇的体积比为20:1;
43、步骤s3中,纯化流动相为石油醚和乙酸乙酯的体积比为1:1;
44、步骤s4中,纯化流动相为石油醚和乙酸乙酯的体积比为10:1;
45、步骤s5中,纯化流动相为石油醚和乙酸乙酯的体积比为2:1;
46、步骤s6中,纯化流动相为石油醚和乙酸乙酯的体积比为2:1;
47、步骤s7中,纯化流动相为石油醚和乙酸乙酯的体积比为4:1;
48、步骤s8中,纯化流动相为二氯甲烷和甲醇的体积比为20:1。
49、优选的,所述化合物3、水合肼和三乙胺的比例为:1 mmol:10 mmol:10 mmol,无水四氢呋喃、三乙胺和碘颗粒的比例为100 ml:14.37 ml:13.12 g,所述纯化流动相为石油醚和乙酸乙酯的体积比为8:1。
50、优选的,所述化合物2、无水四氢呋喃和thf溶液的比例为9.87 g:41.09 ml,所述纯化流动相为石油醚和乙酸乙酯的体积比为2:1。
51、优选的,所述化合物1和 5% pd/c的比例为10 g:2 g,所述纯化流动相为石油醚和乙酸乙酯的体积比为4:1。
52、本发明的有益效果在于:
53、本发明的目的是提供一种天然产物12β-hydroxycinobufagin的化学-酶法合成的方法。本发明具有原料易得,产率较高,后处理简单,合成路线简短等优点。
54、原料廉价易得:本发明以价格低廉易得的甾体化合物雄烯二酮为原料,价格低廉、来源广泛,相比从蟾蜍分泌物中直接提取或使用天然产物cinobufagin作为底物,大幅降低了成本和资源依赖。
55、合成路线简短高效:本发明通过三步简单的化学转化得到c-17位suzuki偶联反应的前体;再与酶进行氧化反应立体专一性的得到c-12位β羟化和c-15位α羟化的双羟化产物;c-17位通过suzuki偶联反应进行碳-碳键的构建;c-15位羟基消除后通过diels-alder反应得到双环氧化合物,经过后续的重排、还原、乙酰化及脱保护实现天然产物 12β-hydroxycinobufagin的化学-酶法全合成。
56、后处理简单,适合放大,多数步骤采用常规柱层析纯化,酶转化采用酿酒酵母静息细胞,操作条件温和,后处理萃取、过滤等操作简便,具备工业应用潜力。
57、综上所述,本发明提供了一种经济、高效、立体选择性强且可规模化的12βhydroxycinobufagin人工合成方法,解决了天然产物来源稀缺、提取产率极低的问题,对蟾蜍内酯类活性化合物的药理学研究和临床应用具有重要意义。
58、本发明的其他优点、目标和特征在某种程度上将在随后的说明书中进行阐述,并且在某种程度上,基于对下文的考察研究对本领域技术人员而言将是显而易见的,或者可以从本发明的实践中得到教导。本发明的目标和其他优点可以通过下面的说明书来实现和获得。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com