
胆酸类噻唑酰胺衍生物及其制备方法和应用
本发明涉及甾体杂环小分子抗肿瘤药物化学,具体涉及一种胆酸类噻唑酰胺衍生物及其制备方法和应用。
背景技术:
1、胆汁酸类甾体化合物因具备抗炎、抗病毒及抗癌等多种生物活性,其侧链的结构改造一直是药物化学领域的重要研究方向。在胆汁酸c24位羧基侧链引入含氮五元杂环与酰胺连接片段,能够有效优化分子的脂水分配系数并提升细胞膜穿透能力,因此经芳基噻唑酰胺修饰的胆汁酸类衍生物具有显著的抗肿瘤研发价值。噻唑骨架作为药物化学中的核心药效团,特别是2-氨基噻唑单元,因含有多个可修饰反应位点,已被证实对乳腺癌、肺癌、结肠癌等多种人类癌细胞株具有良好的体外增殖抑制效果。
2、近年来已有多项围绕胆汁酸杂环缀合物的合成与活性研究报道。sharma等学者制备了一系列熊去氧胆酸叠氮衍生物,发现其对食道癌细胞het-1a具有较好的增殖抑制效果。李常等以脱氧胆酸为骨架引入叠氮和羰基官能团,所获衍生物对人宫颈癌hela细胞表现出明显的抑制活性。秦成勇等的研究表明,鹅脱氧胆酸衍生物能够在体外通过上调肝癌细胞株抑癌基因bax表达并下调促癌基因bcl-2表达,升高线粒体膜通透性并释放细胞色素,从而活化半胱氨酸天冬氨酸蛋白酶9,最终诱导肝癌细胞凋亡。
3、然而,现有研究多集中于单一甾体母核的特定修饰位点。针对脱氧胆酸、鹅去氧胆酸及熊去氧胆酸等不同甾体母核,同时系统考虑其c7位和c12位不同羟基组合及立体构型差异,并结合噻唑环所连苯环对位氢、甲基、甲氧基、联苯基、氰基、溴原子等不同电性和空间体积取代基,开展抗人卵巢癌及人宫颈癌活性的系统性构效关系研究,目前尚缺乏系统性的文献报道。该技术难点的存在限制了芳基噻唑酰胺修饰的胆酸类衍生物在妇科肿瘤先导化合物筛选中的进一步研究与应用。
技术实现思路
1、本发明的目的是解决至少上述的缺陷,并提供以后将说明的优点。
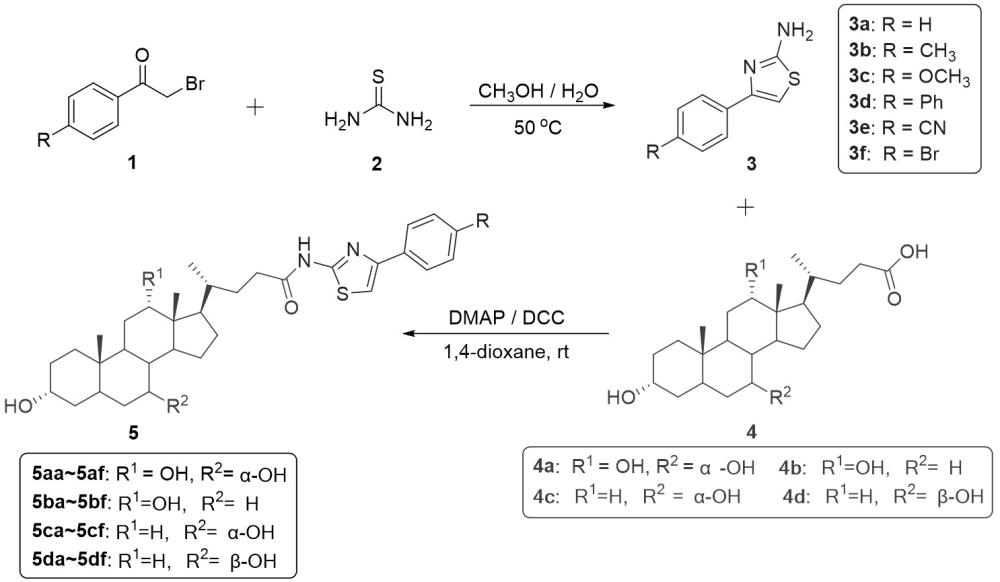
2、本发明还有一个目的是提供一种胆酸类噻唑酰胺衍生物,其化学结构如式 i 所示:
3、
4、其中,噻唑环为单环的4-芳基-2-氨基噻唑结构,芳基苯环上的对位取代基选自ra~rf,ra为氢,rb为甲基,rc为甲氧基,rd为联苯基,re为氰基,rf为溴原子;甾体母核的c3位具有α-羟基,c7位为取代基r1,c12位为取代基 r2 ;取代基组合选自以下任意一组1)r1 = oh,r2 = α-oh;2) r1= oh, r2= h;3)r1 = h, r2 = α-oh;4) r1 = h,r2= β-oh。
5、上述方案提供了一种结构新颖的胆酸类噻唑酰胺衍生物,其通过将不同立体构型的甾体母核c7、c12位羟基组合,与具有不同电性和空间位阻的苯环对位取代基ra ~rf进行系统偶联,解决了现有技术中缺乏对不同甾体羟基构型与芳基噻唑骨架协同作用的系统构效关系研究的问题,从而为系统筛选抗肿瘤活性化合物提供了结构多样化的物质基础,拓宽该类化合物的结构覆盖度、为后续药理评价提供丰富候选物。
6、优选的是,本发明的苯环对位取代基ra ~rf分别为氢、甲基、甲氧基、联苯基、氰基或溴原子;当r1 = oh, r2 = α-oh时,甾体母核为胆酸;当r1 = oh, r2 = h时,甾体母核为脱氧胆酸;当r1 = h, r2 = α-oh时,甾体母核为鹅去氧胆酸;当r1 = h, r2 = β-oh时,甾体母核为熊去氧胆酸。
7、上述方案从具体的甾体母核种类以及芳基取代基的种类两个关键维度进一步限定了目标化合物的范围,解决了现有技术中缺乏针对脱氧胆酸与熊去氧胆酸这两类重要胆汁酸母核,以及6种不同电性芳基取代基进行定向结构拼接的问题;有效保证了该类衍生物在结构上的一致性,达到了使不同母核构型与不同芳基取代基的结构变异具有可比性,便于后续精准探讨抗妇科肿瘤细胞活性的技术效果。
8、优选的是,本发明的化合物为以下任意一种:脱氧胆酸-4-苯基噻唑-2-甲酰胺、脱氧胆酸-4-(4-甲基苯基)噻唑-2-甲酰胺、脱氧胆酸-4-(4-甲氧基苯基)噻唑-2-甲酰胺、脱氧胆酸-4-(4-联苯基)噻唑-2-甲酰胺、脱氧胆酸-4-(4-氰基苯基)噻唑-2-甲酰胺、脱氧胆酸-4-(4-溴苯基)噻唑-2-甲酰胺;熊去氧胆酸-4-苯基噻唑-2-甲酰胺、熊去氧胆酸-4-(4-甲基苯基)噻唑-2-甲酰胺、熊去氧胆酸-4-(4-甲氧基苯基)噻唑-2-甲酰胺、熊去氧胆酸-4-(4-联苯基)噻唑-2-甲酰胺、熊去氧胆酸-4-(4-溴苯基)噻唑-2-甲酰胺、熊去氧胆酸-4-(4-氰基苯基)噻唑-2-甲酰胺;鹅去氧胆酸-4-苯基噻唑-2-甲酰胺、鹅去氧胆酸-4-(4-甲基苯基)噻唑-2-甲酰胺、鹅去氧胆酸-4-(4-甲氧基苯基)噻唑-2-甲酰胺、鹅去氧胆酸-4-(4-联苯基)噻唑-2-甲酰胺、鹅去氧胆酸-4-(4-氰基苯基)噻唑-2-甲酰胺、鹅去氧胆酸-4-(4-溴苯基)噻唑-2-甲酰胺。
9、上述方案明确公开了多种具体的目标化合物实体,解决了现有研究中对于脱氧胆酸和熊去氧胆酸与上述特定芳基噻唑甲酰胺片段的偶联产物缺乏公开的技术问题;为药理学研究和临床前候选药物筛选提供了准确、可直接合成的化合物实体,使本领域技术人员能够根据该方案准确定位并获得目标产物,达到了提升该类化合物在抗肿瘤药物研发中的可操作性和可再现性的技术效果。
10、优选的是,本发明的化合物为药学上可接受的盐;药学上可接受的盐为化合物与选自盐酸、硫酸、磷酸、甲磺酸、酒石酸、柠檬酸、乳酸、甘氨酸、赖氨酸、精氨酸中的任意一种、氢氧化钠、氢氧化钾、氨水中的任意一种成盐剂所形成的盐。
11、上述方案提供了多种药学上可接受的成盐方式,解决了目标化合物在特定药物制剂环境中可能存在的溶解性较差或稳定性不足的固有问题;通过将化合物与上述成盐剂反应形成盐,有效改善了目标化合物的物理化学性质,达到了拓宽其作为药物活性成分的制剂适应性、提高其成药性和临床应用潜力的有益效果。
12、优选的是,本发明的一种胆酸类噻唑酰胺衍生物的制备方法,包括:以对位取代的溴代苯乙酮为起始原料,与硫脲在甲醇- 水混合溶剂中发生缩合环化反应,经薄层色谱监测反应终点,减压蒸干溶剂,得到2-氨基- 4- (对取代苯基)噻唑中间体;以胆酸类物质为甾体母核原料,将c3、c7、c12位羟基用乙酰基保护,以二环己基碳二亚胺为缩合剂、4-二甲氨基吡啶为催化剂,在1,4-二氧六环溶剂中,活化胆酸的c24位羧基,然后与中间体发生酰胺缩合反应,反应结束后在氢氧化钠或氢氧化钾的醇水溶液中水解脱除乙酰基保护基。
13、上述方案提供了一种具备高选择性的制备方法,解决了现有合成路线中对于含有多个活性羟基和复杂立体构型的甾体母核,在酰胺偶联时易发生副反应或产率低的技术问题;通过采用乙酰基保护羟基、dcc/dmap缩合剂进行酰胺偶联,以及碱性条件下温和脱保护,有效避免了c3、c7、c12位羟基的干扰,反应条件温和、产物纯化相对简便、具备进一步放大研究的潜力。
14、优选的是,本发明的纯化包括:将酰胺缩合反应后经抽滤、减压浓缩得到的粗品,按照质量体积比1g:6~12ml的比例溶解于乙酸乙酯中,加热至回流使粗品完全溶解,得到第一溶液;将第一溶液降温至40~60℃,在搅拌下缓慢滴加反溶剂至溶液刚呈微浊状态,所述反溶剂为石油醚或正己烷,所述反溶剂的滴加量为乙酸乙酯体积的1.0~2.0倍,得到第二溶液;将第二溶液以0.5~2℃/min的降温速率缓慢冷却至0~10℃,保温静置析晶1~3小时,得到第三溶液;将第三溶液过滤,所得滤饼用冷冻过的石油醚或正己烷洗涤,真空干燥,得到高纯度的目标产物结晶。
15、上述方案通过溶剂-反溶剂体系及精细的控温析晶操作,解决了粗品中由于含多种极性相近的杂质而单纯依赖柱层析难以实现工艺放大且成本较高的问题;通过控制乙酸乙酯与反溶剂的比例及缓慢降温析晶,有效去除了粗品中的反应副产物及残留杂质,产品质量稳定、纯度提升明显且操作简便、适于工业化规模生产。
16、优选的是,本发明的减压浓缩包括:酰胺缩合反应完成后,经抽滤除去二环己基脲沉淀,收集滤液;并采用预先冷冻过的1,4-二氧六环洗涤滤饼,收集洗涤液;将收集得到的滤液与收集得到的洗涤液合并为合并液;将合并液转移至减压蒸馏装置中,在真空度为-0.08至- 0.1mpa、浴温为60~80℃的条件下进行减压蒸馏,并通过冷凝温度为0~10℃的冷凝装置收集馏出液,得到可直接循环使用的回收1,4-二氧六环;减压蒸馏后釜内剩余的残留物即为减压浓缩得到的粗品。
17、上述方案对酰胺缩合反应后的后处理和浓缩步骤进行了系统性优化,解决了现有处理流程中滤饼吸附目标产物导致收率下降,以及大量1,4-二氧六环溶剂直接排放造成成本增加和环境污染的技术问题;通过采用预先冷冻的溶剂洗涤滤饼并合并滤液,提高了产物回收率,同时通过减压蒸馏回收副产溶剂,达到了降低生产成本、提高工艺经济性及环境友好性的有益技术效果。
18、优选的是,本发明的一种胆酸类噻唑酰胺衍生物在制备抗肿瘤药物中的应用,所述抗肿瘤药物为抗人卵巢癌或抗人宫颈癌的药物。
19、上述方案明确指出了该类胆酸类噻唑酰胺衍生物的具体医药用途,解决了该类化合物在抗人卵巢癌和人宫颈癌方面的具体应用领域尚属空白、缺乏明确用途指引的问题;通过将该衍生物应用于制备抗特定妇科肿瘤的药物中,达到了为临床妇科恶性肿瘤的治疗提供新型潜在药物选择,并拓宽该类化合物的药用发展方向的技术效果。
20、优选的是,本发明的药物可以制成片剂、胶囊、注射剂、混悬液或冻干粉针。
21、上述方案提供了多种药物制剂的形式,解决了该类化合物在临床转化过程中可能面临给药途径单一、患者顺应性不佳的问题;通过将该化合物制备成上述多种剂型,使得临床医生和患者能够根据具体病情和用药需求选择恰当的给药方式
22、本发明至少包括以下有益效果:
23、1.本发明提供了一类结构新颖的胆酸类噻唑酰胺衍生物。该化合物通式涵盖了四种差异化甾体母核羟基组合与六种不同电性、空间位阻的芳基对位取代基,构建了包含多种代表性结构变体的同源衍生物库,为填补现有技术中该类衍生物在抗妇科肿瘤方面缺乏系统性构效关系研究的空白提供了物质基础。
24、2.本发明的制备方法操作简便、反应条件温和,且起始原料及化学试剂来源广泛、价格低廉。制备过程中采用了明确的羟基保护与脱保护策略,可有效避免甾体母核上多个活性羟基带来的副反应干扰,结合常规的柱层析纯化操作,能够稳定获得高纯度目标产物,具备良好的实验室可重复性,并具有潜在的工业化放大生产价值。
25、3.体外mtt抗肿瘤增殖活性实验证实,本发明的胆酸类噻唑酰胺衍生物对人卵巢癌skov3细胞和人宫颈癌hela细胞均具有显著增殖抑制活性。绝大多数衍生物的半数抑制浓度均远低于未经任何修饰的天然脱氧胆酸对照物,特别是部分实施例化合物展现出低至个位数的微摩尔级抑制活性,为后续开发高效抗人卵巢癌和人宫颈癌的先导药物提供了极具潜力的候选化合物。
26、4.通过系统的体外活性数据对比,验证了甾体母核c7位、c12位羟基空间构型的差异,以及芳环对位不同电性及空间位阻取代基的引入,能够协同调节该类衍生物的抗肿瘤活性谱。这一客观存在的实验结果为针对不同妇科肿瘤亚型进行后续的分子精准结构优化,提供了确切、可靠的构效关系参考依据和完整的数据支撑。
27、本发明的其它优点、目标和特征将部分通过下面的说明体现,部分还将通过对本发明的研究和实践而为本领域的技术人员所理解。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com