
一种丙环唑4-H异构体回用工艺的制作方法
本发明涉及农药生产化工领域,尤其涉及一种丙环唑4-h异构体回用工艺。
背景技术:
1、丙环唑是一种应用广泛的三唑类杀菌剂,其化学结构中含有一个二氧戊环,这使其分子中存在手性中心。在主流工业化生产中,通常以丙基溴缩酮和三氮唑为原料,在碱性条件下通过亲核取代反应缩合制备丙环唑。然而,由于该亲核取代反应过程中的立体化学因素,三氮唑负离子可能从不同方向进攻底物,导致产物中除目标构型的丙环唑外,还不可避免地生成相当比例的非对映异构体,通常称为4-h异构体。该异构体的生物活性远低于丙环唑,且二者物理性质极为相似,沸点十分接近,是丙环唑工业生产中公认的分离难题。
2、针对反应生成的4-h异构体,目前行业内常见的处理策略主要有两种。其一,是在精馏提纯丙环唑的过程中,将富含4-h异构体的馏分和精馏釜残作为废液或废渣直接排出。这种方式虽然操作简便,但会导致相当一部分有效成分随异构体流失,使丙环唑的综合收率偏低,不仅造成了昂贵的原料丙基溴缩酮的巨大浪费,还产生了大量需要专门处理的危险废弃物,显著增加了生产成本和环保负担。其二,是尝试采用高精度、高回流比的精密精馏手段来分离丙环唑和其4-h异构体。然而,由于二者沸点差极为微小,要实现有效分离需要极高的理论塔板数和长时间的操作,能耗巨大且分离效率低下,往往只能回收少量纯度不高的丙环唑,经济效益不佳,难以在工业规模上推广。此外,在高温精馏过程中,反应液中的组分还易发生热聚合、热分解等副反应,形成粘稠的高聚物,这些高聚物会物理包裹部分丙环唑和4-h异构体沉聚于釜底,进一步加剧了有效成分的损失。
技术实现思路
1、为了解决前述技术问题,本发明通过精馏富集异构体、缓冲水解释放包裹体、催化开环化学转化、回收高纯原料的闭环循环工艺,解决了丙环唑生产中4-h异构体因物理分离困难而被废弃所导致的收率低、原料浪费大和危废排放多的技术问题,具体是通过以下技术方案实现的。
2、该丙环唑4-h异构体回用工艺包括以下步骤:
3、步骤1
4、将氢氧化钾、三氮唑投入缩合釜,加入n,n-二甲基甲酰胺和丙基溴缩酮,在搅拌和真空条件下升温反应,反应过程中蒸出水和n,n-二甲基甲酰胺并冷凝回收,反应结束后减压蒸馏脱除n,n-二甲基甲酰胺,向釜内加入甲苯和去离子水,搅拌后静置分层,取上层有机相减压脱除甲苯,得到丙环唑粗品;
5、步骤2
6、将步骤1得到的丙环唑粗品加入精馏釜,采用分段变压与梯度升温方式依次蒸出甲苯、未反应的丙基溴缩酮、丙环唑,以及丙环唑与4-h异构体的混合物,并收集精馏釜底的残渣备用;
7、步骤3
8、将步骤2中的残渣投入溶解釜,添加甲苯,升温搅拌使残渣充分分散、溶胀形成甲苯料液,随后将料液冷却,在持续搅拌下向釜内滴加乙酸-乙酸钠缓冲溶液,滴加完成后缓慢升温并保温搅拌反应,反应结束后静置分层,取上层有机相备用;
9、步骤4
10、将步骤2蒸出的丙环唑与4-h异构体的混合物和步骤3中得到的有机相混合,添加甲苯搅拌均匀形成甲苯混合液,依次用碳酸氢钠溶液和去离子水洗涤后,加入无水硫酸钠进行干燥脱水,再通过过滤器滤除干燥剂,得到纯化混合液;
11、步骤5
12、将步骤4得到的纯化混合液投入反应釜中,加入路易斯酸催化剂,开启搅拌,在氮气保护下降温,滴加溴代试剂,滴加过程中控制釜内温度不超过15℃,滴加完成后升温至25~50℃保温反应4~8小时,反应完成后降温,在搅拌状态下缓慢滴加碳酸氢钠水溶液,控制釜内温度不超过25℃,滴加完成后停止搅拌,将混合液转移至分液釜,静置分层,排出下层水相,保留上层有机相;
13、步骤6
14、将步骤5保留的有机相用去离子水洗涤后,转移至蒸馏釜中,依次经减压脱溶、减压蒸馏,得到丙基溴缩酮。
15、优选的,步骤2中所述的分段变压与梯度升温方式具体采用四级梯度升温;
16、第一级梯度:常压状态,釜温100~130℃,塔顶温度90~110℃,蒸馏时间为1.0~1.5小时,将丙环唑粗品中的甲苯蒸出;
17、第二级梯度:绝对压力值0.025~0.04mpa,釜温150~170℃,塔顶温度130~150℃,蒸馏时间为1.5~2.0小时,将丙环唑粗品中的丙基溴缩酮蒸出;
18、第三级梯度:绝对压力值≤0.01mpa,釜温220~240℃,塔顶温度190~210℃,蒸馏时间为4~6小时,蒸出物为丙环唑;
19、第四级梯度:绝对压力值≤0.01mpa,釜温240~255℃,塔顶温度220~235℃,蒸馏时间为2~3小时,蒸出物为丙环唑与4-h异构体的混合物。
20、优选的,步骤3中投入的残渣和甲苯的质量比为1:1.8~2.2;
21、所述乙酸-乙酸钠缓冲溶液的ph值为4.2~4.8,醋酸盐浓度为1.8~2.3mol/l,乙酸-乙酸钠缓冲溶液与投入的残渣质量比为0.2~0.3:1;
22、滴加过程中保持釜内温度不超过35℃,滴加完成后缓慢升温至30~40℃,保温搅拌反应2~4小时。
23、优选的,步骤3中将料液冷却至25~35℃,向釜内滴加乙酸-乙酸钠缓冲溶液的滴加时间控制在0.5~1小时,步骤3中添加甲苯后升温至45~55℃,搅拌1.0~1.5小时。
24、优选的,步骤4中添加的甲苯质量为步骤2蒸出的丙环唑与4-h异构体混合物质量的40%~65%;
25、碱洗过程中采用5wt%碳酸氢钠溶液,碳酸氢钠溶液与甲苯混合液的质量比为0.1~0.3:1;
26、水洗过程中每次水洗使用的去离子水与甲苯混合液的质量比为0.2~0.5:1;
27、无水硫酸钠的用量为甲苯混合液质量的5%~8%,干燥脱水过程中检测水分≤500ppm。
28、优选的,步骤5中所述路易斯酸催化剂为三氟甲磺酸铋,其用量为纯化混合液质量的1%~3%;
29、所述溴代试剂为三甲基溴硅烷,其添加量为纯化混合液质量的45%~55%;
30、碳酸氢钠溶液的质量浓度为8%,滴加的碳酸氢钠溶液与纯化混合液的质量比为0.3~0.5:1。
31、优选的,步骤5中将体系降温至0~10℃,滴加溴代试剂的时间为1.5~2.5小时;
32、反应完成后将反应釜降温至0~10℃,滴加碳酸氢钠水溶液的时间为0.8~1.2小时。
33、优选的,步骤1中投入的氢氧化钾、三氮唑、丙基溴缩酮和n,n-二甲基甲酰胺的质量比为22~31:32~38:100:110~130;
34、减压蒸馏脱除n,n-二甲基甲酰胺时蒸馏温度为70~85℃,绝对压力值≤0.01mpa;减压脱除甲苯时蒸馏温度为45~60℃,绝对压力值≤0.02mpa。
35、优选的,步骤6中有机相洗涤过程中去离子水与有机相的质量比为0.3~0.5:1,在40~50℃下搅拌20~30分钟,静置分层后排出下层水相;
36、所述减压脱溶过程中绝对压力值≤0.015mpa,釜内温度70~80℃,塔顶温度50~60℃,脱溶时间为1.5~2.5小时;
37、所述减压蒸馏过程中绝对压力值≤0.005mpa,釜温155~165℃,塔顶温度140~155℃,蒸馏时间3~5小时。
38、采用了上述技术方案后,本发明的有益效果是:
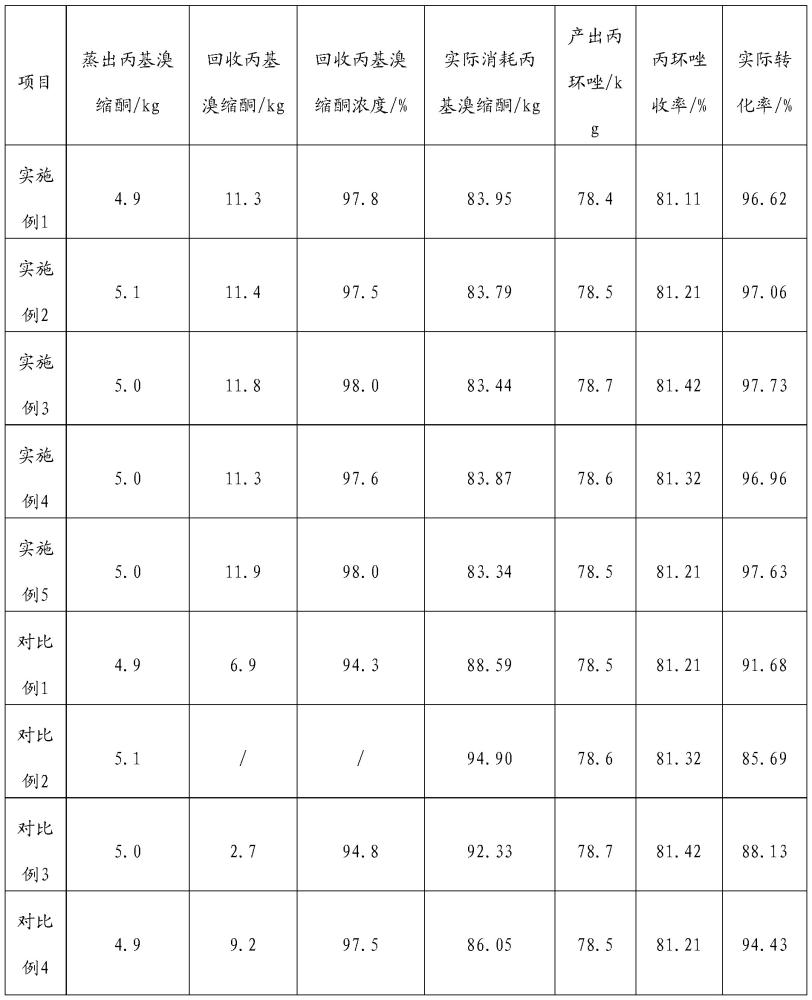
39、1.通过合成-分离-异构体富集-水解释放-化学转化-回收套用的全链条闭环工艺,从根源上解决了丙环唑生产中因手性副产物4-h异构体生成导致的收率损失问题。该工艺不再将其作为废物处理,而是将异构体及其在精馏过程中形成的包裹高聚物,通过温和的化学方法精准解构,全部定向转化为合成起点原料丙基溴缩酮并重新投入反应,实现了从原料到产品的原子经济性最大化,显著提高了丙环唑的总收率。
40、2.摒弃了传统的直接废弃方式,采用温和的弱酸性缓冲溶液体系,选择性地催化水解釜残高聚物中的缩酮键和醚键,使交联网络解体,从而将被物理包裹、无法通过常规物理方法回收的丙环唑和4-h异构体充分释放并回收。这一过程不仅将固废转化为可再利用资源,提高了有效成分的回收率,而且缓冲体系的温和性质有效保护了三氮唑环和缩酮结构的完整性,避免了强酸等造成的不可逆破坏和副反应,兼具高效性与高选择性。
41、3.采用路易斯酸催化的选择性开环及溴代反应,将化学结构稳定的无效异构体逆向解构,高效转化为生产丙环唑的原始化工原料丙基溴缩酮,这一化学转化路径绕开了物理分离的固有难点,转化彻底,回收的丙基溴缩酮纯度可达99%以上,可直接用于前端的缩合反应,实现了物料的高品质闭环循环。
42、4.通过将4-h异构体富集、釜残水解释放和化学转化三股物流有机整合,构建了一个无4-h异构体外排的清洁生产工艺,整个流程不仅最大程度地减少了有效成分的损失,极大降低了原料消耗,还从源头上实现了危险固体废弃物的减量甚至零排放,省去了高昂的危废处理成本,该工艺将传统的环保负担转变为可观的经济效益增长点,使丙环唑生产更加绿色、低碳和可持续,在提升产品市场竞争力的同时,满足了日益严苛的环保法规要求,具有突出的经济与环保双重效益。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com