
一种连续化制备头孢噻肟钠的方法与流程
本发明涉及化学合成,尤其涉及一种连续化制备头孢噻肟钠的方法。
背景技术:
1、头孢噻肟钠属于第三代半合成头孢菌素类抗生素,具备抗菌谱广、杀菌作用强、对β-内酰胺酶高度稳定等优势,是临床抗感染治疗的常用药物。现有头孢噻肟钠的生产普遍采用分步式间歇制备工艺:以7-氨基头孢烷酸(7-aca)为起始原料,与ae活性酯在二氯甲烷和乙醇的混合溶剂体系中发生缩合反应,待7-aca残留量达标后,向反应液中加入二氯甲烷与水进行萃取分相,经多次水洗合并水相后,通过脱色过滤得到头孢噻肟酸待结晶液;向待结晶液中加入盐酸调节ph值使头孢噻肟酸结晶析出,再将头孢噻肟酸加入含水混合溶剂中,加入碳酸钠成盐,得到头孢噻肟钠待结晶液;最后向头孢噻肟钠待结晶液中加入有机溶剂进行结晶,得到头孢噻肟钠成品。
2、然而,该传统工艺在实际生产中存在诸多不足:首先,工艺路线较长,涉及多步萃取、两次结晶、多次干燥等单元操作,工序繁杂,整体生产周期长,物料在多步转移与处理过程中损耗较高,导致产品收率偏低,生产能耗与人力成本较高。再者,多步分离与精制过程增加了杂质引入的风险,且最终结晶产物的粉体属性欠佳,粒度分布不均、流动性较差,无法很好地适配后续制剂分装工序的要求,易对制剂产品的质量均一性造成不利影响。
3、因此,研发一种工艺路线短、收率高且产品粉体性质优良的头孢噻肟钠制备方法,对于头孢噻肟钠的工业化高效生产具有重要的实际价值。
技术实现思路
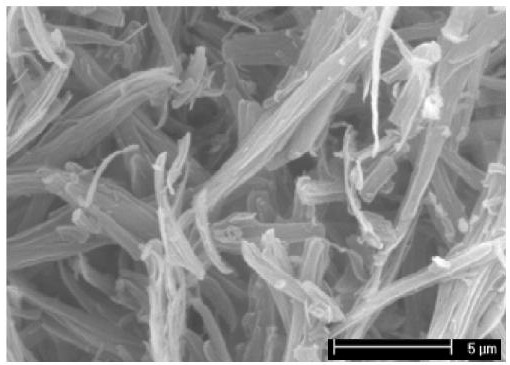
1、针对现有技术存在的工艺路线冗长、工序繁杂、产品收率低、粉体学性质差等问题,本发明提供一种连续化制备头孢噻肟钠的方法。本发明通过将7-aca、ae活性酯和四丁基溴化铵的混悬液连续通过特定比例的碳酸钠和碳酸氢钠的催化剂柱,在柱内同时完成缩合反应与成盐反应,实现反应液流出后直接获得头孢噻肟钠溶液,再经洗涤、干燥即得头孢噻肟钠成品。该方法大幅缩短了工艺路线,有效减少了物料转移与处理环节的损耗,从而显著提高了产品收率;同时,所得产品粉体流动性得到明显改善。
2、为解决上述技术问题,本发明提供的技术方案是:
3、一种连续化制备头孢噻肟钠的方法,包括如下步骤:
4、将7-氨基头孢烷酸、ae活性酯、相转移催化剂、水和二氯甲烷混合,得混悬液;
5、将所述混悬液进行固液分离,所得清液连续通过碳酸钠和碳酸氢钠的催化剂柱,所得流出液循环返回,与固液分离所得固体混合,并再次进行所述固液分离和通过催化剂柱的步骤,如此连续循环,直至反应结束,得头孢噻肟钠;
6、其中,所述催化剂柱中碳酸钠和碳酸氢钠的质量比为1:3.0~1:3.2。
7、相对于现有技术,本发明提供的连续化制备头孢噻肟钠的方法,以二氯甲烷和微量的水作为反应溶剂,配合相转移催化剂在碳酸钠和碳酸氢钠的催化剂柱中同步进行缩合和成盐反应,反应过程中缩合生成的头孢噻肟酸一经接触催化剂柱中溶出的钠离子便迅速原位成盐,而头孢噻肟钠在二氯甲烷中的溶解度极低,促使产物以晶体形式及时从反应相中析出,这种产物随生成随析出的方式,不仅能够打破缩合反应的化学平衡,大幅提高反应转化率与摩尔收率,同时,催化剂柱提供的均匀碱性环境与低溶解度体系共同形成的反应条件,还可调控晶体的有序生长,得到形貌规整、堆密度高且流动性良好的棒状晶体,从而改善了传统工艺产品粉体性能差的问题。
8、此外,采用质量比1:3.0~1:3.2复配的碳酸钠与碳酸氢钠的催化剂柱,既避免了使用纯碳酸钠时反应速率过快、头孢母核降解杂质增多的问题,又改善了纯碳酸氢钠体系下反应速率偏慢、原料转化率偏低的不足,为成盐反应提供稳定平缓的弱碱缓冲环境,从而将体系ph维持在适宜范围,在保证反应速率的同时有效减少副产物的生成,同步提升产品纯度与反应转化率。
9、进一步地,所述7-氨基头孢烷酸与ae活性酯的质量比为1:1.38~1:1.40。
10、进一步地,所述相转移催化剂为四丁基溴化铵。
11、进一步地,所述7-氨基头孢烷酸与相转移催化剂的质量比为10:0.9~10:1。
12、选用四丁基溴化铵作为相转移催化剂,并将其加入量控制在上述范围内,可提高水与二氯甲烷两相界面的传质效果,使7-氨基头孢烷酸的溶解和反应更为充分,提高反应转化率和产品收率。
13、进一步地,所述7-氨基头孢烷酸与水的质量比为100:1.9~100:2.1。
14、该配比下的少量水分可为催化剂柱中复配碱的离子溶出提供必要介质,保障缓冲体系稳定发挥作用,维持反应ph平稳可控;同时可辅助相转移催化剂强化两相传质效率,促进缩合与成盐反应的进行;此外,该水量能够适度调节体系对头孢噻肟钠的溶解性能,既保障结晶过程平缓、晶体形貌规整,又可避免水量过高引发产物溶解损失与母核降解风险。
15、进一步地,所述7-氨基头孢烷酸与二氯甲烷的质量体积比为1g:10ml~1g:11ml。
16、该料液比可使7-氨基头孢烷酸及反应物料在无水二氯甲烷中形成分散均匀的混悬体系,既保证物料具备良好的流动性与传质效果,满足连续循环过柱的工艺运行需求,又避免溶剂用量过大降低生产效率、增加溶剂回收成本。
17、进一步地,所述二氯甲烷为无水二氯甲烷。
18、采用无水二氯甲烷作为反应溶剂,有利于准确控制体系的总含水量,构建稳定的反应环境,减少溶剂带入的额外水分对结晶过程与母核稳定性造成干扰,保障产品收率与质量的可控性。
19、进一步地,所述7-氨基头孢烷酸与催化剂柱中装填的碳酸钠和碳酸氢钠总量的质量比为100:44~100:47。
20、上述用碱量,可匹配缩合反应酸中和与头孢噻肟酸成盐转化的需求,在较长运行周期内维持稳定的缓冲效果。
21、进一步地,所述清液在催化剂柱内的停留时间为15s~25s。
22、清液在催化剂柱内的停留时间设定为15~25s,可使液相与柱内复合碱填料充分接触,促进缩合和成盐反应的进行,若停留时间过短则碱组分溶出不足,反应不完全;若停留时间过长则易造成局部碱性偏高,加剧头孢母核降解风险,并可能引发产物在柱内结晶沉积。
23、在本发明一些具体实施方式中,清液在催化剂柱内的停留时间通过调节清液进入催化剂柱的流速进行控制。具体而言,根据催化剂柱的有效装填体积,设定相应的进料流速,使清液流经柱体的停留时间维持在15~25s范围内。例如,当催化剂柱内径为20mm、有效装填高度为150mm时,调节清液进柱流速为110~190ml/min,即可实现上述停留时间。通过控制进柱流速的方式调控停留时间,操作简便且精确性高,有利于维持循环反应体系内碱溶出量的稳定,保障各批次反应效果的一致性。
24、进一步地,所述清液通过所述催化剂柱的温度为0℃~5℃。
25、进一步地,所述连续循环的时间为2h~3h,至反应体系中7-氨基头孢烷酸残留量低于2mg/ml时反应结束。
26、在本发明一些具体实施方式中,反应结束后,过滤,用二氯甲烷洗涤滤饼,干燥,得头孢噻肟钠。
27、需要说明的是,本发明中所述催化剂柱指的是内部装填有固体复合碱(碳酸钠与碳酸氢钠的混合物)的柱式反应装置,液相反应物料以连续流动方式通过该装置,在固体碱表面及液固界面处同时发生缩合反应与成盐反应,并伴随碱组分的可控溶出,为反应体系持续提供所需的碱性环境。所述催化剂柱的固体复合碱填料在循环反应过程中不随液流进入主体反应体系,构成非均相催化反应单元,区别于传统工艺中直接将碱投入反应液的均相成盐方式。
28、本发明还提供了一种头孢噻肟钠,由上述任一项所述的连续化制备头孢噻肟钠的方法制备得到。所得头孢噻肟钠的粉体密度在0.45g/ml以上,休止角在35°以下,晶体呈棒状。该产品相较于传统间歇工艺所得产物,具有更高的堆密度和更优异的流动性,粒度分布均匀,可更好地满足后续制剂分装工序对物料均一性和可操作性的要求,有利于提升制剂产品的质量稳定性。
29、综上所述,本发明公开了一种连续化制备头孢噻肟钠的方法,将7-氨基头孢烷酸、ae活性酯、相转移催化剂、水与无水二氯甲烷混合制成混悬液,经固液分离后所得清液连续通过碳酸钠与碳酸氢钠复配的催化剂柱,流出液循环返回并与分离所得固体混合,经多次循环反应完成后制得头孢噻肟钠。该方法通过复合碱催化剂柱与循环反应模式的配合,可使反应体系维持稳定的弱碱环境,减少头孢母核降解与副产物生成,同时实现缩合反应与成盐结晶同步进行,产物随生成随析出,在提升反应转化率与产品纯度的同时,可得到形貌规整、粉体性能优良的晶体产品,且工艺步骤得到简化,物料消耗与废液排放量较低,批次间产品质量更为稳定,整体操作简便、运行成本可控,具备良好的工业化放大生产条件与实际推广应用价值。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com