
一种4-溴-喹啉衍生物及其制备方法与在合成喹啉类药物分子中的应用
本发明涉及药物合成领域,尤其是涉及一种4-溴-喹啉衍生物及其制备方法与在合成喹啉类药物分子中的应用。
背景技术:
1、喹啉及其衍生物是含氮杂环化合物中结构多样性最丰富、生物活性谱最广泛的骨架体系之一,在临床药物化学中具有重要价值。通过在喹啉母核的不同位置引入氨基、卤素、烷氧基、酰胺基等官能团,可获得具有抗疟疾、抗肿瘤、抗菌、抗病毒等多种生物活性的药物分子,使喹啉骨架成为药物研发持续关注的核心结构来源之一。
2、在抗疟疾治疗领域,氯喹和羟氯喹是经典的4-氨基喹啉类药物,自20世纪中叶投入临床以来,长期是全球疟疾防控的一线用药,并因其免疫调节活性而拓展用于系统性红斑狼疮、类风湿关节炎等自身免疫性疾病的治疗。哌喹作为双喹啉类抗疟药,目前主要以双氢青蒿素/哌喹复方形式用于恶性疟的临床治疗;阿莫地喹亦作为青蒿素联合用药的重要搭档,在多药耐药疟疾流行地区维持着不可替代的一线地位。
3、在抗肿瘤靶向治疗领域,喹啉骨架同样展现出突出价值。替沃扎尼(tivozanib)是靶向vegfr 1/2/3的选择性酪氨酸激酶抑制剂,通过有效阻断肿瘤血管新生发挥抗肿瘤作用,已获批用于晚期肾细胞癌的一线治疗。卡博替尼(cabozantinib)则是覆盖c-met、vegfr2、ret、axl等多靶点的广谱酪氨酸激酶抑制剂,已获批用于肾细胞癌、甲状腺髓样癌及肝细胞癌的治疗,并在多种实体瘤的临床研究中持续显示良好疗效。
4、上述药物在结构上的共同特征是以喹啉环为核心,c4位均连接着胺基或芳氧基等官能团。因此,4-溴喹啉衍生物是合成此类药物的关键共性中间体--c4位的溴原子在亲核芳香取代反应(snar)或过渡金属催化偶联反应条件下,可被胺类或酚类亲核试剂高效取代,直接构建c-n键或c-o键,完成目标药物的骨架组装。这一合成策略的高效实现,有赖于高纯度、结构多样的4-溴喹啉衍生物的便捷获取。
5、然而,现有喹啉环的构建与卤化方法存在明显局限。以conrad-limpach反应为代表的经典路线,以苯胺与草酰乙酸二乙酯缩合后经热解环化制备4-羟基喹啉,再以三氯氧磷卤化得到4-氯喹啉。该路线存在两个主要缺陷:其一,热解环化步骤所需温度高达270℃,能耗高,对反应装置要求严苛;其二,以间位取代苯胺为底物时,环合方向的区域选择性不足,两个可能的成环位置竞争导致约50%的区域异构体副产物生成,显著降低了整体合成效率与原子经济性。此外,上述路线的末端产物为4-氯喹啉,若需制备在后续偶联反应中活性更优的4-溴喹啉,还需额外的卤素交换步骤,进一步延长了合成路线。
6、在炔烃的卤素活化环化方面,现有报道的促进剂体系(如钯催化体系、四丁基溴化铵等)虽可实现部分喹啉衍生物的构建,但多存在底物适用范围窄、反应温度较高、产物为c3位溴代的二氢喹啉(未全芳构化)等问题,无法在温和条件下一步获得c4位溴代的全芳构化喹啉。
7、综上,现有合成技术在步骤简洁性、底物适用范围、区域选择性及反应条件温和性等方面仍存在明显不足,难以满足多种取代4-溴喹啉关键中间体的高效、低成本制备需求。因此,开发一种原料易得、步骤短、区域选择性高、适用于多种取代4-溴喹啉制备的通用性合成方法,具有重要的学术价值和现实意义。
技术实现思路
1、本发明的目的就是为了解决现有合成喹啉衍生物路线中存在的副产物多、产品收率低的问题而提供一种4-溴-喹啉衍生物及其制备方法与在合成喹啉类药物分子中的应用。
2、本发明的目的可以通过以下技术方案来实现:
3、在第一方面,本发明提供一种4-溴-喹啉衍生物的制备方法,包括以下步骤:
4、(1)以邻溴苯胺衍生物或邻碘苯胺衍生物为起始原料,在钯/铜双金属催化剂存在下,与炔丙醇发生偶联反应,制得邻炔丙基苯胺衍生物i;
5、(2)将邻炔丙基苯胺衍生物i在有机碱条件下,与磺酰氯进行n-磺酰化反应,得磺酰基保护的邻炔丙基苯胺衍生物ii;
6、(3)将邻炔丙基苯胺衍生物ii溶于有机溶剂,加入溴三甲基硅烷和lewis酸催化剂,在室温下进行亲电溴环化反应,生成中间体;无需分离,直接向同一反应体系中加入碱,原位脱除n-芳磺酰基保护并实现完全芳构化,一锅法制得4-溴-喹啉衍生物iii。
7、进一步地,步骤(1)中,所述钯/铜双金属催化剂为二氯双(三苯基膦)钯与碘化亚铜的组合,邻溴苯胺衍生物或邻碘苯胺衍生物、二氯双(三苯基膦)钯、碘化亚铜与炔丙醇的投料摩尔比依次为1:(0.02~0.30):(0.01~0.15):(1~3);
8、步骤(2)中,所述磺酰氯为对甲苯磺酰氯,对甲氧基磺酰氯,2-甲氧基磺酰氯,2,4,6-三甲氧基磺酰氯,苯磺酰氯中的一种或多种,n-磺酰化反应以吡啶为有机碱、以二氯甲烷为溶剂;邻炔丙基苯胺衍生物i、磺酰氯、吡啶的投料摩尔比比依次为1:(1~1.5):(1~3);
9、步骤(3)中,所述lewis酸催化剂为三氟甲磺酸铋;所述碱为氢氧化钾或氢氧化钠;有机溶剂为二氯甲烷,邻炔丙基苯胺衍生物ii、溴三甲基硅烷、三氟甲磺酸铋的投料摩尔比依次为1:(1~6):(0.05~0.3)。
10、在第二方面,本发明提供一种采用如上任一所述方法制得的4-溴-喹啉衍生物,其结构式如下所示:
11、;
12、其中r为氢、6,7-二甲氧基、6,7-二甲基、6-甲基、7-甲基、6-氟、7-氟、6-溴、7-氟、6-溴、5-氯、6-氯、7-氯、6,8-二氯、6-腈基、6-三氟甲基、6-甲氧基-7-羟基、6-酰胺基-7-甲氧基中的一种。
13、在第三方面,本发明提供一种4-溴-喹啉衍生物在合成喹啉类药物分子中的应用。
14、进一步地,所述的喹啉类药物分子包括喹啉类抗疟药或喹啉类抗肿瘤药,喹啉类抗疟药包括氯喹、羟氯喹、哌喹或阿莫地喹,喹啉类抗肿瘤药包括替沃扎尼或卡博替尼。
15、进一步地,所述4-溴-喹啉衍生物为4-溴-7-氯喹啉;所述喹啉类药物分子为阿莫地喹,阿莫地喹通过以下方法制得:将4-溴-7-氯喹啉与4-乙酰氨基-2-(二乙氨基甲基)苯酚进行亲核芳香取代反应,制得阿莫地喹;具体包括以下步骤:
16、(1)将4-乙酰氨基-2-(二乙氨基甲基)苯酚与酸溶液混合反应,获得中间产物i;
17、(2)向步骤(1)中获得的中间产物i中加入碱溶液,再加入4-溴-7-氯喹啉后反应,获得目标产物阿莫地喹,反应式如下所示:
18、。
19、进一步地,所述的酸溶液为盐酸溶液;所述的碱溶液为氢氧化钠溶液;
20、所述4-乙酰氨基-2-(二乙氨基甲基)苯酚与4-溴-7-氯喹啉的摩尔比1:1~1.2。
21、进一步地,所述4-溴-喹啉衍生物为6,7-二甲氧基-4-溴喹啉,所述喹啉类药物分子为替沃扎尼,替沃扎尼通过以下方法制得:将6,7-二甲氧基-4-溴喹啉、4-氨基-3-氯苯酚进行反应得到中间产物i;所得中间产物i与三光气,3-氨基-5-甲基异唑进行反应,得到目标产物替沃扎尼;具体包括以下步骤:
22、(1)将6,7-二甲氧基-4-溴喹啉、4-氨基-3-氯苯酚进行反应得到中间产物i;
23、(2)将步骤(1)中得到的中间产物i与三光气,3-氨基-5-甲基异唑进行反应,得到目标产物替沃扎尼,反应式如下所示:
24、;
25、其中,步骤(1)中6,7-二甲氧基-4-溴喹啉、4-氨基-3-氯苯酚摩尔比为1:1~2;
26、步骤(2)中中间产物i、三光气、3-氨基-5-甲基异唑的摩尔体积比为1:1~3:1~3。
27、进一步地,所述4-溴-喹啉衍生物为6,7-二甲氧基-4-溴喹啉,所述喹啉类药物分子为卡博替尼,卡博替尼通过以下方法制得:将6,7-二甲氧基-4-溴喹啉、4-氨基苯酚进行反应得到中间体4-[(6,7-二甲氧基喹啉-4-基)氧基]苯胺;所得中间体与1-((4-氟苯基)氨基甲酰基)环丙烷-1-羧酸、2-氯-4,6-二甲氧基-1,3,5-三嗪进行反应得到目标产物卡博替尼,具体包括以下步骤:
28、(1)将6,7-二甲氧基-4-溴喹啉、4-氨基苯酚进行反应得到中间产物i;
29、(2)将步骤(1)中得到的中间产物i与1-((4-氟苯基)氨基甲酰基)环丙烷-1-羧酸、2-氯-4,6-二甲氧基-1,3,5-三嗪进行反应得到目标产物卡博替尼,反应式如下所示:
30、;
31、其中,步骤(1)中6,7-二甲氧基-4-溴喹啉、4-氨基苯酚的摩尔比为1:1~2;
32、步骤(2)中中间产物i、1-((4-氟苯基)氨基甲酰基)环丙烷-1-羧酸、2-氯-4,6-二甲氧基-1,3,5-三嗪的摩尔比为1:1~3:1~3。
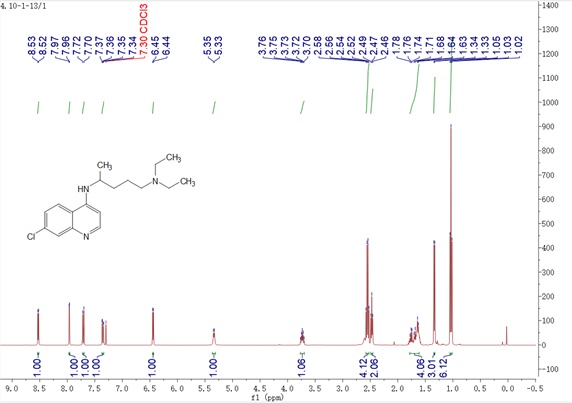
33、进一步地,将7-氯-4-溴喹啉、2-氨基-5-二乙氨基戊烷、pd(oac)2、双(2-二苯基磷苯基)醚、cs2co3、二氧六环,搅拌反应得氯喹。其中,7-氯-4-溴喹啉、2-氨基-5-二乙氨基戊烷、pd(oac)2、双(2-二苯基磷苯基)醚、cs2co3、二氧六环的投料比依次为1mmol:1~2mmol:0.05~0.2mmol:0.1~0.2mmol:1~3mmol:1~20ml。反应式如下:
34、。
35、进一步地,将7-氯-4-溴喹啉、5-(n-乙基-n-2-羟乙基胺)-2-戊胺、tbaf、dmso混合,回流下搅拌反应,得到羟氯喹;其中,所述7-氯-4-溴喹啉、5-(n-乙基-n-2-羟乙基胺)-2-戊胺、tbaf、dmso的用量比为1mmol:(1~2)mmol:(0 .1~2.0)mmol:(1~20)ml。反应式如下:
36、。
37、进一步地,将7-氯-4-溴喹啉衍生物与哌嗪进行偶联反应,得到中间体7-氯-4-(1-哌嗪基)喹啉,接着中间体7-氯-4-(1-哌嗪基)喹啉与1-溴-3-氯丙烷反应生成哌喹。其中,所述7-氯-4-溴喹啉、哌嗪投料比依次为1mmol:(1~3)mmol。所述7-氯-4-(1-哌嗪基)喹啉、1-溴-3-氯丙烷用量比为1mmol:(1~3)mmol。
38、
39、所述喹啉类药物分子还包括奎宁、伯氨喹、乐伐替尼和福瑞替尼中的至少一种。
40、与现有技术相比,本发明具有以下有益效果:
41、(一)反应条件温和,步骤集成度高
42、本发明溴三甲基硅烷(tmsbr)兼具活化炔烃与提供溴源的双重功能,在室温下即可高效促进邻炔丙基苯胺衍生物(ii)的亲电溴环化,生成c4位溴代的全芳构化喹啉产物;环化完成后无需分离中间体,直接在同一反应体系中加碱原位脱除n-磺酰基保护,实现两步一锅串联,显著简化了操作流程,降低了中间体分离纯化的物料损耗。
43、(二)合成路线简短,总体收率优良
44、以廉价易得的邻卤苯胺和炔丙醇为起始原料,仅经3步反应即可构建4-溴喹啉骨架(iii),各步收率依次为75%~90%(步骤1)、50%~92%(步骤2)、30%~95%(步骤3)。在此基础上,4步可完成氯喹、羟氯喹、阿莫地喹的全合成;5步可完成哌喹、替沃扎尼、卡博替尼的全合成。与已有合成路线相比,本发明步骤数更少,原子经济性更高,整体合成效率显著提升。
45、(三)底物普适性强,可实现中间体平台化制备
46、本发明对含氢、卤素(f、cl、br)、烷氧基、腈基、三氟甲基、酰胺基等多种取代基的邻卤苯胺底物均具有良好的适应性,可高效制备十余种结构多样的4-溴喹啉衍生物,构成喹啉类抗疟药及抗肿瘤靶向药物的通用性中间体合成平台,具有良好的药物化学拓展价值。
47、(四)原料来源广泛,适合规模化制备
48、全程所用原料(邻溴或邻碘苯胺、炔丙醇)均为商业可得的廉价试剂,反应溶剂(二氯甲烷、甲醇)为常规有机溶剂,全程最高反应温度不超过55℃,无需特殊反应设备,操作安全,适合实验室研究与规模化生产。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com