
一种西吡氯铵的绿色合成工艺及制备的西吡氯铵的制作方法
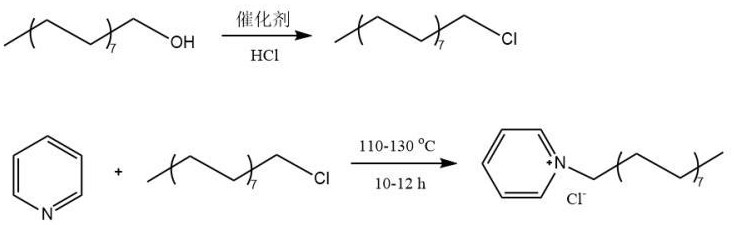
本发明属于药物合成,具体涉及一种西吡氯铵的合成工艺及制备的西吡氯铵。
背景技术:
1、西吡氯铵是主流长链烷基吡啶季铵盐抗菌原料,广泛应用于口腔护理制剂、医用消毒洗剂、皮肤抗菌产品等领域,氯代十六烷是制备西吡氯铵的关键烷基化中间体,传统工艺采用高危硫磷氯化试剂单独生产,存在副产杂质高、三废量大、能耗高并且需单独精馏提纯中间体等短板,以下为列举的现有工艺的缺陷:
2、氯化亚砜+dmf 两段工艺:氯化使用socl2(氯化亚砜)+dmf 均相催化,副产so2(二氧化硫)剧毒废气、dmf(n,n-二甲基甲酰胺)有机危废,中间体必须高真空精馏,能耗极高、成品硫残留,生产成本高,产品易发黄并有异味,总综合收率偏低。
3、三氯化磷两段工艺:产生大量亚磷酸磷系危废、磷残留超标,无法用于医药口腔原料,固废处置成本极高。
4、现有稀盐酸缓释 hcl 工艺:滴加28%稀盐酸会向体系持续带入大量外来游离水,反应釜内水相体积占比高,油水分层时有机相夹带大量醇、氯代十六烷进入水相,原料损耗大;高水量提升体系极性,促进正十六醇分子间脱水生成二烷基醚杂质;同时循环盐酸浓度窗口窄,浓度低于26%则hcl释放效率大幅下降,需频繁补加浓盐酸,含盐废水总量高。
5、现有固体酸催化工艺:缺少长周期催化剂套用稳定性数据,未形成全链条闭环生产体系。
6、因此,急需提供针对西吡氯铵的绿色合成工艺。
技术实现思路
1、针对现有技术的不足,本发明提供一种三氟甲磺酸锆催化的西吡氯铵的绿色合成工艺,解决了传统工艺杂质多、能耗高、催化剂难回收,三废排放大等难题。
2、本发明提供一种西吡氯铵的绿色合成工艺,该工艺无含硫或含磷氯化试剂引入,包括如下步骤:
3、步骤(1):将正十六醇与三氟甲磺酸锆混合,通入无水氯化氢气体进行氯化反应,得到含有氯代十六烷和生成水的氯化反应混合物,氯化反应的温度为70-90℃;
4、步骤(2):将步骤(1)得到的氯化反应混合物进行相分离,分离出下层含有催化剂的水相,保留上层含有氯代十六烷的有机相;
5、步骤(3):向步骤(2)保留的有机相中加入无水吡啶进行季铵化反应,得到含有西吡氯铵的粗品;
6、步骤(4):向步骤(3)得到的含有西吡氯铵的粗品中加入重结晶溶剂进行结晶、分离和干燥,得到西吡氯铵。
7、进一步的,无水氯化氢的量以纯氯化氢的量体现,正十六醇与纯氯化氢的摩尔比为1:(1.05-1.20);和/或三氟甲磺酸锆的质量为正十六醇质量的2-5%。
8、进一步的,上述步骤(1)中,氯化反应的时间为6-9h。
9、进一步的,上述步骤(3)中,无水吡啶与正十六醇的摩尔比为1:(1.2-1.6),季铵化反应的温度为110-130℃,反应时间为10-12h。
10、进一步的,上述步骤(4)中,上述重结晶溶剂为体积比为(2.5-3.5):1的丙酮与去离子水的混合溶液,其中结晶过程为:向步骤(3)得到的含有西吡氯铵的粗品中加入重结晶溶剂,加热至50-60℃溶解粗品,随后降温至0-5℃保温结晶。
11、进一步的,上述工艺还包括催化剂循环步骤和丙酮与去离子水混合溶剂重结晶母液精馏回收步骤:将步骤(2)中分离出的下层水相进行抽滤,收集三氟甲磺酸锆固体,用于下一批次西吡氯铵的合成;将步骤(4)中结晶后收集的母液常压35~40℃蒸馏回收丙酮。
12、在一些具体实施例中,在步骤(1)长达6–9 小时的无水hcl气相鼓泡过程中,下层分离出的水相是溶解了大量饱和hcl的强酸性溶液;三氟甲磺酸锆在这种高离子强度、高浓度酸的环境中,其溶解度会下降;将下层水相冷却至0-5℃并静置,抽滤得到三氟甲磺酸锆固体滤饼,用冰冷浓盐酸快速淋洗,随后在60℃下直接烘干,即可得到干燥的固体催化剂,直接投入下一批次的熔融正十六醇中。
13、进一步的,上述工艺还包括氯化氢闭环循环步骤:收集步骤(1)中未反应逸出的氯化氢气体,通入含有可吸收氯化氢溶剂的吸收塔中逆流吸收,生成质量浓度为26-29%的稀盐酸;将生成的稀盐酸送入解析再生塔中加热至108-115℃解析出氯化氢气体,干燥后返回步骤(1)中作为氯化反应中的无水氯化氢气体。
14、进一步的,上述工艺还包括无水氯化氢自产步骤:将质量浓度为30-32%的工业浓盐酸送入解析釜,同步滴加质量分数为96-98%的浓硫酸,浓硫酸滴速为6-9秒每滴,在90-100℃下解析释放出无水氯化氢气体,经冷凝除雾和浓硫酸干燥后送入步骤(1)中,该步骤产生的无水氯化氢气体为初始气源,正常生产阶段(氯代十六烷合成阶段)中所需的无水氯化氢由上述的氯化氢闭环循环步骤提供。具体的,本发明中使用的是250ml的产气瓶,所以滴速为6-9秒每滴,针对不同规格的产气瓶,可相应的进行滴速的调整。
15、进一步的,上述三氟甲磺酸锆可连续循环使用≥14次;经第14次循环使用后的催化剂催化合成的西吡氯铵粗品总摩尔收率相对三氟甲磺酸锆首次催化合成的西吡氯铵粗品总摩尔收率的衰减率小于5%。
16、本发明还提供采用上述绿色合成工艺制备的西吡氯铵,当三氟甲磺酸锆首次使用时,制得的西吡氯铵精制成品纯度≥99.9%,白度为88-91;当三氟甲磺酸锆连续循环使用14次时,制得的西吡氯铵精制成品纯度≥99.5%,白度为88-91。
17、本发明中的摩尔收率计算方式如下:
18、
19、本发明中的医药级西吡氯铵指的是西吡氯铵符合中国药典的要求,即产物为 1-氯化十六烷基吡啶一水合物,性状为白色或类白色鳞片状结晶或结晶性粉末,按无水无溶剂物计,含量不低于98.0%。本工艺精制后成品 hplc 纯度≥99.5%,高于药典最低限度,适用于口腔护理制剂、医用消毒洗剂等医药制剂的原料使用。
20、现有西吡氯铵生产工艺存在依赖硫磷高危氯化试剂、中间体精馏能耗高、副产醚杂质偏高、催化剂无法循环、三废排放量大以及产品存在有害杂质残留等缺陷,本发明利用三氟甲磺酸锆(zr(otf)4)作为固体酸催化剂,配合无水氯化氢气体直接氯化正十六醇,从源头切断了外源污染;本发明改用无水氯化氢气体直接鼓泡氯化,仅反应生成化学计量水,无外来稀释水,从源头缩小水相体积、降低醚化副反应、减少有机夹带损耗,配套独立自产无水hcl系统+吸收解析闭环,兼顾原料自给与超低三废优势,同时保留原固体酸一锅耦合、催化剂长周期循环核心优势。本发明提供了一种三氟甲磺酸锆固体酸催化、无水氯化氢气体鼓泡氯化、全物料闭环循环、正十六醇一锅法结合丙酮水结晶制备医药级西吡氯铵的绿色合成工艺。
21、具体的,本发明相比传统dmf+氯化亚砜两段式工艺,传统工艺中必须经过碱洗除杂和高真空减压精馏并且需要经过多次重结晶,白度仍通常徘徊在80左右且纯度易受限;而本发明仅靠简单步骤就完成催化剂分离,中间产物无需纯化直接用于季铵化反应并且终产物只需要经过一次重结晶,可使西吡氯铵成品的hplc纯度高达≥99.9%,白度达到88-91,本发明降低了提纯成本以及生产周期。
22、本发明选用三氟甲磺酸锆作为氯化步骤专用固体酸催化剂,一方面,该催化剂兼具lewis酸与brønsted酸双酸性位点,相比氯化锌、对甲苯磺酸、十二烷基苯磺酸锆、甲基磺酸锆、磺酸化mof锆、dmf均相催化体系,酸性强度匹配长链脂肪醇选择性氯化反应,可高效活化正十六醇羟基、降低c-o键断裂活化能,抑制醇分子间脱水生成二烷基醚副产物,实现高选择性端位sn2氯化;另一方面,三氟甲磺酸锆连续14批次套用后整体催化活性衰减幅度小,上述步骤(1)中的三氟甲磺酸锆循环使用14批次后合成的西吡氯铵粗品总摩尔收率相对三氟甲磺酸锆首次催化合成的西吡氯铵粗品总摩尔收率衰减率<5%,并且西吡氯铵精制成品纯度≥99.5%,在此过程中可减少一次性催化剂危废产生,避免锌盐、均相酸等杂质残留问题,契合医药原料低杂质生产要求;最后一方面,本发明巧妙运用反应体系中水相的强酸性对三氟甲磺酸锆进行简单无损回收。
23、本发明摒弃了传统的含硫、含磷氯化试剂(如氯化亚砜、三氯化磷)及均相dmf催化剂,从源头上切断了硫化物、磷化物及有色副产物的生成路径,实现了中间体氯代十六烷杂质谱的改变。由于三氟甲磺酸锆兼具特异性的lewis/brønsted双酸性位点,且配合无水氯化氢气相鼓泡实现了零外源水的一锅化法,生成的氯代十六烷中间体不夹带无机盐包裹体、硫磷残留或焦油状异色物,这种纯净的中间体状态,直接为后端的季铵化及结晶提供了优质原料基础;正是基于上述前后端工艺的紧密协同,本发明凭借前端高选择性氯化与无外源水体系带来的低的副产物环境,使得后端的丙酮与去离子水混合溶剂(体积比(2.5-3.5):1)仅需单次重结晶操作,即可使西吡氯铵精制成品纯度达 99.9%,白度跃升至 88-91。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com