
冬柏通淋颗粒HPLC特征图谱的构建方法及其特征图谱和应用与流程
本发明属于药物检测,具体涉及一种冬柏通淋颗粒hplc特征图谱的构建方法及其特征图谱。
背景技术:
1、冬柏通淋颗粒是由上海中医药大学附属第七人民医院叶景华教授的经验方“冬柏通淋合剂”转化而来,该方由关黄柏250重量份、忍冬藤833.3重量份、瞿麦500重量份、萹蓄500重量份、乌药250重量份、车前草500重量份、陈皮166.7重量份、甘草83.3重量份八味中药组成,具有清热利湿、通淋解毒的功效,临床用于急慢性肾盂肾炎、泌尿系统感染等相关病症治疗。
2、目前,现有技术中针对冬柏通淋颗粒的质量检测方法已有报道,多采用hplc检测方法进行质量控制,但是存在以下缺陷:
3、1.存在色谱条件缺陷:(1)常规短梯度洗脱程序无法实现复方中极性差异极大的多组分同步分离,低极性甘草酸、高极性绿原酸类物质出峰重叠严重,特征峰分离度不足,无法区分16个完整特征峰;(2)甲醇-水流动相体系对酚酸、生物碱、黄酮类成份洗脱选择性差,峰形拖尾严重;通用220/254nm波长无法兼顾绿原酸、小檗苷、橙皮苷多类成份最大吸收,部分低含量特征峰信号微弱无法检出;(3)普通c18色谱柱对极性酚酸保留弱,易出现峰丢失,理论板数偏低,图谱稳定性差;2.供试品前处理工艺缺陷:(1)提取溶剂采用水、低浓度甲醇、无水甲醇时,复方内酚酸、生物碱、黄酮总提取效率低,总峰面积显著下降,大量微量特征标志物无法检出;(2)回流提取虽提取效率略高,但操作繁琐、需加热设备、耗时长、易造成挥发性成份降解,批量检测效率低;超声15min提取不充分,45min提取无明显增益且浪费工时;(3)料液比0.5g/20ml样品浓度过低,部分低含量峰无响应;2.0g/20ml溶液杂质过载,色谱柱易污染、峰拖尾;常规料液比未兼顾全部特征峰提取均衡性;3.现有质控体系缺陷:仅检测马钱苷单一成份,无法同步表征忍冬藤、关黄柏、陈皮、乌药、甘草等全部组方药材特征,存在质量控制盲区;阴性干扰未系统考察,空白溶剂、缺味药材易出现杂峰干扰判定;现有图谱仅适配单一液相仪器,不同品牌设备检测结果差异大,方法耐用性差,无法用于企业多生产线、多设备批量质量检测。
4、中药复方成分复杂,仅依靠单个或多个指标成分含量测定无法全面控制制剂整体质量,行业内普遍采用高效液相(hplc)特征图谱技术实现复方整体质量均一性评价,是中药质量标准的主流质控手段。为进一步确保其临床药品质量稳定可控,需要建立科学、有效的含量测定方法。
技术实现思路
1、为克服现有技术缺陷,本发明提供了一种冬柏通淋颗粒hplc特征图谱的构建方法及其特征图谱,以实现复方制剂全组分、全方位质量一致性评价。具体地,本发明采用了以下技术方案:
2、一种冬柏通淋颗粒特征图谱的建立方法,包括以下步骤:
3、s1供试品溶液的制备:取冬柏通淋颗粒粉末,加入60~80v/v%甲醇水溶液,超声处理,放冷,再称重,用60~80v/v%甲醇水溶液补足重量,摇匀,静置,取上清液,滤过,取续滤液,即得得到供试品溶液;进一步的,s1中,所述供试品溶液的制备包括以下步骤:取冬柏通淋颗粒粉末约0.5~1.0g,精密称定,置于具塞锥形瓶中,加入适量60~80v/v%甲醇水溶液0.025~0.05g/ml,密塞,称定重量,超声处理20~40分钟,放冷,再称定重量,用60~80v/v%甲醇水溶液补足减失的重量,摇匀,静置,取上清液,滤过,取续滤液,即得;更进一步的,所述超声条件为频率35~40khz、功率为350~400w;
4、s2对照品溶液的制备:精密称取马钱苷对照品适量,采用60~80v/v%甲醇水溶液溶解,配制成45~55μg/ml的溶液,作为对照品溶液;
5、s3特征图谱的建立:分别精密吸取参照物溶液与供试品溶液各10~20 μl,注入高效液相色谱仪,测定,即得;
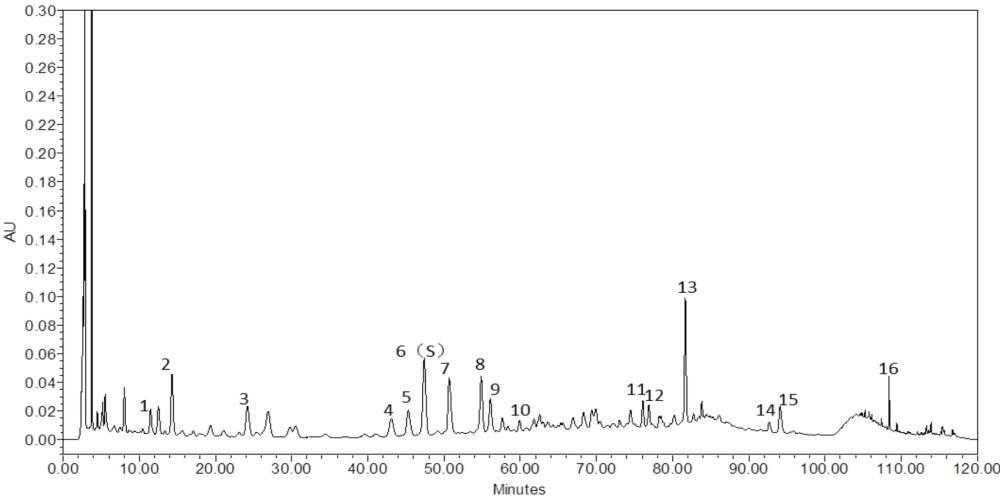
6、s4 特征图谱的确认:冬柏通淋颗粒样品按照上述检测方法获得供试品特征图谱,应呈现16个特征峰;
7、进一步的,所述所述甲醇水溶液的浓度为70v/v%;
8、进一步的,s3中,所述测定条件包括:
9、色谱柱:以十八烷基硅烷键合硅胶为填充剂,色谱柱为waters xselect hss t3,柱长25cm,内径4.6mm,粒径5 μm;
10、流动相a为乙腈,流动相b为0.2v/v%磷酸水溶液,进行梯度洗脱;
11、检测波长为237nm,柱温为30℃,流速为1.0ml/min;
12、理论板数按马钱苷峰计算不低于2000;
13、更进一步地,s3中,所述测定条件中梯度洗脱程序为:0~35min,a:8%,b:92%;35~75min,a:8%→20%,b:92%→80%;75~82min,a:20%→25%,b:80%→75%;82~97min,a:25%,b:75%;97~110min,a:25%→60%,b:75%→40%;110~111min,a:60%→80%,b:40%→20%;111~114min,a:80%,b:20%;114~115min,a:80%→8%,b:20%→92%;115~120min,a:8%,b:92%;
14、进一步的,s4中,所述16个共有特征峰中,其中8个峰被指认,峰1为隐绿原酸,峰3为绿原酸,峰5为去甲异波尔定,峰6为马钱苷,峰13为橙皮苷,峰14为盐酸巴马汀,峰15为盐酸小檗碱,峰16为甘草酸;
15、更进一步地,s4中,峰1、峰2、峰3均来源于忍冬藤,峰4、峰6来源于忍冬藤,峰5来源于乌药,峰7、峰9、峰14、峰15来源于关黄柏,峰8来源于关黄柏,峰10来源于瞿麦,峰11来源于车前草,峰12、峰13来源于陈皮,峰16来源于甘草;
16、更进一步的,s4中,与马钱苷参照物峰相对应的峰为s峰,计算其余色谱峰与s峰的相对保留时间,其相对保留时间应在规定值的±10%范围之内,规定值为:峰1为0.24、峰2为0.30、峰3为0.52、峰4为0.91、峰5为0.96、峰7为1.07、峰8为1.16、峰9为1.18、峰10为1.26、峰11为1.60、峰12为1.62、峰13为1.72、峰14为1.95、峰15为1.98、峰16为2.28;
17、本发明的第三方面提供了上述任一种冬柏通淋颗粒特征图谱的建立方法在冬柏通淋颗粒检测领域的应用;
18、进一步的,所述应用为将冬柏通淋颗粒样品按照上述检测方法获得供试品特征图谱,且所述特征图谱应呈现16个特征峰,与马钱苷参照物峰相对应的峰为s峰,计算其余色谱峰与s峰的相对保留时间,其相对保留时间应在规定值的±10%范围之内,规定值为:峰1为0.24、峰2为0.30、峰3为0.52、峰4为0.91、峰5为0.96、峰7为1.07、峰8为1.16、峰9为1.18、峰10为1.26、峰11为1.60、峰12为1.62、峰13为1.72、峰14为1.95、峰15为1.98、峰16为2.28;
19、本发明所述的冬柏通淋颗粒特征图谱的构建方法具有以下有益效果:
20、(1)克服了现有技术中对于中成药提取前处理的难点。本发明前处理是提取溶剂、提取方式、超声时长、料液比四参数协同优化的最优组合,单一参数调整都会破坏多组分提取均衡性,开发过程需克服多重相互制约的技术矛盾;
21、(2)克服了长时程分段梯度洗脱程序开发难点。本发明梯度程序并非简单常规乙腈-磷酸水体系套用,而是针对冬柏通淋颗粒特有多极性组分开发而成,首先,解决了早期强极性峰群(0~35min,峰1-峰5)的分离问题,控制了中段中极性特征峰群(35~97min,峰6-峰13)精细分段控斜率,实现了晚期弱极性三萜/生物碱峰(97~120min,峰14-峰16)快速洗脱与柱平衡设计;
22、(3)237nm专属波长协同梯度的配套设计。常规220/254nm双波长无法同步匹配酚酸、生物碱、黄酮最大吸收,237nm为经全波长扫描筛选得到的专属单波长,与本梯度程序配套使用,才能保证16个特征峰均具备稳定、可检出的紫外响应;若更换常规波长,即便采用本梯度,低含量峰10、峰11、峰14可能会完全消失,梯度与检测波长存在不可分割的协同技术关联。
23、(4)质控覆盖范围广:可同时标识忍冬藤、乌药、车前草、陈皮、关黄柏、瞿麦、甘草7味全部组方药材专属特征峰,一次性指认隐绿原酸、绿原酸、去甲异波尔定、马钱苷、橙皮苷、盐酸巴马汀、盐酸小檗碱、甘草酸8种核心药效物质,消除单一成分质控盲区。
24、(5)本发明检测方法通用性强。waters、agilent、thermo三类主流液相设备检测,全部特征峰相对保留时间rsd≤3.7%,均落在预设允许区间,且检测结果稳定:各条件下峰面积rsd均<10%,图谱重现性好;
25、(6)具有广泛的产业应用价值。本方法操作简便、无需复杂前处理设备、图谱信息丰富、通用性强,可直接载入冬柏通淋颗粒国家标准/企业内控标准,大幅提升中药复方颗粒质量可控性,降低产品批间差异,减少不合格品流出,具备显著的产业化推广价值。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com