
一种用于对苯二甲酸加氢精制反应的钯炭催化剂及其制备方法与流程
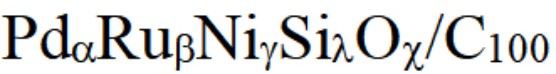
本发明涉及催化剂领域,具体涉及一种用于对苯二甲酸加氢精制反应的钯炭催化剂及其制备方法。
背景技术:
1、高纯度对苯二甲酸(pta)是制造聚酯纤维、薄膜、绝缘漆的重要原料,也用作染料中间体。pta生产装置是整个化纤工业的龙头装置,生产工艺主要包括氧化单元和精制单元。由氧化过程得到的粗对苯二甲酸(cta)中含有的主要杂质是对羧基苯甲醛(4-cba),其不但会在结晶时形成共晶造成污染,还会在下游产品生产中影响聚合反应,它的含量高低是pta质量的重要指标。加氢精制过程的主要任务就是降低粗对苯二甲酸中的4-cba含量,核心技术就是过程中的催化剂和其应用。
2、目前工业上用于粗对苯二甲酸加氢精制过程的多相催化剂是钯炭催化剂,如美国专利us4476242。如果直接将含钯化合物负载到活性炭上,易导致制得的催化剂中金属钯的分散度很低。在还原工序之前将含钯化合物浸渍液中的钯离子转变成不溶性化合物,可取得较好的效果,防止钯的迁移及晶粒长大。如美国专利us4138560在浸渍液中加入双氧水,使钯的水溶性化合物水解生成不溶性化合物,但可能会影响催化剂其他方面的物化性质。美国专利us4476242则提出用甲醇或吡啶等有机溶剂配制含钯化合物的浸渍液,据称这对防止钯的迁移及晶粒长大也非常有效,但甲醇或吡啶等对人体有害的有机化合物,不利于环境保护和人体健康。中国专利cn103028398a采用柠檬酸、酒石酸、马来酸、草酸和乳酸等调整ph值,将所得浸渍液负载到活性炭载体上,以解决pta加氢精制工业生产中4-cba转化率低的问题。
3、中国专利cn120920060a运用具有含氧官能团的改性碳材料、覆盖剂和钯前驱体水溶液的组合物,该催化剂在pta加氢精制反应中能显著提高催化效率,有效降低4-cba的残留量。中国专利还利用酶溶液处理来改进钯炭催化剂,所得催化剂用于pta加氢精制反应时具有高活性的特点。中国专利cn103157464a公开了对载体活性炭进行打磨洗涤、酸处理和氧化还原处理的方法,选用具有竞争吸附和稳定作用的分散剂和还原剂,提高分散度、降低粒度,得到粒径小于2纳米的高性能催化剂。
4、由于对苯二甲酸加氢精制反应为一级反应,反应速度快,反应物难以穿透到催化剂颗粒内部进行反应,使得颗粒内部的活性组分不能有效发挥作用。出于充分利用贵金属的考虑,通常将钯炭催化剂做成蛋壳型,使活性组分贵金属主要负载于载体表面。由于加氢反应在金属钯表面进行,因此对于钯负载量相同的催化剂,钯的分散度越高,或钯的微晶含量越高,热稳定性越好,催化剂活性就越高,使用寿命也越长。
5、如中国专利cn119318955a公开了一种钯含量呈类蛋白型分布的钯炭催化剂,低于5%的钯分布在0~5微米的表层,80~95%的钯分布在5~50微米的类蛋白层,其余钯分布在50~200微米的内层,该催化剂用于pta精制反应时,具有减少钯流失、活性高、寿命长的特点。美国专利us6066589以na2pdcl4为前驱体并添加过氧化氢,所制得的催化剂中,钯在深度为0~20微米表层的负载量低于总负载量的一半,这可能会对4-cba的转化效率造成一定影响。
6、但外表层的贵金属元素也易在反应过程造成流失,需要加以改进减少流失。如cn103769210a中公开了以聚二甲基硅氧烷为母体的改性有机硅,如氨改性有机硅、环氧改性有机硅或聚醚改性有机硅,喷涂到干燥新鲜催化剂上,然后在惰性气体保护下干燥;提高了粗对苯二甲酸加氢精制钯炭催化剂的耐磨性;cn104549241a所公开的 技术实现要素: 与此相类似。
7、然而,外表层的贵金属元素在反应过程中也容易流失,需要加以改进以减少流失。如中国专利cn103769210a公开了以聚二甲基硅氧烷为母体的改性有机硅,如氨改性有机硅、环氧改性有机硅或聚醚改性有机硅,将其喷涂于新鲜干燥的催化剂上,然后在惰性气体保护下干燥,提高了粗对苯二甲酸加氢精制钯炭催化剂的耐磨性。中国专利cn104549241a所公开的发明内容与此相类似。
8、除单钯活性组分催化剂外,中国专利cn104549255a还公开了采用碱土金属元素和镧系元素进行改性的方法,以解决对苯二甲酸加氢精制工业生产中催化剂抗硫性能差、钯晶粒易长大的问题。中国专利cn119215887a公开了负载于活性炭载体上的钯钌双金属催化剂,催化剂中pd(111)晶面暴露原子的占比为25%~75%,将其应用于pta加氢精制过程,能够有效降低残余4-cba含量。
9、此外,中国专利cn103721706a通过在还原洗涤容器中设置气体分布器或多孔板,改进了pta加氢精制钯炭催化剂的还原洗涤方法。中国专利cn103028422a还公开了pta加氢精制钯炭催化剂因钯晶粒长大而失活后的再生方法。
10、总之,现有技术中,由于钯元素价格昂贵,催化剂的制造和使用成本较高;钯元素在分布结构上存在矛盾冲突,易导致使用效率降低或活性组分流失,进而影响催化剂的活性和稳定性;此外,催化剂的抗硫性能和耐磨损性能也会影响其稳定使用和寿命。
技术实现思路
1、本发明旨在解决现有技术中催化剂在制备和使用过程中存在的转化活性低、稳定性差、抗硫性能不足、使用强度不够以及制造和使用成本高等问题,提供了一种用于对苯二甲酸加氢精制反应的钯炭催化剂及其制备方法。
2、本发明的技术方法如下:
3、一种用于对苯二甲酸加氢精制反应的钯炭催化剂,所述催化剂的组成满足化学式,为0.03~0.05,为0.01~0.04,为0.02~0.1,为0.01~0.02,为满足各元素原子价所需氧原子数。
4、本发明还提供了一种用于对苯二甲酸加氢精制反应的钯炭催化剂的制备方法,包括以下步骤:
5、s1、根据催化剂的化学式,称量酸洗活性炭、镍的可溶盐溶液、钌的可溶盐溶液、钯的可溶盐溶液和硅树脂溶液;
6、s2、在酸洗活性炭上等体积浸渍镍的可溶盐溶液、钌的可溶盐溶液并干燥,再等体积浸渍钯的可溶盐溶液并干燥;
7、s3、对s2步骤处理后的浸渍物雾化喷洒硅树脂溶液,干燥至树脂完全固化,再用去离子水打浆,得到催化剂浆液;
8、s4、采用碱性溶液中和s3步骤处理后的催化剂浆液,洗涤、干燥,得到钯炭催化剂。
9、可选地,所述酸洗活性炭的步骤包括:采用0.05 wt%~0.1wt%的无机酸浸泡活性炭粉2~8小时,洗涤、干燥,得到酸洗活性炭;其中,所述无机酸选自盐酸、硝酸、磷酸中的一种或多种;所述干燥的步骤包括:将洗涤后的产物在氮气保护下80~130℃干燥1~10小时;所述活性炭粉选自木质炭粉、竹质炭粉、煤基炭粉、果壳炭粉、石油焦炭粉、树脂基炭粉中的一种或多种,粒径为2~5毫米、表面积为500~1300m2/g、孔体积为0.3~0.9ml/g。
10、可选地,所述含钯可溶盐选自钯的卤化物、乙酸盐、草酸盐、硝酸盐中的一种或多种,所述钯的卤化物包括氯化钯和/或氯钯酸;所述镍的可溶盐选自镍的卤化物、硝酸盐、硫酸盐、醋酸盐中的一种或多种。所述钌的可溶盐溶液选自钌的卤化物、硝酸盐、氧化物中的一种或多种。
11、可选地,所述硅树脂溶液包括硅树脂和溶剂;其中,硅树脂选自甲基硅树脂、苯基硅树脂、甲基苯基硅树脂、环氧改性硅树脂中的一种或多种;所述溶剂包括丙酮、甲苯、二甲苯、甲基乙基酮、二氯甲烷、三氯乙烷、乙酸乙酯、乙酸丁酯、石油醚、乙醇中的一种或多种。
12、可选地,所述在酸洗活性炭上等体积浸渍镍的可溶盐溶液、钌的可溶盐溶液后的干燥条件为在100~140℃氮气保护下干燥0.5~5小时,所述再等体积浸渍钯的可溶盐溶液后的干燥条件为在100~140℃氮气保护下干燥2~6小时。
13、可选地,所述s3步骤中,雾化喷洒硅树脂溶液的步骤包括:将s2步骤处理后的浸渍物转移到旋转转盘上,雾化喷洒硅树脂溶液;固化的方式为常温自干和/或加热固化;其中,固化的条件为氮气保护下40~50℃干燥1~3天后,再在100~130℃下干燥1~10小时。
14、可选地,所述s4步骤中,碱性溶液为5wt%~10wt%碳酸氢铵溶液,所述中和至ph值为7.0~7.4;所述干燥为气流干燥,气流干燥的条件为尾气温度130~160℃。
15、本发明还提供了一种对苯二甲酸加氢精制的方法,包括以粗对苯二甲酸为原料,在上述的催化剂,和上述的制备方法获得的催化剂存在下,将催化剂还原后,进行加氢反应得到高纯度的对苯二甲酸,其中,对羧基苯甲醛低于2wt%;所述加氢反应的温度为270~290℃、压力为7~8.5mpa、氢分压为0.5~1mpa、反应时间为5~30分钟。
16、可选地,所述还原过程采用气相还原或液相还原;还原剂/钯元素摩尔比5~40倍;气相还原剂选自氢气或氢气和氮气或氩气的混合气;气相还原温度130~220℃、还原时间为1~10小时;液相还原剂选自甲酸、甲醛、抗坏血酸、水合肼、葡萄糖中的一种或多种;液相还原温度为80~100℃,还原时间为0.1~1.5小时/千克催化剂。
17、本发明的有益效果是:
18、一、本发明的催化剂用于粗对苯二甲酸加氢精制反应时,能够发挥出更优异的催化性能,具有良好的4-cba转化活性和活性稳定性,并具有较好的抗硫性能和耐磨性能,有利于催化剂的长期稳定使用,适用于工业化生产。
19、二、 本发明的催化剂制备方法,所用原料广泛易得,简化了制备步骤,降低了对苛刻条件的要求,并相对降低了制备成本,便于催化剂的生产制造和使用。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com