
核苷Z-式和E-式N6-羟基异戊烯腺苷的合成方法及应用
本发明属于核酸表观遗传学和药学研究领域,更具体地,涉及一种核苷
z-式和
e-式
n6-羟基异戊烯腺苷的合成方法及应用(
n6-羟基异戊烯腺苷,即,io6a),提供了一种核酸脂质修饰的化学合成新方法,利用该方法合成的
z-式和
e-式
n6-羟基异戊烯腺苷能够进一步对体内体外的核酸进行标记、定位以及富集等,促进后续的分子机理和药物研发研究。
背景技术:
1、表观遗传学等研究内容关注核酸上的修饰基团,其生理学意义极其重要。目前的研究主要集中于甲基化等修饰基团。在150余种核酸修饰基团中,除了甲基化修饰基团外的研究手段十分有限。脂质修饰是很重要的一种化学修饰,其分子机制刚刚起步,研究手段、方法十分有限,导致研究进展十分缓慢。发展一种特异性的针对脂质修饰的定位、标记以及富集方法将具有现实的科学研究意义。特别针对
n6-羟基异戊烯修饰核苷的合成及应用目前研究较为规范,高效率化学合成,高选择性转化及潜在生物学应用十分匮乏。
2、以现有技术中报道的5种合成路线为例:
3、(1)合成路线一:
e-式和
z-式混合io6a核苷化学合成
4、
5、文献一(
biochemistry2013,
52(36), 6182)报道了通过混合构型 e/z 型的 1-羟基异戊胺(a2)与 6-氯腺苷碱基衍生物(a1’)反应,得到非对映异构体混合物a3/a3’。随后,该混合物在 vorbruggen 反应条件下与糖基供体a4进行缩合,进而得到核苷类产物混合物a5/a5’。
6、该路线步骤较为简洁,在一定程度上实现了目标结构的合成。然而,由于反应过程中始终存在构型混合的问题,所得产物为不同立体异构体的混合物,其在结构明确的生物活性研究或药物开发中的应用价值因此受限。目前,针对单一构型产物的高效、立体选择性合成方法仍有待建立。
7、(2)合成路线二:
e-式和
z-式混合io6a核苷化学合成
8、
9、文献二(
acs med. chem. lett.2017,
9(2), 89–93)报道了一种从异构体醇混合物(b1/b1’)出发的合成路线。在典型mitsunob反应条件下(采用diad、三苯基膦,以thf为溶剂),该混合物与邻苯二甲酰亚胺钾盐反应,得到相应的构型混合产物b2/b2’。随后,通过四丁基氟化铵(tbaf)脱除硅基保护基,得到中间体混合物b3/b3’。
10、该路线步骤明确、条件成熟,在实验室合成中具备较好的可操作性。然而,由于反应全程未实现立体化学控制,终产物始终为立体异构体混合物,这极大限制了其在需要明确构效关系研究或单一光学纯药物开发中的应用价值。因此,发展能够高效、高选择性获得单一构型产物的合成方法,仍具重要意义。
11、(3)合成路线三:
e-式io6a核苷化学合成
12、
13、文献三(
synlett.1991,
11, 795-6;
j. am. chem. soc.2006,
128, 7025-7035)报道了一种立体选择性合成路线,该路线以特定构型的醇底物c1为起始原料。首先,在n-氯代琥珀酰亚胺(ncs)和三苯基膦存在下,c1发生氯代反应,以构型保持的方式转化为关键中间体氯化物c2。随后,c2与邻苯二甲酰亚胺钾盐发生亲核取代反应,得到取代产物c3。最后,采用四丁基氟化铵(tbaf)脱除c3中的硅基保护基,高效获得单一构型的终产物醇c4。
14、该合成路线的优势在于全程实现了立体化学控制,成功获得了构型单一的最终产物,这为后续的构效关系研究与药物开发提供了重要基础。然而,该策略高度依赖于具有特定绝对构型且光学纯度高的起始原料c1。文献中未详细阐述c1本身的合成效率、规模化制备的可行性或其所涉及的合成挑战,这使得该路线的实际应用价值与普适性存在一定的不确定性。
15、(4)合成路线四:
e-式io6a核苷化学合成
16、
17、文献四(
j. am. chem. soc.2020,
142(49), 20788–20795)报道了一种基于gabriel胺合成法核心策略的改进路线。该方法以廉价易得的异戊烯衍生物d1为起始原料,通过次氯酸(消毒水体系)直接氯代得到中间体d2,但该步骤的区域与立体选择性以及具体反应效率在原文中未予明确报道。所得氯代物不经分离纯化,直接与醋酸钾进行亲核取代,转化为醇d3。随后,d3与三溴化磷反应生成溴代物d4,后者不经纯化即与邻苯二甲酰亚胺钾盐反应,获得保护胺中间体d5。最后,通过水合肼水解脱除保护基,顺利得到目标胺产物d6。
18、该合成路线的优势在于采用廉价易得的起始原料,并借鉴经典gabriel合成策略,整体路线设计具有逻辑性,且部分中间体免于纯化,操作较为简便。然而,从d1至d3的转化步骤(即氯代与亲核取代两步)被指出存在合成效率偏低的问题,这直接影响路线的整体产率与实际应用前景,可能制约其规模化制备的可行性。因此,该路径在实验室合成上具有一定参考价值,但在实际生产应用前,仍需对前期步骤的效率与选择性进行深入优化。
19、(5)合成路线五:
e-式io6a核苷化学合成
20、
21、文献(
org lett. 2025;
27(10), 2284-2288.)报道的合成路线,是以1-羟基丙酮为起始原料,首先,原料与wittig试剂反应生成产物e3,产率62%,但文献未明确该步骤的立体选择性。随后,对e3的末端羟基进行tbs保护得到e4,产率96%;接着,利用氢化铝锂(lialh4,简写为lah)将化合物4中的乙酯基团还原,制得醇类中间体e5,产率98%。尽管后续步骤均为成熟的文献常规方法,整体路线切实可行,但该策略存在显著瓶颈:wittig反应无法实现完全的立体专一性,导致生成非等比例的
e/z构型混合物,且这两种异构体难以分离。
技术实现思路
1、针对现有技术的以上缺陷或改进需求,本发明的目的在于提供核苷
z-式和
e-式
n6-羟基异戊烯腺苷的合成方法及应用,为核苷
z-式和
e-式
n6-羟基异戊烯腺苷的合成提供了新的途径;合成的核苷
e-式
n6-羟基异戊烯腺苷、核苷
z-式
n6-羟基异戊烯腺苷可用于筛选治疗脑梗的潜在标志物。
2、为实现上述目的,按照本发明的一个方面,提供了一种核苷
e-式
n6-羟基异戊烯腺苷的合成方法,其特征在于,合成路线如下:
3、。
4、作为本发明的进一步优选,其中,b3化合物合成路线如下:
5、。
6、作为本发明的进一步优选,合成方法包括以下步骤:
7、(1)将化合物a1和化合物b1共同溶解在n, n-二甲基甲酰胺(dmf)溶剂中,20℃~50℃搅拌反应,生成化合物a2;优选的,搅拌反应是在室温下进行的;
8、(2)将化合物a2溶于二氯甲烷(dcm)中,加入水杨酸、叔丁基过氧化氢(t-buooh)和二氧化硒,20℃~40℃搅拌反应,生成化合物a3;优选的,搅拌反应是在室温下进行的;
9、(3)将化合物a3溶于吡啶(pyridine)中,加入4,4'-双甲氧基三苯甲基氯(dmtrcl),10℃~40℃搅拌反应,生成化合物a4;优选的,搅拌反应是在室温下进行的;
10、(4)将化合物a4溶于乙醇(etoh)中,加入水合肼,50℃~70℃搅拌反应,生成化合物a5;优选的,搅拌反应是在55℃下进行的;
11、(5)将化合物a5和化合物b3溶于正丁醇溶剂中,在搅拌条件下于90℃~120℃进行加热回流反应,生成化合物a6;优选的,反应是在110℃下进行的;
12、(6)将化合物a6溶于四氢呋喃(thf)溶剂中,加入四丁基氟化铵(tbaf)试剂,0℃~50℃搅拌反应,生成化合物a7;优选的,搅拌反应是在室温下进行的。
13、作为本发明的进一步优选,步骤(1)中,化合物a1与化合物b1的当量比为1:(1~1.2);
14、步骤(2)中,化合物a2、水杨酸、叔丁基过氧化氢、二氧化硒的当量比为1:(0.1~0.2):(2~4):(0.05~0.1);
15、步骤(3)中,化合物a3、4,4'-双甲氧基三苯甲基氯的当量比为1:(1~2);
16、步骤(4)中,化合物a4与水合肼的当量比为1:(1~2);
17、步骤(5)中,化合物a5与化合物b3的当量比为1:(1~1.2);
18、步骤(6)中,化合物a6与四丁基氟化铵的当量比为1:(3~5)。
19、作为本发明的进一步优选,b3化合物的合成方法如下:
20、将化合物b2溶于四氢呋喃中,加入咪唑和叔丁基二甲基氯硅烷(tbscl),0℃~50℃搅拌反应,生成化合物b3;优选的,搅拌反应是在室温下进行的;
21、更优选的,化合物b2、咪唑、叔丁基二甲基氯硅烷的当量比为1:(1~3):(1~3)。
22、按照本发明的另一方面,本发明提供了一种核苷
z-式
n6-羟基异戊烯腺苷的合成方法,其特征在于,合成路线如下:
23、。
24、作为本发明的进一步优选,合成方法包括以下步骤:
25、s1:将化合物c1溶于乙醇中,10℃~40℃下缓慢加入氢氧化钠水溶液,反应生成化合物c2;优选的,反应是在室温下进行的;
26、s2:将化合物c2溶于四氢呋喃,加入咪唑和叔丁基二甲基氯硅烷(tbscl),10℃~40℃搅拌反应,生成化合物c3;优选的,搅拌反应是在室温下进行的;
27、s3:将化合物c3溶于甲醇,缓慢加入硫酸,40~70℃反应,产物旋干饱和食盐水洗涤后溶于二氯甲烷,缓慢加入二异丙基氢化铝(dibal-h),-40℃~0℃下反应生成化合物c4;
28、s4:将化合物c4溶于二氯甲烷溶液中,加入三苯基膦和四溴化碳,10℃~40℃反应生成化合物c5;优选的,反应是在室温下进行的;
29、s5:将化合物c5和化合物b1共同溶解于n, n-二甲基甲酰胺(dmf)溶剂中,在10℃~50℃下搅拌反应,生成化合物c6;优选的,搅拌反应是在室温下进行的;
30、s6:将化合物c6溶于乙醇中,加入水合肼,50℃~70℃搅拌生成化合物c7;优选的,搅拌是在55℃下进行的;
31、s7:将化合物c7和化合物b3溶于正丁醇溶剂中,在搅拌条件下于90℃~120℃进行加热回流反应,生成化合物c8;优选的,反应是在110℃下进行的;
32、s8:将化合物c8溶于四氢呋喃(thf)溶剂中,加入四丁基氟化铵(tbaf)溶剂,0℃~40℃搅拌反应,生成化合物c9;优选的,搅拌反应是在室温下进行的。
33、作为本发明的进一步优选,步骤s1中,化合物c1与naoh的当量比为1:(2~10);
34、步骤s2中,化合物c2:咪唑和叔丁基二甲基氯硅烷的当量比为1:(1~3):(1~3);
35、步骤s3中,化合物c3和二异丙基氢化铝的当量比为1:(2.5~4);
36、步骤s4中,化合物c4、三苯基膦、四溴化碳的当量比为1:(1~4):(1~2);
37、步骤s5中,化合物c5与化合物b1的当量比为1:(1~1.2);
38、步骤s6中,化合物c6与水合肼的当量比为1:(1~2);
39、步骤s7中,化合物c7与化合物b3的当量比为1:(1~1.2);
40、步骤s8中,化合物c8与四丁基氟化铵的当量比为1:(3~6)。
41、作为本发明的进一步优选,b3化合物合成路线如下:
42、。
43、按照本发明的另一方面,本发明提供了核苷
e-式
n6-羟基异戊烯腺苷或核苷
z-式
n6-羟基异戊烯腺苷在筛选治疗脑梗潜在标志物中的应用。
44、通过本发明所构思的以上技术方案,与现有技术相比,本发明提供了一种高效的、高选择性的合成路线,进行z-式和
e-式io6a化学合成,克服了现有方法的冗长、繁杂以及低选择性和低效率等瓶颈。
45、(1)首先,针对
e-式io6a,合成路线如下:
46、
47、本技术的合成路线从廉价易得的异戊烯溴代衍生物为起始原料。首先,原料与邻苯二甲酰亚胺钾盐(
n phthalimide potassium salt)发生亲核取代反应,经反应完成后,仅通过简单的水洗、萃取等后处理步骤即可高效获得高纯度中间体,该步骤收率定量,操作简便,无需柱层析纯化,具有良好的规模化潜力。
48、随后,该中间体经历本路线的关键转化步骤:在二氧化硒(seo2)氧化催化下,高选择性地将末端甲基氧化为烯丙醇结构,专一性地生成
e 构型产物a3。该步骤成功克服了现有文献方法中普遍存在的立体选择性差、产物构型混杂等瓶颈,实现了单一
e 构型产物的高效构建。尽管该步反应产率约为40%,但未反应的原料可通过简单回收工艺以高达90%的回收率循环使用,显著降低了物料成本与废弃物产生。
49、得到a3后,首先与4, 4'二甲氧基三苯基氯甲烷(dmtrcl)进行羟基保护反应(该反应可优选在吡啶作为碱的条件下进行),生成dmtr保护产物a4。随后,a4在水合肼作用下高效水解脱除邻苯二甲酰亚胺保护基,经简单过滤及水洗后处理,即可以高收率获得游离胺中间体a5。
50、最后,a5与6氯腺苷反应构建核苷键(该反应尤其可以采用90℃~120℃下的加热回流,如,110°c加热回流;并尤其可在正丁醇为溶剂、三乙胺作为碱的条件下进行),得到化合物a6。将化合物a6溶于溶剂中,通过四丁基氟化铵溶液脱去叔丁基二甲基硅基的保护,粗产品经快速柱色谱纯化,成功获得单一构型的目标产物——
e 型异戊烯基腺苷(
e io6a)。该步骤反应条件成熟,后处理简便,如后文实施例6和7所示例的,最终产物经谱学确证为构型单一的纯品。
51、总结而言,本路线的核心创新与关键优势在于:利用seo2介导的高选择性氧化反应,实现了异戊烯末端甲基向
e 构型烯丙醇的高效、专一性转化,从根本上解决了现有合成方法中产物构型混合、选择性低、纯化困难等长期存在的技术难题。
52、(2)另外,针对
z-式io6a,合成路线如下:
53、
54、本技术合成路线从可商业购买的原料内酯c1出发,经过氢氧化钠水解首先得到开环的羧酸盐产物c2。在此基础上,末端羟基进一步反应得到硅基tbs保护产物粗品(该反应例如可以是与tbs-cl之间进行),经简单水洗等步骤得到纯品c3。针对末端的羧基,通过一系列还原试剂的筛选,最后确认先通过甲醇酯化再用二异丙基氢化铝可以有效还原为醇,简单水洗得到粗产物c4。醇c4反应得到溴代物c5(该反应可优选在三溴化磷和四溴化碳参与下进行)再与n-phthalimide反应得到c6粗品,经硅胶柱层析分离,得到目标物c6。c6经过水合肼水解,与6-氯腺苷反应得到目标产物核苷tbs-z-io6a(该反应尤其可在正丁醇-三乙胺回流条件进行)。最后可以通过tbaf脱除硅基保护基团,实现目标产物c9的合成。本路线从易得的原料内酯c1出发,经过7-8步反应,其中前五步可以连续操作,简单后处理纯化。后2-3步也可以连续进行。本路线为首先开发的
z-io6a的高效合成,可实现大规模生产。
55、(2)在e式io6a的合成研发过程中,我们遭遇了两大关键难题。首先是烯丙位氧化的立体选择性控制问题——现有技术中的wittig或氯代路线普遍存在e/z构型混杂、分离困难的缺陷,本发明通过使用二氧化硒(seo2)/叔丁基过氧化氢(tbuooh)/水杨酸组成的催化氧化体系,该体系在温和条件下能够高选择性地将末端甲基氧化为e构型烯丙醇,几乎不生成z式异构体,从源头解决了构型分离的瓶颈。然而,在获得烯丙醇中间体a3后,我们最初尝试直接用水合肼水解脱除邻苯二甲酰亚胺保护基,期望以最短路径获得游离胺中间体,但实验发现该游离胺因同时含有伯氨基和伯羟基,极性极大,在常规柱层析中吸附严重、拖尾显著,且无法通过简单萃取纯化,导致后续与6氯腺苷的缩合反应副产物多、转化率低。为攻克这一纯化瓶颈,经过反复试验与路线调整,先用4,4'双甲氧基三苯甲基氯(dmtrcl)将a3的伯羟基选择性保护得到a4,再进行水合肼水解得到a5。引入大体积的dmtr基团后,中间体的极性显著降低,通过简单的酸碱调节和洗涤即可高效纯化,且dmtr基团在后续核苷缩合反应中无需额外脱除,最终可在a5和b3的反应中在高温条件下被除去,未增加额外步骤。这一步骤顺序解决了制约路线实用化的核心纯化问题。
56、对于z式io6a的合成,现有技术中还没有单一z构型io6a核苷的高效合成方法。本发明从商业可得的內酯原料出发,首次开发了完整的z式合成路线。其中,将羧基高效还原为醇且不破坏z双键构型是路线的核心转化,我们对多种还原剂(包括氢化铝锂、硼烷二甲硫醚等)进行了系统筛选,最终确认二异丁基氢化铝(dibal-h)能够在温和条件下高选择性地实现该还原,且与分子中其他官能团兼容良好。此外,该路线经过工艺优化,实现了前五步反应的连续操作,仅需简单水洗、萃取即可获得纯度合格的中间体,后三步亦可连续进行,从而高效获得目标产物,从根本上解决了以往方法步骤冗长、纯化繁琐的痛点。
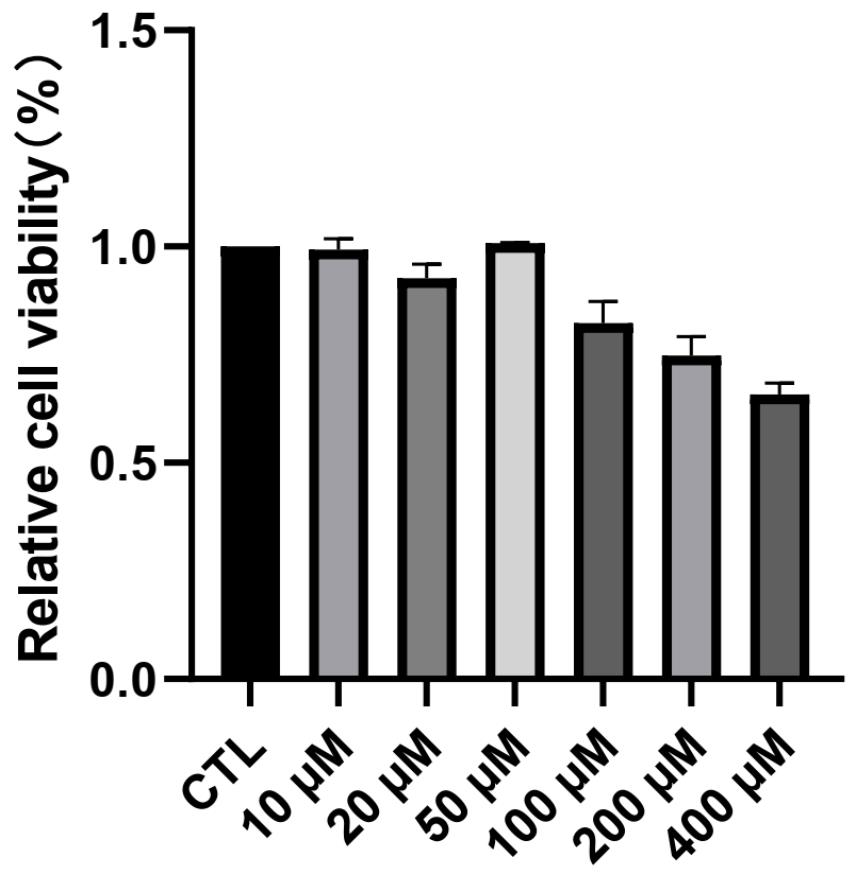
57、(4)进一步的,本发明合成路线进行了有效的化学转化,验证了选择性以及转化效率,为进一步的活性测试、高通量测序等研究奠定了坚实的基础。以后文实施例为例,合成得到的修饰核苷进行了活性测试。在mcf-7、a549等细胞系中进行了初步验证。为后续药物开发提供全新的视角和应用场景,为后续系统性研究
z-式和
e-式io6a的应用具有重大研究意义。
58、以后文实施例为例,本发明还进行了
z-io6a和
e-io6a的活性测试。在无菌条件下配制系列浓度的待测核苷溶液及阳性对照药物,并制备处于对数生长期的靶细胞悬液接种于96孔板中,待细胞贴壁后加入含不同浓度药物的培养基,同时设置空白对照孔与阴性对照孔,置于37℃、5% co2培养箱中孵育特定时间(通常为48小时);随后弃去上清,加入mtt或cck-8等检测试剂继续孵育以形成甲臜结晶或显色反应,利用酶标仪测定各孔在特定波长下的吸光度值,最后通过公式计算细胞抑制率并绘制剂量 - 效应曲线,从而得出半数抑制浓度(
ic50)以评估核苷的生物活性。整个过程中严格遵循无菌操作规范并设立复孔以确保数据的可重复性与统计学意义。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com