
治疗Wilson病认知功能障碍的多级干预铜死亡抑制剂及其制备方法
本发明属于wilson病认知功能障碍疾病领域,具体是涉及一种治疗wilson病认知功能障碍的多级干预铜死亡抑制剂及其制备方法。
背景技术:
1、wilson病(wd)是atp7b基因突变导致的常染色体隐性铜代谢障碍病,以肝、脑等器官铜异常蓄积为核心病理特征。约30%-40%的wd患者以神经精神症状为首发表现,认知障碍(ci)是其最常见的致残性并发症,核心病理基础为铜蓄积诱发的神经元损伤。现有wd临床治疗以降铜药物为主,虽可降低全身系统铜负荷,但难以穿透血脑屏障,对神经元内蓄积铜的清除效率极低,无法逆转神经元损伤,且长期用药不良反应显著、依从性差。因此,探索能够主动干预神经元损伤的更有效治疗方案,对wd认知障碍(wdci)的治疗至关重要。
2、铜死亡是新型细胞死亡方式,其触发条件为细胞内游离铜离子的异常过载。与wd的病理特征高度契合,为阐释wd认知障碍中铜蓄积诱发神经元损伤的机制提供新视角。铜死亡的执行机制为铜离子结合线粒体脂酰化蛋白,引发蛋白聚集与铁硫簇降解,导致线粒体功能障碍及细胞死亡。现有研究揭示了铜死亡进展中的两个关键环节:一方面,参与细胞铜摄取的朊蛋白(prp)被上调,导致大量细胞内铜积累,成为铜死亡的始动因素。另一方面,线粒体既是过量铜离子作用的主要靶点,其功能障碍会诱发氧化应激,导致活性氧大量蓄积,进一步推动铜死亡进程。目前针对铜死亡的干预策略多聚焦于单一环节,仅通过铜螯合剂清除铜离子或抗氧化剂修复线粒体功能,抑制效果有限,提示铜内流与线粒体损伤之间可能存在尚未被揭示的相互调控关系。据此推测,prp介导的铜异常内流与线粒体功能障碍并非独立作用,而是形成一种级联放大的恶性循环,持续加剧铜死亡进程,这或许是现有干预策略难以完全抑制铜死亡的核心原因。基于此,同时阻断铜离子内流并修复线粒体功能,有望打破潜在的恶性循环,实现全面抑制神经元铜死亡的效果。
3、基于上述分析,关注到两种具有功能互补作用的活性分子。姜黄素是从姜黄中分离出的天然多酚类化合物,可显著增强核因子e2相关因子2(nrf2)的激活活性,已有研究证实nrf2可负调控朊蛋白(prp)的表达,因此姜黄素能够通过激活nrf2抑制prp介导的铜内流,从源头阻断铜死亡的触发环节。另一方面,ghk(glycyl-histidyl-lysine)是一种天然存在的三肽,具有高亲和力铜螯合结构域。针对wd认知障碍神经元胞内高铜病理特征,ghk具备“变毒为宝”的多功能优势。具体而言,ghk不仅螯合胞内游离铜降低细胞毒性,更是因为其形成的ghk-铜络合物并非惰性代谢产物,而是能修复线粒体功能并增强ros的清除能力。该过程将毒性铜离子转化为修复线粒体的“活性资源”,可有效阻断铜死亡进程。因此,cur与ghk联合应用,cur抑制prp介导的铜内流,防止铜死亡发生;ghk螯合胞内铜并修复线粒体功能,阻断铜死亡进展。二者功能互补,缺一不可,共同打破铜内流-线粒体损伤的恶性循环,实现全面抑制神经元铜死亡。然而,尽管cur与ghk联用具有显著的协同治疗潜力,但将该策略应用于脑内仍面临两大关键挑战。一是药物递送效率不足,难以高效跨越血脑屏障并精准靶向受损神经元。二是药物作用时效短,难以在病变部位维持有效浓度以实现长效干预。
技术实现思路
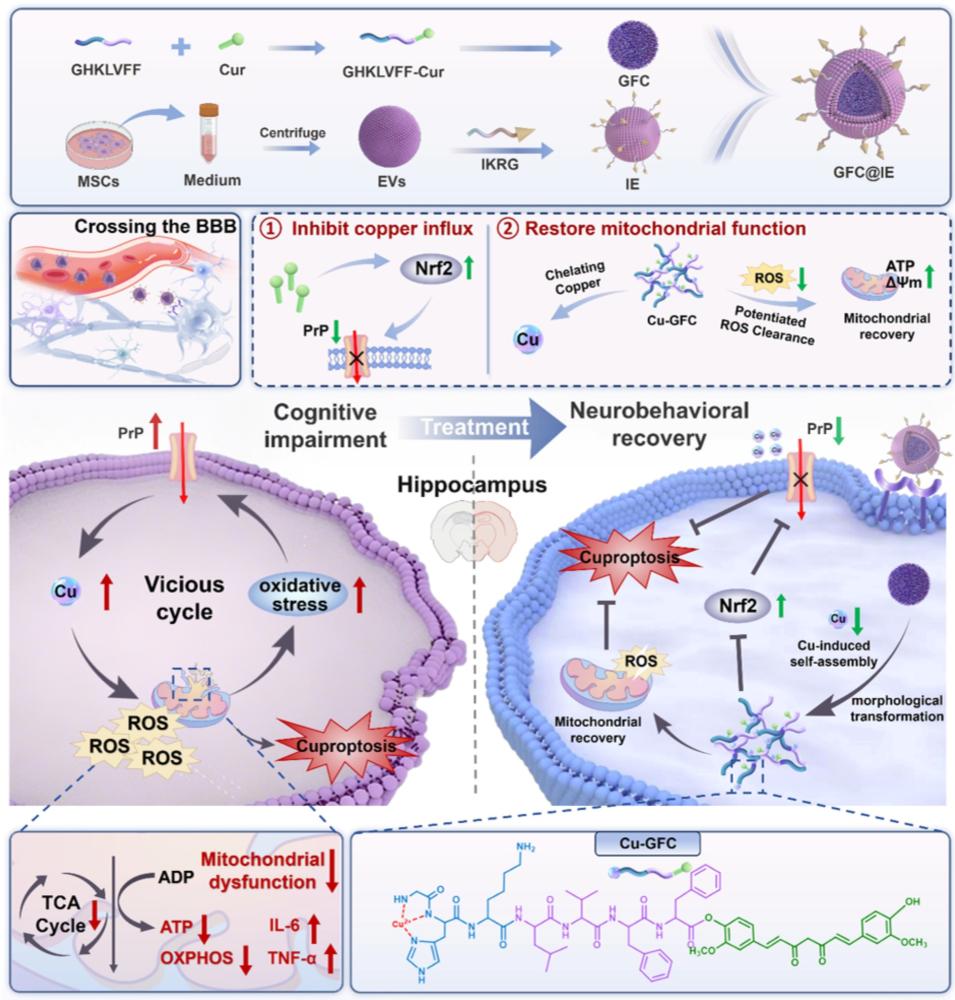
1、首先,本发明针对wd病灶神经元内铜过载的特征性环境,设计一种具有铜响应形貌转变特性的cur-多肽偶联物(ghklvff-cur,gfc),其结构整合三个功能模块:ghk:响应模块,构成形貌转变“触发器”;lvff:自组装模块,作为形貌转变结构基础;cur:药物模块。此外,天然细胞外囊泡(evs)因低免疫原性、长循环特性与跨血脑屏障(blood-brainbarrier,bbb)能力,成为药物脑部递送的理想载体。
2、本发明选用间充质干细胞来源的细胞外囊泡作为递送载体,并对其表面进行神经元特异性ikrg靶向肽(ikrg)进行修饰(ikrg-evs,ie),进一步提升递送系统的bbb穿透效率与神经元精准靶向能力。最终将gfc装载至ikrg-evs,构建精准靶向-形貌转变一体化纳米递送系统(gfc@ie)。
3、该系统创新性地实现了多环节主动干预神经元铜死亡:(1)精准靶向:借助evs靶向递送模式,实现gfc特异性识别wd脑部神经元。(2)病理环境响应:ie的磷脂双分子层可在生理环境中维持gfc递送阶段的结构稳定性,而进入靶细胞后,胞内高铜信号驱动gfc从纳米颗粒转变为纳米纤维结构。(3)功能整合:转变后的线形结构通过高比表面积特性,显著提升cur抑制prp介导的铜内流与ghk螯合胞内铜并修复线粒体功能的作用时效,共同打破铜内流-线粒体损伤的恶性循环,最终实现全面抑制神经元铜死亡、改善wd认知障碍。
4、该治疗wilson病认知功能障碍的多级干预铜死亡抑制剂的制备方法,首先,采用固相合成法制备ghklvff,随后通过化学偶联制备了ghklvff-cur(gfc);其次,分离提取间充质干细胞来源的细胞外囊泡(evs),并通过膜插入的方式在其表面修饰ikrg靶向肽,获得ikrg-evs(ie);最后将gfc与ie按优化比例混合,经超声处理及共挤出技术装载,即得精准靶向-形貌转变一体化铜死亡抑制剂gfc@ie。
5、本发明提出了这种多步干预的铜死亡抑制剂(gfc@ie),通过多环节协同作用实现对神经元铜死亡的全面抑制。与传统单一功能制剂不同,创新地通过cur与ghk肽的共价耦合构建了gfc偶联物,实现了两种治疗模块的功能互补性。一方面,cur通过上调nrf2表达来下调prp介导的铜离子流入,从源头阻断铜死亡的触发环节。另一方面,ghk肽具备通过高亲和力配位作用螯合细胞内游离铜离子的能力,将有毒铜转化为具有线粒体修复活性的ghk-铜复合物。这一机制进一步阻止了铜死亡的进展。这种双环节协同作用共同打破了铜过载和线粒体功能障碍的恶性循环,从根源上终结了铜死亡形成的级联过程。
6、为应对递送挑战,采用间充质干细胞衍生的evs,并以表面修饰ikrg肽作为递送载体。利用evs的自然bbb穿透能力和ikrg肽对神经元的特异性靶向效应,精确地将gfc从体循环传递到海马神经元。尤为关键是,gfc固有的铜响应形态转化特性可以在神经元内被触发。进入海马神经元后,胞内特有的高铜病理微环境可驱动其从球形纳米颗粒自组装为高纵横比纳米纤维。这种内源性刺激响应的原位形态转变显著提升了cur激活nrf2的效率和ghk肽的铜螯合能力。
7、本发明首先通过临床样本和动物模型验证了铜死亡是wdci的核心病理机制。并明确了铜过载与线粒体功能障碍之间自我放大恶性循环在这一病理过程中的驱动作用。临床和动物实验数据显示,铜死亡标志物fdx1、lias和dlat的表达显著上调,其表达水平与神经元损伤密切相关。蛋白质组学分析进一步揭示了这一恶性循环的存在。铜过载会引发线粒体功能障碍,进而激活氧化应激和炎症反应,这些病理变化促进了铜离子的进一步流入,最终形成铜过载-线粒体功能障碍-铜内流加剧的级联放大环路。这一发现为全面抑制神经元铜死亡提供了理论基础。基于此,验证了gfc@ie的功能。体外实验表明该抑制剂能高效穿越bbb。共定位测定和trkb受体竞争实验进一步验证了其对神经元的高特异性,神经元靶向效率提升至对照组的3.40倍。随后,通过生物透射电子显微镜(bio-tem)在细胞内高铜环境下观察到gfc从纳米颗粒向纳米纤维的形态转变。更重要的是,分子动力学模拟阐明了铜离子内源性触发的原位形貌转变机制。ghk模块与cu2+的配位重组了klvff结构域的分子间相互作用。该过程降低了系统的自由能,推动了组装体从纳米颗粒转变为富含β片的纳米纤维。
8、基于这些功能,gfc@ie能够通过多环节协同效应彻底破坏铜死亡恶性循环,从而实现对神经元铜死亡的全面抑制。体外细胞实验证实,使用该抑制剂可使神经元中铜离子水平降低70.05%。此外,线粒体膜电位和能量代谢功能均有效恢复。western blot和免疫荧光分析显示,铜死亡相关蛋白fdx1和lias的表达分别下调了78.45%和66.36%。与此同时,nrf2表达介导的prp异常激活被有效抑制。值得注意的是,单一性形态(glc@ie)仅部分降低铜离子水平,但其对恢复线粒体功能和下调铜死亡蛋白的影响明显低于gfc@ie。表明铜响应形态转变赋予的高比表面积比纳米纤维结构,对增强cur介导的nrf2激活以及ghk肽的铜螯合和线粒体修复能力至关重要。体内动物实验显示gfc@ie显著改善了wdci模型小鼠的认知功能,并有效恢复了神经元数量。海马体组织中的铜含量下降了66.25%,同时prp表达也同步下调。此外,线粒体中关键三羧酸循环代谢物(包括sucn、akg和atp)的水平分别增加了2.03倍、3.00倍和3.18倍。转录组分析进一步揭示gfc@ie下调涉及铜死亡(fdx1、lias)和神经炎症(nf-κb、il-1β)的基因通路。相反,它上调了与线粒体能量代谢相关的通路(tca循环、氧化磷酸化)和认知功能。
9、总体而言,本发明构建的gfc@ie实现了神经元铜死亡的多环节全面抑制。与仅单纯清除铜离子的临床药物dmps不同,gfc@ie通过协同性地阻断铜内流并恢复线粒体功能实现多步骤干预。这种多步干预策略为wdci的有效治疗提供了一种变革性的新方式。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com