
一种依替米贝中间体的合成工艺的制作方法
本发明属于药物制备,具体涉及一种依替米贝中间体的合成工艺。
背景技术:
1、依替米贝(ezetimibe),化学名为1-(4-氟苯基)-3(r)-[3-(4-氟苯基)-3(s)-羟丙基]-4(s)-(4-酚基)-2-吖丁啶酮,依替米贝的合成路线较长,涉及多个关键中间体。公开号为cn102285932a的专利申请公开了一种依替米贝中间体的制备方法,该方法以4-(4-氟苯甲酰基)丁酸为原料,在二氯甲烷等有机溶剂中与氯化亚砜或草酰氯等氯化试剂进行环合反应,得到6-(4-氟苯基)-3,4-二氢吡喃-2-酮,再与(s)-4-苯基噁唑烷酮在有机碱存在下缩合,得到(4s)-3-[5-(4-氟苯基)-1,5-氧代戊基]-4-苯基-2-噁唑烷酮。该方法使用氯化亚砜等腐蚀性氯化试剂,对设备要求高,三废处理压力大,且涉及的中间体与本发明不同。
2、公开号为cn102978253a的专利申请公开了一种合成依替米贝中间体的方法,该方法将(4s)-3-[5-(4-氟苯基)-1,5-二氧代戊基]-4-苯基-2-噁唑烷酮在手性羰基还原酶催化下进行不对称还原,得到(4s)-3-[(5s)-(4-氟苯基)-5-羟基-1-氧代戊基]-4-苯基-2-噁唑烷酮。该方法需要使用昂贵的手性催化剂或酶制剂,反应条件控制严格(ph 5.5~8.5,温度20~50℃),生产成本较高,同样不涉及本发明的中间体。
3、(z)-n-(4-苄氧基苯亚甲基)-4-氟苯胺(以下简称eze-20)是依替米贝合成路线中的重要中间体,其通常由对羟基苯甲醛与对氟苯胺先缩合生成(z)-4-[(4-氟苯基亚氨基)甲基]苯酚(以下简称eze-19),再经酚羟基的o-苄基化反应制得。该路线中,eze-19分子同时含有酚羟基和亚胺键(c=n),在进行o-苄基化时存在以下技术难点:一是亚胺键在强酸或强碱性条件下易水解断裂,生成对羟基苯甲醛和对氟苯胺,导致收率降低和杂质增加;二是亚胺键上的氮原子具有一定的亲核性,可能与溴苄发生n-苄基化副反应,生成季铵盐类杂质,影响产物纯度;三是苄基化反应通常需要较强的碱(如氢化钠、氢氧化钠等)和较高的反应温度,这与亚胺键的稳定性相矛盾;四是反应体系中水分过多会导致溴苄水解失活,水分过少则影响无机碱的溶解和相界面传质。因此,需要开发一种反应条件温和、选择性高、产物纯度好且适合工业化生产的eze-20合成工艺。
技术实现思路
1、针对现有技术中(z)-4-[(4-氟苯基亚氨基)甲基]苯酚的o-苄基化反应存在亚胺键易水解断裂、n-苄基化副反应难以抑制、溴苄易水解失活以及产物纯度低的问题,本发明提供一种依替米贝中间体的合成工艺,通过在二氯甲烷-水双相体系中以碳酸钾为碱、四丁基溴化铵为相转移催化剂进行温和的o-苄基化反应,控制反应阶段水相用量以兼顾碱溶解和相转移效率,并结合氢氧化钾碱洗和异丙醇-甲醇梯度溶剂置换纯化后处理,实现高选择性、高纯度的(z)-n-(4-苄氧基苯亚甲基)-4-氟苯胺制备。
2、本发明的目的可以通过以下技术方案实现:
3、一种依替米贝中间体的合成工艺,包括以下步骤:
4、(1)eze-19的制备:将对羟基苯甲醛加入异丙醇中,搅拌升温至溶清,在45~55℃下滴加对氟苯胺,滴加完毕后于45~55℃保温反应,采用高效液相色谱监测反应终点;反应结束后降温至15~25℃,离心,滤饼用异丙醇洗涤,于50~60℃干燥至水分≤0.5%,得到(z)-4-[(4-氟苯基亚氨基)甲基]苯酚(eze-19);
5、(2)o-苄基化反应:将步骤(1)得到的(z)-4-[(4-氟苯基亚氨基)甲基]苯酚与二氯甲烷混合,搅拌分散后加入碳酸钾、水和四丁基溴化铵,搅拌形成双相体系,再加入溴苄,升温至40~45℃回流反应,采用薄层色谱监测至(z)-4-[(4-氟苯基亚氨基)甲基]苯酚斑点消失;
6、(3)后处理纯化:反应结束后,向反应体系中加入氢氧化钾水溶液进行碱洗,搅拌后静置分相,弃去水相;有机相用水洗涤至中性,分出有机相并浓缩回收二氯甲烷;向浓缩残余物中加入异丙醇进行溶剂置换处理,再加入甲醇,加热溶解后缓慢降温结晶,离心,结晶产物于50~60℃干燥至水分≤0.5%,得到(z)-n-(4-苄氧基苯亚甲基)-4-氟苯胺(eze-20)。
7、步骤(1)中,选择异丙醇作为缩合反应溶剂,是因为异丙醇对对羟基苯甲醛具有良好的溶解性,升温后可使反应体系均一,有利于缩合反应平稳进行;而反应结束后降温,产物eze-19在异丙醇中溶解度显著降低而析出结晶,可直接离心分离,无需额外浓缩或萃取,简化了操作。对氟苯胺采用滴加方式,可避免局部浓度过高导致的副反应,使反应平稳可控。45~55℃的保温温度兼顾了反应速率和亚胺键稳定性:温度过低则反应速率慢、生产周期长;温度过高则可能导致已生成的亚胺键水解或发生其他副反应。反应终点采用hplc监控,确保对羟基苯甲醛残留≤5.0%、eze-19纯度≥80.0%,避免原料残留影响后续苄基化反应。干燥至水分≤0.5%是关键控制指标:eze-19中残留水分会在步骤(2)中与溴苄反应生成苄醇,消耗苄基化试剂并引入杂质,因此严格控制中间体水分是保证o-苄基化反应完全的重要前提。
8、步骤(2)中,二氯甲烷作为有机相溶解eze-19和溴苄,水相溶解碳酸钾,反应在两相界面及相转移催化剂作用下进行。二氯甲烷沸点约40℃,回流温度为40~45℃,该温度范围温和,既能提供o-苄基化反应所需的活化能,又远低于亚胺键明显水解的温度,从而保护了亚胺键。选择碳酸钾作为碱而非氢氧化钠、氢化钠等强碱,是因为碳酸钾碱性温和(饱和溶液ph约11.6),在双相体系中逐步释放oh-使酚羟基去质子化生成酚氧负离子,同时不会因碱性过强导致亚胺键水解断裂;碳酸钾在水中溶解度有限(20℃时约111g/l),可维持水相ph在相对稳定的范围内,避免局部碱浓度过高。
9、tbab的季铵盐阳离子(bu4n+)具有亲油性,可与水相中的酚氧负离子形成离子对,将其从水相萃取至有机相,使酚氧负离子能够在有机相中与溴苄发生亲核取代反应,反应后tbab阳离子返回水相完成催化循环。tbab的使用使双相体系中的o-苄基化反应速率显著提高,在40~45℃温和条件下即可完全转化,避免了长时间加热导致的亚胺键水解。
10、反应阶段水的用量需要严格控制:水量过少则碳酸钾溶解不良、固相碱无法有效参与反应,且相界面面积不足导致相转移催化效率降低;水量过多则酚氧负离子在水相中被过度稀释,tbab萃取负荷增大,有机相中酚氧负离子浓度反而降低,反应速率下降。本发明控制反应阶段水的用量为eze-19重量的1.5~2.0倍,在此范围内碳酸钾可充分溶解形成饱和溶液,同时有机相与水相体积比适当,相转移催化效率最高。
11、步骤(3)中,反应结束后加入氢氧化钾水溶液碱洗,此时o-苄基化反应已完成,产物eze-20的酚羟基已被苄基保护,分子中不再具有酸性酚羟基,对碱的稳定性显著提高;而未反应的eze-19仍含有酚羟基,在koh溶液中生成酚氧钾盐溶于水相,n-苄基化季铵盐副产物在碱性条件下水解为水溶性组分,残留溴苄在碱性条件下水解为苄醇,这些杂质均可通过碱洗有效去除。碱洗后再用水洗涤至中性,除去残留的koh和生成的无机盐。浓缩回收二氯甲烷后加入异丙醇进行溶剂置换:异丙醇可与残留二氯甲烷互溶并在浓缩过程中将其带走,同时异丙醇对某些中等极性杂质具有较好的溶解性,可在搅拌处理中去除部分杂质。最后加入甲醇,加热使产物溶解,缓慢降温过程中产物在甲醇中结晶析出,而少量杂质留在甲醇母液中,从而获得高纯度产品。干燥至水分≤0.5%保证产品稳定性和后续使用要求。
12、进一步的,步骤(1)中,所述对羟基苯甲醛与对氟苯胺的重量比为1:(0.91~1.00),对氟苯胺略过量可保证价格相对较高的对羟基苯甲醛反应完全;异丙醇用量为对羟基苯甲醛重量的2.0~2.8倍,该比例下对羟基苯甲醛可在升温后完全溶清,且降温后产物结晶收率高。
13、进一步的,步骤(1)中,采用高效液相色谱监测反应终点,当反应液中对羟基苯甲醛残留量≤5.0%且(z)-4-[(4-氟苯基亚氨基)甲基]苯酚纯度≥80.0%时,反应结束。hplc终点控制确保缩合反应完全,避免对羟基苯甲醛残留过多而在后续苄基化步骤中消耗溴苄生成4-苄氧基苯甲醛等杂质。
14、进一步的,步骤(2)中,所述二氯甲烷的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的10~15倍,该用量下eze-19和溴苄可完全溶解,双相体系搅拌混合良好,且不会因溶剂量过大降低反应速率和设备利用率。
15、进一步的,步骤(2)中,所述碳酸钾的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的1.5~2.5倍;所述四丁基溴化铵的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的0.2~0.5倍,在该用量范围内相转移催化效果充分,且不会因用量过多增加后处理负担和成本。
16、进一步的,步骤(2)中,所述溴苄与(z)-4-[(4-氟苯基亚氨基)甲基]苯酚的重量比为0.80~0.95:1,溴苄略过量保证eze-19完全转化,但过量过多会增加残留溴苄的去除负担和n-苄基化副反应风险;与碳酸钾同时加入的水的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的1.5~2.0倍,如前所述兼顾碱溶解和相转移效率。
17、进一步的,步骤(3)中,所述氢氧化钾水溶液的质量浓度为8%~12%,该浓度下碱洗能力充足,可有效去除酚类杂质和水解副产物,同时不会因浓度过高导致产物亚胺键在长时间洗涤过程中受损;氢氧化钾的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的0.08~0.15倍,足以中和和萃取残留酸性及酚性杂质。
18、进一步的,步骤(3)中,溶剂置换处理所用异丙醇的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的0.4~1.5倍,可有效置换残留二氯甲烷并溶解中等极性杂质;
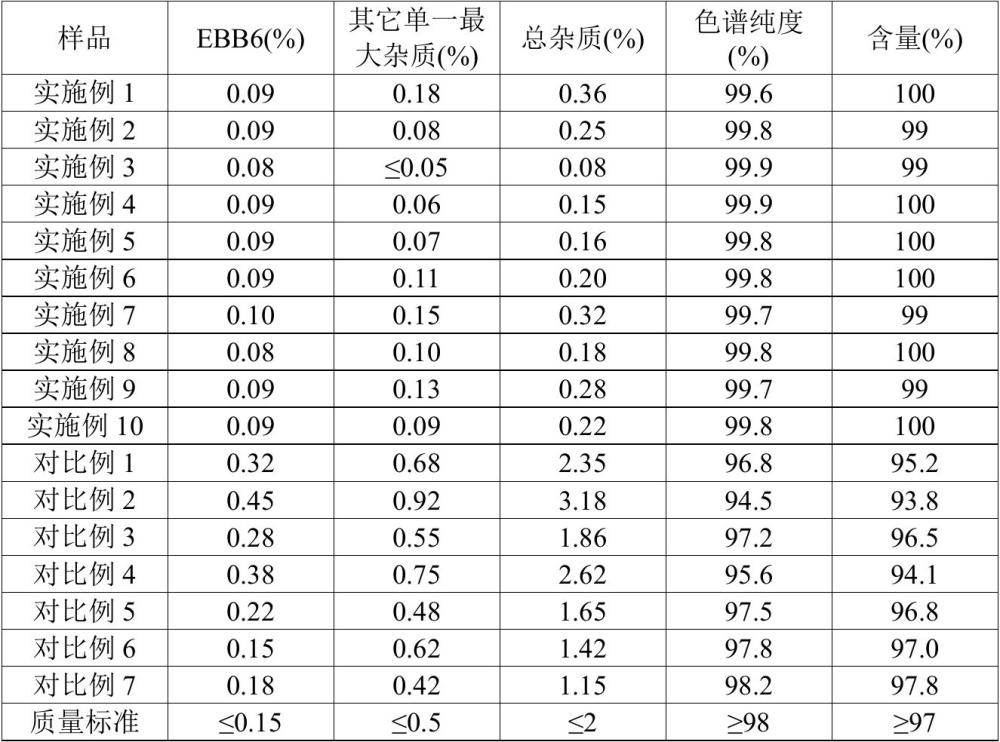
19、进一步的,步骤(3)中,结晶所用甲醇的用量为(z)-4-[(4-氟苯基亚氨基)甲基]苯酚重量的1.5~2.5倍,该比例下产物加热可完全溶解,冷却后结晶收率和纯度均较好。
20、进一步的,步骤(2)中所述二氯甲烷包含回收二氯甲烷;和/或步骤(2)中所用的(z)-4-[(4-氟苯基亚氨基)甲基]苯酚包含从缩合反应母液中回收的(z)-4-[(4-氟苯基亚氨基)甲基]苯酚。本发明工艺对回收二氯甲烷和回收eze-19母液料具有良好的耐受性,回收溶剂经简单蒸馏后即可套用,回收母液料经干燥后可按一定比例掺入新鲜eze-19中使用,产品质量不受影响,显著降低了生产成本和三废排放。
21、本发明的有益效果在于:
22、(1)在缩合反应步骤中,以异丙醇作为反应溶剂,利用异丙醇对对羟基苯甲醛良好的溶解性,通过搅拌升温使底物完全溶清,形成均相反应体系,为缩合反应提供了良好的传质条件;对氟苯胺采用滴加方式并控制反应温度在45~55℃,滴加完毕后于45~55℃保温反应,避免了对氟苯胺局部浓度过高导致的副反应,同时该温度范围既保证了缩合反应的速率,又防止了温度过高引起的亚胺键水解或其他热副反应;采用高效液相色谱实时监测反应终点,以对羟基苯甲醛残留量≤5.0%且eze-19纯度≥80.0%作为反应合格标准,确保原料充分转化且避免过度反应引入杂质;反应结束后降温至15~25℃,利用eze-19在异丙醇中低温溶解度显著降低的特性使其结晶析出,经离心实现固液分离,滤饼再用异丙醇洗涤以去除吸附的残留对氟苯胺和对羟基苯甲醛,最后于50~60℃干燥至水分≤0.5%,严格控制中间体水分含量,从源头上避免了水分带入后续苄基化步骤导致溴苄水解失活的问题,为o-苄基化反应的完全进行提供了质量保障。
23、(2)在o-苄基化反应步骤中,将干燥后的eze-19与二氯甲烷混合并搅拌分散,使底物均匀分散于有机相中;加入碳酸钾作为碱、控制量的水以及四丁基溴化铵相转移催化剂,搅拌形成二氯甲烷-水双相体系,其中碳酸钾碱性温和,在水相中逐步释放氢氧根离子使eze-19的酚羟基选择性去质子化生成酚氧负离子,同时不会因碱性过强导致亚胺键水解断裂,水相用量控制在eze-19重量的1.5~2.0倍,既保证碳酸钾充分溶解和相界面传质,又避免水相过多稀释酚氧负离子而降低相转移催化效率;四丁基溴化铵的季铵盐阳离子与水相中的酚氧负离子形成亲油性离子对,将其萃取至有机相与溴苄发生williamson醚合成反应,反应后季铵盐阳离子返回水相完成催化循环,使o-苄基化在温和条件下快速进行;加入溴苄后升温至40~45℃回流反应,利用二氯甲烷约40℃的低沸点使反应温度自然控制在温和范围,无需精确控温即可避免亚胺键热降解,同时采用薄层色谱监测至eze-19斑点消失,确保酚羟基完全苄基化,避免残留eze-19影响产品纯度。
24、(3)在后处理纯化步骤中,反应结束后加入氢氧化钾水溶液进行碱洗,此时产物eze-20的酚羟基已被苄基保护、对碱稳定性显著提高,而未反应的eze-19仍含酚羟基,在碱性条件下生成酚氧钾盐溶于水相,n-苄基化季铵盐副产物在碱性条件下水解为水溶性组分,残留溴苄也被水解为苄醇,经搅拌后静置分相弃去水相,可有效去除上述杂质;有机相再用水洗涤至中性,除去残留的氢氧化钾和生成的无机盐;分出有机相并浓缩回收二氯甲烷,实现溶剂回收套用;向浓缩残余物中加入异丙醇进行溶剂置换处理,异丙醇与残留二氯甲烷互溶并在浓缩过程中将其带走,同时对中等极性杂质具有较好的溶解性而在搅拌处理中予以去除;再加入甲醇,加热使产物完全溶解后缓慢降温结晶,利用产物与杂质在甲醇中溶解度的差异实现进一步纯化,少量杂质留在甲醇母液中;经离心分离后,结晶产物于50~60℃干燥至水分≤0.5%,保证产品的稳定性和后续使用要求。
25、(4)上述各步骤的技术特征层层递进、协同作用:缩合步骤中异丙醇溶剂的选择、滴加工艺、温度控制、hplc终点监测和水分控制为o-苄基化提供了高质量中间体;苄基化步骤中碳酸钾温和碱、四丁基溴化铵相转移催化、双相体系水相用量控制和40~45℃低温回流相互配合,实现了酚羟基的高选择性o-苄基化并保护了亚胺键;后处理步骤中koh碱洗、水洗至中性、异丙醇溶剂置换和甲醇缓慢降温结晶形成梯度纯化体系,从反应控制和后处理两个层面共同保障产物纯度。本发明工艺制得的eze-20杂质含量低、纯度高,且工艺稳定可靠,回收二氯甲烷和回收eze-19母液料可套用而不影响产品质量,适合工业化大生产。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com