
GALGT2基因治疗的方法和材料与流程
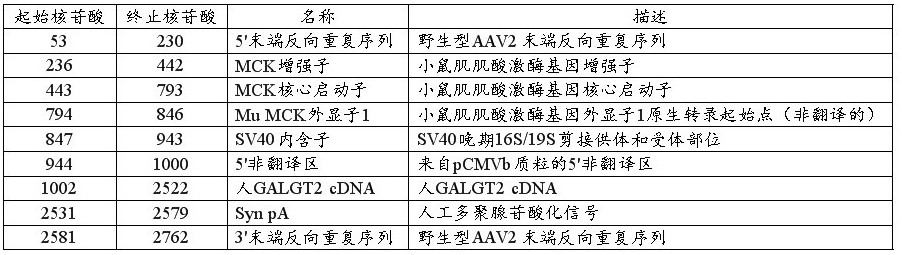
本公开涉及galgt2多核苷酸的重组腺相关病毒(raav)递送。本公开提供raav和使用raav用于神经肌肉疾病的galgt2基因治疗的方法。示例性的神经肌肉疾病包括但不限于肌营养不良,如杜氏肌营养不良、先天性肌营养不良1a型和肢带型肌营养不良2d型。
背景技术:
1、肌营养不良(md)是一组遗传性疾病。该组的特点是控制运动的骨骼肌的进行性衰弱和退化。有些形式的md在婴儿期或童年时期形成,而另一些则可能在中年以后才出现。这些疾病在肌肉无力(一些形式的md也影响心肌)的分布和程度、发病年龄、进展速度和遗传模式方面不同。
2、杜氏肌营养不良(dmd)是一种类型的md,是肌营养不良最常见的严重儿童期形式,影响每5000名新生男性中的1名,其遗传方式称为x连锁隐性遗传。dmd是由dmd基因的突变引起的,导致骨骼肌和心肌以及胃肠道和视网膜中缺少肌营养不良蛋白(427kda)。肌营养不良蛋白不仅保护肌纤维膜不受偏心收缩的影响,而且还将许多信号蛋白锚定在肌纤维膜附近。dmd的临床症状通常在3至5岁首先被注意,步态改变和运动技能降低通常导致诊断评估。dmd是持续进行的,在患者在十二岁时失去步行。从历史上看,患者在第二个十年后期死于呼吸系统并发症,但是改善支持性护理,特别是明智地使用夜间通气支持,使预期寿命延长了近十年。延长寿命揭示了心脏功能的普遍下降,伴有扩张型心肌病的并发症。这带来了进一步的临床挑战,并需要以前不存在的认知和医疗干预。dmd也可能存在非进行性认知功能障碍。尽管在dmd中进行了数百个临床试验,但是使用皮质类固醇进行治疗仍然是唯一一贯表现出疗效的治疗。当前的dmd护理标准包括使用强的松或地夫可特,其可以延长几年的步行,代价是有显著的副作用,并且对生存的任何影响的证据有限。
3、先天性肌营养不良1a型(mcd1a)是另一类的md。mcd1a属于一组出现在出生或婴儿期的神经肌肉疾病,其特征为肌张力减退、肌肉无力和肌肉萎缩。mcd1a代表30-40%的先天性肌营养不良,有一定的区域性差异。患病率预计为1/30,000。该疾病在出生时或在生命的头几个月出现,伴随四肢和躯干张力减退和肌肉无力。呼吸和饮食障碍也可能发生。运动发育是延迟和有限的(坐着或站立只能在有帮助的情况下进行)。婴儿出现早期脊柱僵硬、脊柱侧凸和呼吸功能不全。典型的拉长肌病性面容和眼睛眼肌麻痹的面部受累可能会出现在以后。癫痫发作是可能的,虽然发生在不到三分之一的受试者中。智力发育是正常的。mcd1a由编码层粘连蛋白α-2链的lama2基因突变引起,是常染色体隐性遗传。目前的治疗是有症状的,包括多学科的方法,物理治疗师、职业治疗师和言语治疗师,目标是优化每个受试者的能力。癫痫发作或其他神经系统并发症需要特殊治疗mdc1a的预后非常严重,大部分患病的儿童不能活到青春期。目前,预后只能通过专心的多学科(尤其是骨科和呼吸)管理来改善。
4、肢带型肌营养不良(lgmd)是另一种类型的md。lgmd是罕见的情况,不同的人发病时间、肌无力区域、心脏和呼吸受累、进展速度和严重程度不同,lgmd的表现不同。lgmd发生在儿童期、青春期、青年期或更迟的时期。男性和女性的患病可能性相等。lgmd导致肩部和骨盆带无力,伴随大腿和手臂附近的肌肉有时也会随时间变弱。腿部的无力往往出现在手臂之前。面部肌肉通常不受影响。随着病情的发展,患者可能会出现行走问题,而且随着时间的推移,患者可能需要使用轮椅。肩部和手臂肌肉的受累可能导致难以抬起手臂过头部和举起物体。在一些类型的lgmd中,可能涉及心脏和呼吸肌肉。
5、至少有十九种形式的lgmd并且其形式通过其相关的遗传缺陷进行分类。
6、类型 遗传模式 基因或染色体
7、lgmd1a 常染色体显性 肌收缩蛋白基因
8、lgmd1b 常染色体显性 层粘连蛋白a/c基因
9、lgmd1c 常染色体显性 小窝蛋白基因
10、lgmd1d 常染色体显性 染色体7
11、lgmd1e 常染色体显性 肌间线蛋白基因
12、lgmd1f 常染色体显性 染色体7
13、lgmd1g 常染色体显性 染色体4
14、lgmd1h 常染色体显性 染色体3
15、lgmd2a 常染色体隐性 钙蛋白酶-3基因
16、lgmd2b 常染色体隐性 dysferlin基因
17、lgmd2c 常染色体隐性 γ-肌聚糖基因
18、lgmd2d 常染色体隐性 α-肌聚糖基因
19、lgmd2e 常染色体隐性 β-肌聚糖基因
20、lgmd2f 常染色体隐性 δ-肌聚糖基因
21、lgmd2g 常染色体隐性 视松蛋白基因
22、lgmd2h 常染色体隐性 trim32
23、lgmd2i 常染色体隐性 fkrp基因
24、lgmd2j 常染色体隐性 肌联蛋白基因
25、lgmd2k 常染色体隐性 pomt1基因
26、lgmd2l 常染色体隐性 fukutin基因
27、lgmd2m 常染色体隐性 fukutin基因
28、lgmd2n 常染色体隐性 pomt2基因
29、lgmd2o 常染色体隐性 pomgnt1基因
30、lgmd2q 常染色体隐性 网蛋白(plectin)基因
31、lgmd的专业测试现在可通过国家调试组(ncg)的国家方案诊断获得。
32、galgt2基因(也被称为b4galnt2)编码β1-4-n-乙酰-d-半乳糖胺(βgalnac)糖基转移酶。已经在三种不同的肌营养不良模型中研究了galgt2过表达:dmd、lgmd2d和mdc1a [xu等人, am. j. pathol, 175: 235-247 (2009); xu等人, am. j. path., 171: 181-199(2007); xu等人, neuromuscul. disord., 17: 209-220 (2007); martin等人, am. j.physiol. cell. physiol., 296: c476-488 (2009); 和nguyen等人, proc. natl.acad. sci. usa, 99: 5616-5621 (2002)]。据报道,骨骼肌中的galgt2过表达可诱导含有α1-4-n-乙酰-d-半乳糖胺(galnac)碳水化合物的α肌营养不良蛋白聚糖的糖基化来生成ct糖类抗原(neu5ac/gcα2-3[galnacβ1-4]galα1-4glcnacβ-)。产生的galgt2糖基转移酶和ct碳水化合物通常限于已经研究的成年人、非人灵长类动物、啮齿动物和所有其他哺乳动物的骨骼肌中的神经肌肉和肌腱结合部[martin等人, j. neurocytol., 32: 915-929(2003)]。据报道,galgt2在骨骼肌中的过表达刺激突触外膜的异位糖基化,刺激正常突触蛋白支架的异位过量表达,所述正常突触蛋白是在各种形式的肌营养不良中缺失的蛋白质的直系同源物或同系物,包括肌营养不良蛋白替代物(例如,肌营养相关蛋白(utrophin)、网蛋白1)和层粘连蛋白α2替代物(层粘连蛋白α5和集聚蛋白(agrin))[xu等人 2009, 上文; xu等人, am. j. path. 2007, 上文; xu等人, neuromuscul. disord. 2007, 上文;nguyen等人, 上文; chicoine等人, mol. ther, 22: 713-724. (2014)。总体来讲,据报道galgt2对这些替代物的诱导加强了肌纤维膜完整性,防止了肌营养不良蛋白缺失肌肉以及野生型肌肉的肌肉损伤[martin等人, 上文]。据报道,骨骼肌中galgt2过表达可预防肌肉损伤并抑制肌肉疾病。这在用于dmd的mdx小鼠模型中是真实的[xu等人, neuromuscul.disord. 2007, 上文; martin等人(2009), 上文; nguyen等人, 上文],尽管只有一半的纤维被转导,应该注意到改善情况与抗肌萎缩蛋白小基因转移的改善是相等的[martin等人(2009), 上文]。值得注意的是,galgt2基因转移也被报道在先天性肌营养不良1a型的dyw模型[xu等人, am. j. path. 2007, 上文]和肢带型肌营养不良2d型的
sgca
-/-小鼠模型中[xu等人 2009, 上文]是预防性的。
33、腺相关病毒(aav)是复制缺陷型细小病毒,其单链dna基因组长约4.7 kb,包括145个核苷酸的反向末端重复序列(itrs)。有多种血清型的aav。aav血清型的基因组的核苷酸序列是已知的。例如,genbank登录号nc_002077中提供了aav-1的完整基因组;genbank登录号nc_001401和文献[srivastava等人, j. virol., 45: 555-564 (1983)]中提供了aav-2的完整基因组;genbank登录号nc_1829中提供了aav-3的完整基因组;genbank登录号nc_001829中提供了aav-4的完整基因组;genbank登录号af085716中提供了aav-5基因组;genbank登录号nc_00 1862中提供了aav-6的完整基因组;aav-7和aav-8基因组的至少一部分分别以genbank登录号ax753246和ax753249提供;文献中[gao等人, j. virol., 78:6381-6388 (2004)]提供了aav-9基因组;文献[mol. ther., 13(1): 67-76 (2006)]中提供了aav-10基因组;文献[virology, 330(2): 375-383 (2004)]中提供了aav-11基因组。指导病毒dna复制(rep)、衣壳化/包装和宿主细胞染色体整合的顺式作用序列包含在aav的itrs内。三个aav启动子(基于相对图谱定位命名为p5、p19和p40)驱动两个aav内部开放阅读框的表达来编码rep和cap基因的。两个rep启动子(p5和p19),外加单个aav内含子(核苷酸2107和2227)的差别剪接,导致产生来自rep基因的四种rep蛋白(rep 78、rep 68、rep 52和rep 40)。rep蛋白具有最终负责复制病毒基因组的多种酶学特性。cap基因由p40启动子表达,编码三种衣壳蛋白vp1、vp2和vp3。选择性剪接和非共有翻译起始位点负责产生三种相关的衣壳蛋白。单一共有多腺苷酸化位点位于aav基因组的图位95上。aav的生命周期和遗传学参见文献[muzyczka, current topics in microbiology and immunology, 158:97-129 (1992)]。
34、aav具有独特的特征,使其作为用于将外源dna递送至细胞的载体具有吸引力,例如在基因治疗中。培养细胞的aav感染是非致细胞病变,人类和其他动物的自然感染是沉默的和无症状的。此外,aav感染许多哺乳动物细胞,使得在体内靶向许多不同组织成为可能。此外,aav转导缓慢分裂和非分裂细胞并且可以作为转录活性核附加体(染色体外元件)基本持续这些细胞的寿命。aav原病毒基因组在感染性上与质粒中克隆的dna一致,这使重组基因组的构建成为可能。此外,因为指导aav复制、基因组衣壳化和整合的信号包含在aav基因组的itrs内,所以一些或全部约4.3 kb的基因组内部(编码复制和结构衣壳蛋白,rep-cap)也许可以取代外源dna。rep和cap蛋白可以反式提供。aav的另一个显着特点是它是一个非常稳定和健壮的病毒。它可以轻易承受用于灭活腺病毒的条件(56 ºc至65 ºc几个小时)且aav的冷保存不那么关键。aav甚至可以被冻干。最后,aav感染的细胞不能抵抗超感染。
35、称为rh.74的aav已被用于递送编码各种蛋白质的dnas。文献[xu等人,neuromuscular disorders, 17: 209-220 (2007)]和文献[martin等人, am. j.physiol. cell. physiol., 296: 476-488 (2009)]涉及杜氏肌营养不良的rh.74表达的细胞毒性t细胞galnac转移酶。文献[rodino-klapac等人, mol. ther., 18(1): 109-117(2010)]描述了在通过血管肢体灌注递送aav rh.74后,抗肌萎缩蛋白小flag蛋白标签融合物的aav rh.74表达。
36、肌营养不良是一组没有可以确认的治疗方式的疾病,严重影响个人、家庭和社区。成本是不可预料的。个人会遭受情绪紧张、生活质量下降和失去自尊。由肢体功能丧失导致的极度身体上的挑战在日常生活中造成了困难。家庭动力学遭受经济损失和人际关系的挑战。患者同自己的兄弟姐妹疏远,配偶之间的冲突常常导致离婚,特别是如果肌营养不良可以归因于父母亲其中一人。寻求治疗的负担常常变成终生的、高度集中的努力,降低和挑战生活的每一个方面。除了家庭,社区承担财政负担,需要增加设施来使肌营养不良人群适应特殊教育、特殊交通,承担经常住院治疗反复呼吸道感染和心脏并发症的费用。由州和联邦政府机构分担财务责任,将责任扩大到纳税社区。
37、因此,在本领域中仍然需要治疗神经肌肉疾病,包括但不限于肌营养不良如dmd、mdc1a和lgmd2d。
技术实现思路
1、本发明提供了治疗有需要的受试者的神经肌肉疾病的方法,将重组腺相关病毒(raav)如raavrh74.mck.galgt2给予给受试者,其中:给药途径是肌内途径并且给药的raav的剂量为约3×10¹¹ vg/注射至约5×1012 vg/注射,给药途径是肌内途径并且给药的raav的剂量为约3×1011 vg/注射,给药途径是肌内途径并且给药的raav的剂量为约1×1012vg/注射,给药途径是肌内途径并且给药的raav的剂量为约5×1012 vg/注射,给药途径是动脉间肢体灌注并且给药的raav的剂量为约6×1012 vg/kg/肢至约4.8×1013 vg/kg/肢,给药途径是动脉间肢体灌注并且给药的raav的剂量为约6×1012 vg/kg/肢,给药途径是动脉间肢体灌注并且给药的raav的剂量为约1.2×1013 vg/kg/肢,给药途径是动脉间肢体灌注并且给药的raav的剂量为约2.4×1013 vg/kg/肢,给药途径是动脉间肢体灌注并且给药的raav的剂量为约4.8×1013 vg/kg/肢,给药途径是全身性静脉给药并且给药的raav的剂量为约2×1014 vg/kg至约6×1015 vg/kg,给药途径是全身性静脉给药并且给药的raav的剂量为约4×1014 vg/kg至约6×1015 vg/kg,给药途径是全身性静脉给药并且给药的raav的剂量为约4×1014 vg/kg,给药途径是全身性静脉给药并且给药的raav的剂量为约8×1014vg/kg,给药途径是全身性静脉给药并且给药的raav的剂量为约2×1015 vg/kg或给药途径是全身性静脉给药并且给药的raav的剂量为约6×1015 vg/kg。
2、神经肌肉障碍的治疗是预期的,例如杜氏肌营养不良(dmd);贝克肌营养不良;先天性肌营养不良(mdc)1a型、1b型、1c型和1d型;肢带型肌营养不良(lgmd)1a型、1b型、1c型、1d型、1e型、1f型、1g型、1h型、2a型、2b型、2c型、2d型、2e型、2f型、2g型、2h型、2i型、2j型、2k型、2l型、2m型、2n型、2o型和2q型;bethlem肌病;ullrich先天性肌营养不良;肌-眼-脑病;福山型先天性肌营养不良;沃克-沃伯格综合征;强直性肌营养不良;肌无力综合征;先天性肌无力症;包涵体肌病;包涵体肌炎;emery-dreifuss型肌营养不良;远端肌营养不良;皮肌炎;中央核肌病;面肩肱型肌营养不良;myoshi型肌病;线粒体肌病;线状体肌病;nonaka肌病;重症肌无力和多肌炎。因此,其中肌营养不良是预期的神经肌肉疾病。
3、该方法使得受试者在以下方面得到改善:例如绝对肌比力;离心肌肉收缩时力量衰减;血清ck水平;血清心肌肌钙蛋白水平;血清mmp9水平;握力;肢体扭力;肢体活动度或灵活性;步行;6分钟步行试验;膝屈肌或伸肌力量;最大等长随意肌收缩;北极星移动评价;通过肢体t2加权mri测量的肌肉质量、脂肪减少或水肿;肌肉挛缩;四肢关节角度;心脏功能(心率、心输出量、缩短百分率、每搏输出量);呼吸(包括呼吸频率、血氧、补充氧气需要);肌肉坏死;肌肉再生;肌肉萎缩;肌肉炎症;肌肉钙化;肌肉中心成核;肌肉大小或肌纤维大小;寿命;和/或肌营养不良蛋白或层粘连蛋白α2替代蛋白表达(肌营养相关蛋白、网蛋白1、层粘连蛋白α5和集聚蛋白)。
4、本发明还提供了编码galgt2多肽的raav,例如raavrh74.mck.galgt2。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com