
一种取代苯乙酸医药中间体的制备方法与流程
本发明属于医药中间体合成,一种取代苯乙酸医药中间体的制备方法,具体而言涉及一种3,4-二氟-2-甲氧基苯乙酸的制备方法。
背景技术:
1、所述3,4-二氟-2-甲氧基苯乙酸是合成苏泽曲林(suzetrigine / vx-548)的关键中间体,在药物化学领域具有广泛的应用价值。
2、3,4-二氟-2-甲氧基苯乙酸作为重要的含氟芳香羧酸中间体,其苯环上同时具有2个强吸电子的氟原子、1个供电子的甲氧基以及1个羧甲基侧链,电子效应和位阻效应复杂,给该化合物的合成带来较大挑战。其合成方法的关键在于如何高效地在3,4-二氟-2-甲氧基苯环上引入乙酸基(-ch2cooh)侧链。
3、目前已报道的3,4-二氟-2-甲氧基苯乙酸的合成方法主要有以下几类:
4、(1)以3,4-二氟-2-甲氧基苯甲醛为原料,经darzens缩水甘油酸酯缩合反应、再经水解、脱羧得到目标产物。该方法虽然原料易得,但darzens反应需要使用强碱(如叔丁醇钾、氢化钠)和α-卤代羧酸酯,反应条件苛刻,反应选择性差,在含氟底物上容易发生芳环上的f原子被烷氧基亲核取代的副反应(即芳环上的亲核芳香取代副反应,snar副反应),导致收率较低、纯化困难,不适合工业化放大。
5、(2)以3,4-二氟-2-甲氧基苯甲酸甲酯为原料,经α-位卤代(如nbs溴代或ncs氯代)、再与氰化钠发生亲核取代得到α-氰基中间体、最后经酸性或碱性水解得到目标产物。该方法路线较长(至少4步反应),且使用了剧毒的氰化钠以及强酸/强碱,三废排放大、安全风险高,不符合绿色化工的要求。
6、中国专利文献cn119285456a用到烷基锂,低温,原子经济型差;cn117858875a报道了类似的方法,但同样面临上述问题,其报道的3,4-二氟-2-甲氧基苯乙酸分离收率均在65至78%之间,hplc纯度在95至98%之间,且均使用碘引发体系,未能从根本上解决苄位卤代物格氏化过程中的副反应问题。
7、因此,迫切需要开发一种能够有效抑制wurtz偶联副反应、避免格氏试剂的过度羧化、反应条件温和、收率和纯度高、且适合工业化生产的3,4-二氟-2-甲氧基苯乙酸的制备方法。本发明正是基于这一需求而提出的。
技术实现思路
1、针对现有技术中存在的上述问题,本发明的目的在于提供一种3,4-二氟-2-甲氧基苯乙酸的制备方法。所述方法通过采用特定的有机镁锂复合试剂替代传统金属镁/碘引发体系进行格氏化反应,并结合干冰作为二氧化碳源、低温亲核加成等特殊的反应条件,有效抑制wurtz偶联和过度羧化等副反应,显著提高目标产物的收率和纯度,同时简化操作,降低安全风险,实现3,4-二氟-2-甲氧基苯乙酸的绿色、高效、工业化生产。
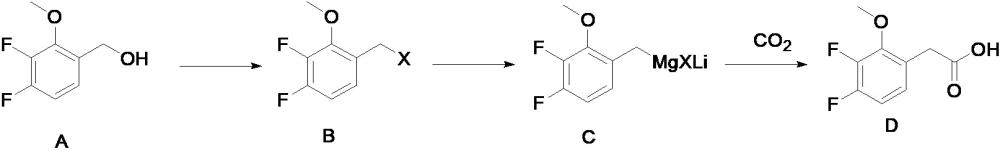
2、为实现上述目的,本发明提供一种由如下反应式1表示的3,4-二氟-2-甲氧基苯乙酸的制备方法,所述方法包括以下步骤:
3、
4、反应式1
5、(1)卤代反应步骤:以3,4-二氟-2-甲氧基苄醇(化合物a)为起始原料,于卤代试剂的作用下,得到1-(卤代甲基)-3,4-二氟-2-甲氧基苯(化合物b);
6、(2)格氏化反应步骤:将化合物b与有机镁锂复合试剂在有机溶剂中、在惰性气体保护下,得到含苄基氯化镁氯化锂复合物的格氏试剂溶液(化合物c);
7、(3)羧化反应步骤:向步骤(2)所得的格氏试剂溶液中加入固体干冰,控制反应温度进行亲核加成反应,得到3,4-二氟-2-甲氧基苯乙酸的羧酸锂盐溶液,经后处理后得到3,4-二氟-2-甲氧基苯乙酸纯品化合物d。
8、优选地,步骤(1)中化合物b中的x为cl或br。
9、优选地,步骤(1)中所述卤代试剂选自亚硫酰氯(socl2)、草酰氯((cocl)2)、n-溴代丁二酰亚胺(nbs)/三苯基膦(pph3)体系、三溴化磷(pbr3)、溴化氢/乙酸体系或氢溴酸/硫酸体系;优选为亚硫酰或n-溴代丁二酰亚胺/三苯基膦,最优选为亚硫酰氯。
10、优选地,步骤(1)中卤代试剂与化合物a摩尔比为1:1.0至1:3.0,更优选为1:1.5至1:2.5。
11、优选地,步骤(1)中反应温度为0至50℃,优选为10至40℃;反应时间为1至10小时,优选为2至6小时。
12、优选地,所述步骤(1)的反应在有机溶剂中进行,所述有机溶剂选自二氯甲烷、1,2-二氯乙烷、氯仿、乙腈或甲苯中的一种或几种;优选为二氯甲烷。
13、优选地,步骤(2)中的有机溶剂为无水四氢呋喃(thf)、2-甲基四氢呋喃(2-methf)、无水乙醚或无水甲基叔丁基醚中的一种或几种;优选为无水四氢呋喃。
14、优选地,步骤(2)中有机镁锂复合试剂(i-prmgcl·licl)与化合物b的摩尔比为1:1.0至1:2,更优选为1:1.05至1:1.5倍。
15、优选地,步骤(2)中反应温度为-20至30℃,优选为-10至10℃;反应时间为0.5至6小时,优选为1至3小时。
16、优选地,步骤(3)中,化合物b与干冰(固体co2)的摩尔比为1:1.5至1:15,更优选为1:3至1:11。
17、优选地,步骤(3)中,反应温度为-25至-5℃,优选为-20至-10℃;反应时间为0.5至4小时,优选为1至2小时。
18、优选地,步骤(3)中,所述后处理为:向步骤(3)所得的羧酸镁锂盐溶液中加入稀酸水溶液调ph至1至4,使目标产物3,4-二氟-2-甲氧基苯乙酸游离析出,经过滤、洗涤和干燥,得到3,4-二氟-2-甲氧基苯乙酸纯品(化合物d)。
19、优选地,步骤(3)中的后处理具体为:反应完毕后,向反应液中加入1至3倍体积的水稀释,缓慢滴加1至3 mol/l的稀盐酸或稀硫酸调ph至1至4(优选ph=2至3),搅拌30分钟使目标产物3,4-二氟-2-甲氧基苯乙酸完全析出;过滤收集析出的固体,依次用少量冷水、冷乙醇洗涤,在40至60℃下真空干燥4至8小时,得到白色至类白色固体3,4-二氟-2-甲氧基苯乙酸纯品。
20、有益效果
21、与现有技术相比,本发明所述的3,4-二氟-2-甲氧基苯乙酸的制备方法具有以下有益效果:
22、本发明通过采用knochel型温和格氏试剂i-prmgcl·licl替代传统金属镁/碘引发体系,并结合干冰作为co2源的低温羧化反应,可使3,4-二氟-2-甲氧基苯乙酸的分离收率达到90%以上,显著高于传统金属mg/碘方法的60至78%水平。产品纯度高,反应条件温和,能耗低,三废排放少,绿色环保。
1.一种由如下反应式1表示的3,4-二氟-2-甲氧基苯乙酸的制备方法,所述方法包括以下步骤:
2.根据权利要求1所述的制备方法,其特征在于,步骤(1)中化合物b中的x为cl或br;
3.根据权利要求2所述的制备方法,其特征在于,步骤(1)中的有机溶剂为二氯甲烷。
4.根据权利要求1所述的制备方法,其特征在于,步骤(1)中反应温度为10至40℃;反应时间为2至6小时。
5.根据权利要求1所述的制备方法,其特征在于,步骤(1)中所述卤代试剂为亚硫酰氯。
6.根据权利要求1所述的制备方法,其特征在于,步骤(2)中的有机溶剂为无水四氢呋喃;
7.根据权利要求1所述的制备方法,其特征在于,步骤(2)中反应温度为-10至10℃;反应时间为1至3小时。
8.根据权利要求1所述的制备方法,其特征在于,步骤(3)中,化合物b与干冰的摩尔比为1:1.5至1:15;
9.根据权利要求1所述的制备方法,其特征在于,步骤(3)中,反应温度为-20至-10℃;反应时间为1至2小时。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com