
一种制备手性β-四氢萘醇药物中间体的羰基还原酶突变体
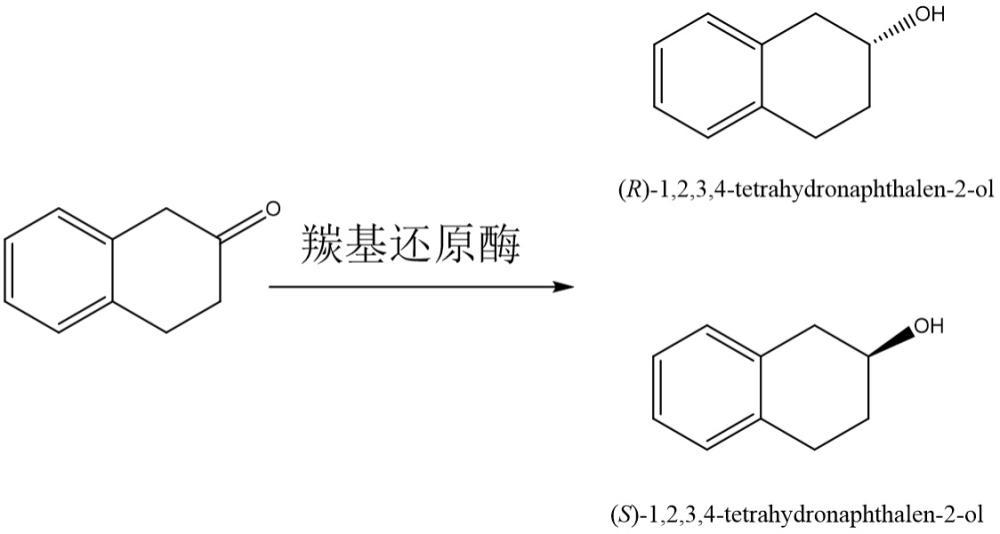
本发明涉及一种制备手性β-四氢萘醇药物中间体的羰基还原酶突变体,属于酶工程及基因工程。
背景技术:
1、手性β-四氢萘醇(2-tetralol)及其环上带有取代基(如甲氧基、羟基或卤素)的衍生物,是现代制药工业中不可或缺的核心手性砌块。临床研究与药物化学证实,不同取代模式与立体构型的β-四氢萘骨架决定了药物的特定靶向性:例如,(s)-5-甲氧基-2-四氢萘醇是合成抗帕金森病重磅药物罗替戈汀(rotigotine)及喹高利特(quinagolide)的关键手性前体;而卤代衍生物如手性 6-溴-2-四氢萘醇,则是合成强效抗心律失常药物 mk-0499 的核心模块;此外,(r)-8-溴-2-四氢萘醇被广泛用于合成抗抑郁及抗焦虑靶向药 ar-a2。由于中枢神经系统(cns)相关疾病的治疗对药物分子的立体构型具有严苛的识别机制,开发能够高效、高立体选择性地获取 (s)- 和 (r)-β-四氢萘醇的技术路径具有巨大的经济价值和工业应用潜力。
2、目前,工业界在构建该类手性中心时,依然高度依赖传统的化学合成或外消旋体拆分工艺。传统的化学不对称合成路线极其冗长(常需8个以上的线性步骤),往往需要引入昂贵的手性辅助剂(如手性胺)进行立体诱导,且关键的还原步骤常需在 -78 °c 的苛刻超低温下进行,不仅原子经济性差,且第一步还原收率往往不理想。此外,针对外消旋产物的经典拆分策略(如利用d-酒石酸结晶拆分)理论最高收率仅为50%,实际工艺中常导致超过75% 的物料浪费,导致最终总收率常低于 5%,且伴随重金属残留风险,难以满足现代绿色制药的标准。
3、利用生物催化剂实现羰基的直接不对称还原是规避上述瓶颈的理想途径。然而,现有的生物催化技术仍存在显著局限:一方面,早期的天然酶库(如转氨酶或部分还原酶)针对大位阻底物的进化程度不足,导致底物谱窄,难以催化特定的芳环取代四氢萘酮底物;另一方面,现有酶库常表现出立体选择性的单一性,往往只能提供 (s)- 或 (r)- 构型中的一种,无法满足药物化学对对映异构体进行全面构效评估的需求。特别是针对β-四氢萘酮及其类似物,由于底物具有显著的空间约束和大位阻特性,野生型还原酶极易陷入“催化死态”。因此,针对β-四氢萘酮等大位阻稠环底物,亟需开发一种能灵活调控立体选择性、打破空间位阻限制,并实现高度空间收敛的全新酶学平台。
技术实现思路
1、针对上述野生型羰基还原酶(wt)在催化β-四氢萘酮转化为手性β-四氢萘醇时,受底物空间位阻及非生产性结合限制,导致催化活性极低(底物浓度为5 mm时,转化率仅为2.5%)的缺陷,本发明采用酶工程手段对来源于
pachysolen tannophilus的羰基还原酶(patcr)进行定向重构。本发明提供的突变体不仅成功打破了野生型酶的催化死态,显著提升了对大位阻稠环底物β-四氢萘酮的转化效率,且实现了对产物立体构型(s或r)的精准双向调控。
2、本发明通过以下技术方案实现:
3、本发明的第一个目的是提供一种手性β-四氢萘醇的制备方法,所述方法是采用羰基还原酶突变体作为催化剂,催化β-四氢萘酮进行不对称还原反应制备得到手性β-四氢萘醇;其中,所述羰基还原酶突变体的氨基酸序列为:
4、(1)在野生型氨基酸序列 seq id no. 1 的基础上经过一个或多个位置突变后获得的氨基酸序列;
5、(2)或与上述(1)突变后的序列具有90%以上(优选95%以上)同源性,且具有催化β-四氢萘酮生成对应手性醇活性的氨基酸序列。
6、野生型羰基还原酶(wt)的氨基酸序列(seq id no. 1)为:
7、msattvlvtgasgfvalhvvdvllsknypvigtvrsaekgdkilkqfqtkypnatlrfeivkdiaeegafdevlkqnkgikyvlhtaspfsfgfetspedaylkpavegtlnvlkaikkyapqvtnviitssfasvlnydkvadqsfihtektwnpitweqarvdehaayiasktlaekaawdfvekekpsfelttllppyifgpqvfedalqsgklntscelindvlktnpgdgaddptkftkdgllsvdvrdvalfhvlafeknlgnkrlfpvqgkfsqqaflnivnkdfpelkgkiatgtpqaaedalksypaydnsesakltgvqfipleksvvdtvqqilhykkkhglplk
8、在本发明的一种实施方式中,所述不对称还原反应的体系中,底物β-四氢萘酮浓度为 5-10 mm,辅酶nadph浓度为5-10 mm,反应温度为 20-30 ℃,缓冲液ph为6.0-8.5。
9、本发明的第二个目的是提供一种羰基还原酶突变体,所述突变体是对如seq idno. 1所示的序列进行单点或多点组合突变得到。
10、在本发明的一种实施方式中,所述突变体为靶向生成 (s)-β-四氢萘醇的突变体,其突变体选自如下任一项:单点突变 l247k、i171l 或 i171n;组合突变 l247k-i171l、l247k-i171n、l247h-h167i、l247m-h167v 或 l247m-h167i。
11、在本发明的一种实施方式中,所述突变体为靶向生成 (r)-β-四氢萘醇的突变体,其突变体选自如下任一项:单点突变 h167v、h167i、l247h 或 l247m。
12、本发明的第三个目的是提供一种编码上述突变体的基因。
13、本发明的第四个目的是提供一种携带所述基因的重组表达载体。
14、在本发明的一种实施方式中,所述重组表达载体包括但不限于:pet-32a(+)、pet-28a或 pet-22b,优选为 pet-32a(+)。
15、本发明的第五个目的是提供一种表达所述羰基还原酶突变体或携带所述基因或携带所述重组表达载体的重组微生物细胞。
16、在本发明的一种实施方式中,所述重组微生物细胞是以细菌或真菌为宿主细胞。
17、在本发明的一种实施方式中,所述重组微生物细胞是以大肠杆菌、枯草芽孢杆菌或酵母菌为宿主细胞。
18、优选地,所述宿主细胞为大肠杆菌 rosetta2(de3)。
19、本发明的第六个目的是提供一种提高羰基还原酶对β-四氢萘酮催化活性及调控立体选择性的方法。
20、在本发明的一种实施方式中,所述方法为,对野生型酶 seq id no.1的结合口袋关键位点进行空间收敛重塑:
21、通过在第247位或第171位引入突变,或通过第247位与第171位、第167位的组合突变,可显著提高羰基还原酶对β-四氢萘酮的催化活性,并获得以(s)-β-四氢萘醇为主的产物;通过在第167位或第247位引入突变,可改变底物结合模式,实现产物构型向(r)-β-四氢萘醇方向转变。
22、本发明的第七个目的是提供所述羰基还原酶突变体、携带所述基因的重组表达载体或所述微生物细胞在制备手性β-四氢萘醇及手性药物中间体中的应用。
23、在本发明的一种实施方式中,所述应用为将所述羰基还原酶突变体或所述微生物细胞添加至含有底物β-四氢萘酮、辅酶 nadph 和缓冲液的反应体系中进行反应,制备得到(s)- 或 (r)-构型的手性β-四氢萘醇。
24、其中,当所述羰基还原酶突变体为单点突变l247k、i171l、i171n,或为组合突变l247k-i171l、l247k-i171n、l247h-h167i、l247m-h167v、l247m-h167i时,生成产物为(s)-β-四氢萘醇;
25、当所述羰基还原酶突变体为单点突变h167v、h167i、l247h、l247m时,发生绝对构型反转,生成产物为(r)-β-四氢萘醇。
26、在本发明的一种实施方式中,在所述反应体系中,底物β-四氢萘酮的终浓度为5-10 mm,辅酶nadph的浓度为 5-10 mm,缓冲液的ph为6.0-8.5,反应在20-40 ℃、100-300rpm 条件下进行24-36 h。
27、在本发明的一种实施方式中,所述手性药物中间体的应用,具体是制备用于合成罗替戈汀(rotigotine)、ar-a2、喹高利特(quinagolide)或mk-0499的手性前体。
28、本发明的第八个目的是提供所述突变体的构建方法。
29、在本发明的一种实施方式中,所述构建方法的步骤包括:密码子优化、载体构建、定点/组合突变引入、工程菌转化、变温诱导表达以及细胞破碎提取。
30、本发明的第九个目的是提供一种打破羰基还原酶野生型催化大位阻底物空间限制并实现构型反转的方法,所述方法为:所述羰基还原酶突变体是对氨基酸序列如seq idno.1所示的野生型羰基还原酶进行突变,所述突变为:将野生型酶的第247位的亮氨酸突变为赖氨酸、组氨酸或甲硫氨酸;或将野生型酶的第171位的异亮氨酸突变为亮氨酸或天冬酰胺;或将野生型酶的第167位的组氨酸突变为缬氨酸或异亮氨酸;或将野生型酶的第247位的亮氨酸突变为赖氨酸,同时将第171位的异亮氨酸突变为亮氨酸或天冬酰胺;或将野生型酶的第247位的亮氨酸突变为组氨酸,同时将第167位的组氨酸突变为异亮氨酸;或将野生型酶的第247位的亮氨酸突变为甲硫氨酸,同时将第167位的组氨酸突变为缬氨酸或异亮氨酸。
31、本发明的第十个目的是提供上述羰基还原酶突变体,或上述基因,或上述重组表达载体,或上述微生物细胞在制备药物或药物中间体中的应用。
32、优选地,所述药物为抗真菌的药物、抗心律失常的药物。
33、优选地,所述药物中间体为抗真菌的药物中间体、抗心律失常的药物中间体。
34、优选地,所述药物包括不限于利拉萘酯、5,6,7,8-四氢-2-萘醇、乌迪莫德、mk-0499、(s)-2-四氢萘醇、6-羟基-2-四氢萘醇、2-氨基四氢萘、β-四氢萘酮、罗替戈汀(rotigotine)、ar-a2、喹高利特(quinagolide)、萘满酮类衍生物、四氢萘-2-醇衍生物。
35、有益效果
36、相较于现有技术,本发明通过对来源于
pachysolen tannophilus的野生型羰基还原酶(patcr)进行分子改造,成功克服了野生型酶在催化大位阻稠环底物时存在的严重“空间位阻”和“非生产性结合”缺陷,具有以下显著的产业化优势和有益效果:
37、(1)成功攻克大位阻底物的“催化死态”,实现催化活性的指数级飞跃
38、在具体的催化反应体系中,野生型酶 wt-patcr 催化 β-四氢萘酮生成 β-四氢萘醇的产物得率仅为 2.50%。与野生型酶相比,本发明提供的多个羰基还原酶突变体显著提高了对 β-四氢萘酮的不对称还原能力。例如,单点突变体 l247k 的产物得率提高至90.92%,i171l 的产物得率提高至 100.00%,i171n 的产物得率提高至 99.76%;组合突变体 l247k-i171l 和 l247k-i171n 的产物得率均达到 100.00%。上述结果表明,通过对野生型羰基还原酶关键位点进行突变,可显著提高其催化 β-四氢萘酮制备手性 β-四氢萘醇的效率。
39、(2)实现了极其罕见且卓越的立体选择性精准调控
40、现有天然酶往往受限于单一的立体选择性,而本发明基于同一羰基还原酶骨架体系,通过关键位点突变实现了对 β-四氢萘酮不对称还原活性及产物构型的调控。野生型酶wt-patcr 主要生成 s 构型 β-四氢萘醇,ee 值为 99%,但产物得率仅为 2.50%。与野生型酶相比,靶向生成 s 构型产物的突变体显著提高了产物得率,例如 l247k 的产物得率提高至 90.92%,ee 值为 99%;i171l 的产物得率达到 100.00%,ee 值为 99%;i171n 的产物得率为 99.76%,ee 值为 98.75%;组合突变体 l247k-i171l 和 l247k-i171n 的产物得率均达到 100.00%,ee 值均为 99%。此外,本发明的部分突变体能够改变野生型酶的立体选择性,实现产物构型由 s 构型向 r 构型的调控。突变体 h167v、h167i、l247h 和 l247m均主要生成 r 构型产物,其中 h167v 的 ee 值为 85.44%,产物得率为 97.42%;h167i 的ee 值为 79.68%,产物得率为 99.00%;l247h 的 ee 值为 50.75%,产物得率为 99.00%;l247m 的 ee 值为 77.15%,产物得率为 76.66%。上述结果表明,第167位、第171位和第247位氨基酸突变能够提高羰基还原酶对 β-四氢萘酮的催化能力,并调控 β-四氢萘醇产物的s/r 构型。
41、(3)相比于传统化学不对称还原法中繁琐的多步反应、苛刻的超低温条件(-78℃)以及对昂贵手性辅助剂的依赖,本发明的生物酶法过程条件温和,无需引入任何手性辅基,一步法即可高效还原大位阻底物。这从根本上避免了后续高压脱保护步骤及重金属(如钯碳)残留风险,极大地提高了原子经济性,为重磅中枢神经系统类药物(如抗帕金森病药物罗替戈汀rotigotine、抗抑郁药物 ar-a2、抗心律失常药物 mk-0499等)的关键手性前体,提供了一种极具成本优势和环保效益的绿色生物制造方案。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com