
一种氟磺酰胺化亚胺化双功能试剂及其制备方法与应用
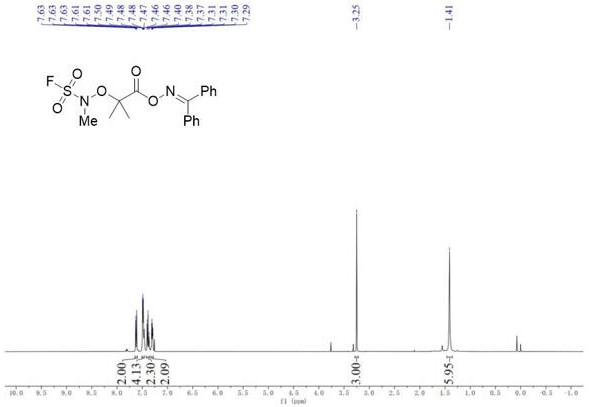
本发明属于有机合成化学和药物化学,具体涉及一种氟磺酰胺化亚胺化双功能试剂及其制备方法与应用。
背景技术:
1、磺酰氟类化合物,特别是氟磺酰胺,因其在六价硫氟交换(sufex)点击化学、药物发现以及功能材料合成中的关键作用而受到广泛关注。相较于磺酰氟(rso2f)和氟磺酰酯(roso2f),氟磺酰胺(尤其是脂肪族氟磺酰胺)的高效、通用合成策略仍然十分有限。现有方法包括使用硫酰氟(so2f2)、氟磺酰咪唑鎓盐(sufex-it)、[4-(乙酰氨基)苯基]亚氨基二磺酰二氟(aisf)等试剂,但这些方法通常存在底物范围窄(主要限于仲胺)、官能团耐受性差、或需要繁琐的保护/脱保护步骤等缺陷。近期虽有n-氟磺酰胺吡啶盐(nfsap)等试剂被报道,可通过光催化产生氟磺酰胺自由基,但这类单功能试剂在反应中会释放吡啶作为废弃片段,原子经济性不佳,且可能给产物分离带来困难。因此,开发新型、高效、原子经济性好的双功能氟磺酰胺化试剂,以实现在烯烃或双环[1.1.0]丁烷类底物上同时引入n(r)so2f基和胺基的双官能团化反应,具有重要的科学意义和应用价值。
技术实现思路
1、针对上述现有技术的不足,本发明提供了一种氟磺酰胺化亚胺化双功能试剂及其制备方法与应用,将该方法制备得到的双功能试剂应用在光催化反应中,可扩宽底物范围、提高官能团的耐受性,能高效实现烯烃的1,2-氟磺酰胺亚胺化反应,以及对双环丁烷(bcbs)进行高度非对映选择性的1,3-氟磺酰胺亚胺化反应,从而在温和条件下直接获得具有重要价值的胺基脂肪族氟磺酰胺类化合物,原子经济性优异。
2、为实现上述发明目的,本发明采用的技术方案为:
3、一种氟磺酰胺化亚胺化双功能试剂,其化学结构式如式i所示:
4、
5、i;
6、式i中,r为甲基或乙基。
7、为实现上述发明目的,本发明还提供了上述氟磺酰胺化亚胺化双功能试剂的制备方法,具体步骤为:
8、s1、将如式ii-1所示的n-羟基邻苯二甲酰亚胺(nhpi)、如式ii-2所示的α-溴异丁酸叔丁酯、碱试剂与有机溶剂混合,进行反应得到如式ii-3所示的nhpi衍生的异丁酸叔丁酯;其中s1的反应式如下所示:
9、;
10、s2、将步骤s1制备得到的nhpi衍生的异丁酸叔丁酯、一水合肼与有机溶剂混合,进行水解反应得到如式ii-4所示的胺氧基取代的异丁酸叔丁酯,随后加入式ii-5所示的氟磺酰代咪唑盐化合物的有机溶液混合,进行取代反应得到如式ii-6所示的氟磺酰胺氧基取代的异丁酸叔丁酯;其中s2的反应式如下所示:
11、;
12、s3、将步骤s2制备得到的氟磺酰胺氧基取代的异丁酸叔丁酯、三氟乙酸与有机溶剂混合,进行水解反应得到如式ii-7所示的氟磺酰胺氧基取代的异丁酸,随后加入草酰氯、催化剂dmf,dmf作为催化剂用于活化草酰氯促进酸的酰氯化反应,进行酰氯化反应得到如式ii-8所示的氟磺酰胺氧基取代的异丁酰氯,最后加入如式ii-9所示的二苯酮肟和碱试剂,进行反应得到如式ii-10所示的氟磺酰胺氧基取代的异丁酸肟酯;其中s3的反应式如下所示:
13、
14、s4、将步骤s3制备得到的氟磺酰胺氧基取代的异丁酸肟酯、甲醇或乙醇、偶氮二甲酸二异丙酯、三苯基磷与有机溶剂混合,进行反应得到如式i所示的氟磺酰胺化亚胺化双功能试剂;其中s4的反应式如下所示:
15、。
16、优选的,步骤s1中,反应温度为90℃,反应时间为5 h;所述n-羟基邻苯二甲酰亚胺、α-溴异丁酸叔丁酯与碱试剂的摩尔比为 1: 1.05: 1.2;所述有机溶剂为dmf,有机溶剂与n-羟基邻苯二甲酰亚胺的体积摩尔比为0.5 l/mol;所述碱试剂为三乙胺。
17、优选的,步骤s2中,水解反应温度为25℃,水解反应时间为1-3 h;所述nhpi衍生的异丁酸叔丁酯与一水合肼的摩尔比为 1: 6;所述水解反应有机溶剂为dcm,有机溶剂与nhpi衍生物的异丁酸叔丁酯的体积摩尔比为1.5 l/mol;
18、步骤s2中,所述取代反应温度为-20 ℃,取代反应时间为12 h;所述nhpi衍生的异丁酸叔丁酯与氟磺酰代咪唑盐化合物的摩尔比为 1:1.1;所述氟磺酰代咪唑盐化合物的有机溶液为浓度0.735mol/l的氟磺酰代咪唑盐化合物的乙腈溶液。
19、优选的,步骤s3中,所述水解反应温度为0℃-25℃,水解反应时间为0.5 h;所述氟磺酰胺氧基取代的异丁酸叔丁酯与三氟乙酸的摩尔比为 1: 10;所述有机溶剂为dcm,有机溶剂与氟磺酰胺氧基取代的异丁酸叔丁酯的体积摩尔比为4 l/mol;
20、步骤s3中,所述酰氯化反应温度为25℃,酰氯化反应时间为4 h;所述氟磺酰胺氧基取代的异丁酸叔丁酯、草酰氯与dmf的摩尔比为 1: 1.2: 0.05;
21、步骤s3中,所述酯化反应温度为25℃,反应时间为12 h;所述氟磺酰胺氧基取代的异丁酸叔丁酯、二苯酮肟与碱试剂的摩尔比为1: 1: 2;所述碱试剂为三乙胺。
22、优选的,步骤s4中,反应温度为0℃-25℃,反应时间为12 h;所述氟磺酰胺氧基取代的异丁酸肟酯、甲醇或乙醇、偶氮二甲酸二异丙酯、三苯基磷的摩尔比为1: 4: 1.2:1.2;所述有机溶剂为thf,有机溶剂与氟磺酰胺氧基取代的异丁酸肟酯的体积摩尔比为2l/mol。
23、为实现上述发明目的,本发明还提供了上述氟磺酰胺化亚胺化双功能试剂在光催化1,n-氟磺酰胺亚胺化反应制备胺基脂肪族氟磺酰胺类化合物中的应用。
24、进一步的,具体应用过程为:将所述氟磺酰胺化亚胺化双功能试剂、反应底物、光敏剂与有机溶剂混合,在紫光或蓝光条件下进行1,n-氟磺酰胺亚胺化反应得到胺基脂肪族氟磺酰胺类化合物;其中所述反应底物为烯烃类化合物或双环[1.1.0]丁烷类化合物;
25、所述烯烃类化合物选自如式iii-1、式iii-2、式iii-3、式iii-4或式iii-5所示结构:
26、
27、其中,式iii-1中,ar1为苯基、萘基、甲氧基取代的芳基、甲基取代的芳基、苯基取代的芳基、三氟甲基取代的芳基或卤素取代的芳基中的一种,r1为氢或烷基;式iii-2中,x1为-nr3r4、-or3 或-c≡c-r3中的一种,其中r3为羰基、烷基或芳基中的一种,r4为氢或烷基;式iii-3中,x2为o、s或n中的一种,r5为叔丁氧羰基或苯甲酰基,r6为氢或烷基;
28、所述双环[1.1.0]丁烷类化合物化学结构式如式iv所示:
29、
30、式iv中,ar2为苯基、萘基、甲基取代的芳基、苯基取代的芳基或三氟甲基取代的芳基中的一种;r7为酯基、羰基或酰胺基中的一种。
31、优选的,所述1,n-氟磺酰胺亚胺化反应的反应温度为25℃,反应时间为12h;所述光敏剂选自噻吨酮或[ir(df(cf3)ppy)2(dtbbpy)](pf6);所述氟磺酰胺化亚胺化双功能试剂、、双环[1.1.0]丁烷类化合物、[ir(df(cf3)ppy)2(dtbbpy)](pf6)之间的摩尔比为1:2:0.02;所述氟磺酰胺化亚胺化双功能试剂、烯烃类化合物、噻吨酮之间的摩尔比为3:2:0.1。
32、优选的,所述有机溶剂为乙酸乙酯或乙腈;所述有机溶剂与氟磺酰胺化亚胺化双功能试剂的体积摩尔比为(0.6-20)l:1mol;当光敏剂为噻吨酮时,再加入添加剂分子筛,所述分子筛为4å分子筛;所述分子筛与氟磺酰胺化亚胺化双功能试剂的质量摩尔比为500g/mol;反应完成后除去反应液中的溶剂,将所得的粗产物进行硅胶柱层析分离得到胺基脂肪族氟磺酰胺类化合物;所述硅胶柱层析分离采用的展开剂为体积比(5-20):1的石油醚和乙酸乙酯,采用的硅胶粒度为200-300目;所述紫光和蓝光的波长分别为405nm和465nm。
33、与现有技术相比,本发明有益效果如下:
34、(1)本发明首次合成了一类基于肟酯骨架的氟磺酰胺化亚胺化双功能试剂,该试剂在合成过程中绝大部分步骤仅需要萃取浓缩直接进行下一步反应、原料易得、在空气中稳定,便于储存和使用。
35、(2)本发明所制备的双功能试剂在可见光催化下,通过能量转移(ent)机制发生n-o键均裂,同时产生一个瞬态的氟磺酰胺自由基和一个持久性的二苯亚胺自由基;这种双自由基体系避免了单功能试剂产生的废弃片段,原子经济性高。
36、(3)利用本发明所制备的双功能试剂具有的双自由基体系,高效实现了烯烃的1,2-氟磺酰胺亚胺化反应以及对双环丁烷(bcbs)进行高度非对映选择性的1,3-氟磺酰胺亚胺化反应;该1,n-氟磺酰胺亚胺化反应条件温和,官能团耐受性好,底物范围宽,包括多种活化/非活化烯烃、生物活性分子衍生物以及带有不同取代基的双环[1.1.0]丁烷。
37、(3)本发明对于双环[1.1.0]丁烷的1,3-双官能化,能够以优异的高非对映选择性构建具有三维结构的环丁烷骨架,对该骨架引入高价值的氟磺酰胺基团与亚胺基团,这两种基团均可以作为新的反应位点进一步合成出更多复杂多样的分子。
38、(4)将本发明所制备的氟磺酰胺化亚胺化双功能试剂应用在光催化1,n-氟磺酰胺亚胺化反应制备胺基脂肪族氟磺酰胺类化合物中,所得胺基脂肪族氟磺酰胺类化合物中含有胺基的脂肪族磺酰胺氟,其磺酰氟基团可进一步通过sufex点击化学进行多样化衍生,亚胺保护基也可选择性地脱除以释放伯胺,为快速构建结构复杂的药物相关分子和功能材料提供了高效、模块化的平台。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com