
一种帕博西尼乙酸叔丁酯衍生物中间体及其制备方法与应用与流程
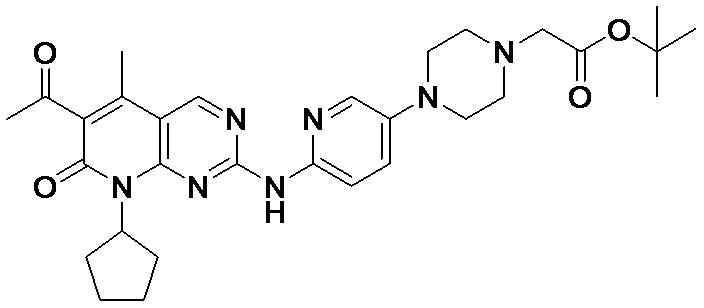
本申请属于药物中间体合成,具体而言,涉及一种帕博西尼乙酸叔丁酯衍生物中间体及其制备方法与应用。
背景技术:
1、帕博西尼(palbociclib)是临床一线选择性cdk4/6激酶抑制剂,主要用于hr阳性、her2阴性晚期乳腺癌的靶向治疗,具有抗肿瘤活性强、靶向性高的特点。依托药物分子结构修饰技术开发新型衍生物、靶向探针及抗体药物偶联物,是优化cdk4/6靶向抗肿瘤药物性能、拓展药物应用场景的重要研发路径。
2、现有技术中,帕博西尼衍生物的制备多采用母核从头合成的方式,存在合成步骤繁琐、反应周期长、总收率低、副产物复杂、纯化难度大等缺陷。同时,现有针对帕博西尼哌嗪环的修饰技术较少,缺乏温和、高效、可规模化的单步修饰工艺。
3、帕博西尼结构中的哌嗪环仲胺基团具备良好的反应活性,是结构修饰的核心位点。本领域亟需一种简单高效的合成工艺,在保留帕博西尼母核药理活性骨架的基础上,引入可灵活衍生的活性官能团,构建新型药物中间体,为后续药物改造、探针制备及偶联药物研发提供核心前体。基于此,本申请提出一种一步法合成帕博西尼乙酸叔丁酯衍生物中间体的工艺。
技术实现思路
1、本申请的目的是提供一种帕博西尼乙酸叔丁酯衍生物中间体及其制备方法与应用,可以解决现有帕博西尼衍生物合成步骤多、效率低以及官能团拓展性差的问题,合成的中间体结构新颖、收率优异。
2、为达到上述目的,本申请提供了一种帕博西尼乙酸叔丁酯衍生物中间体,中间体化学名称为2-(4-(6-(5-甲基-7-氧代-8-环戊基-7,8-二氢吡啶并[2,3-d]嘧啶-2-基)吡啶-3-基)哌嗪-1-基)乙酸叔丁酯,化学结构式为:
3、;
4、中间体为帕博西尼哌嗪环单取代全新衍生物,分子式为c31h39n7o5。
5、本申请还提供了一种帕博西尼乙酸叔丁酯衍生物中间体的合成方法,如图2所示,包括以下步骤:
6、(1)室温条件下,将商品化帕博西尼完全溶解于二氯甲烷中,搅拌至体系澄清得到反应液;
7、(2)向反应液中加入缚酸剂以及溴乙酸叔丁酯,于20℃~30℃恒温搅拌反应4h~6h,采用tlc薄层色谱监测至原料帕博西尼斑点完全消失;
8、(3)反应完成后依次通过减压浓缩除去二氯甲烷,加水稀释,乙酸乙酯萃取处理,水洗处理以及无水硫酸钠干燥后浓缩处理,再经硅胶柱层析梯度洗脱纯化,得到帕博西尼乙酸叔丁酯衍生物中间体。
9、进一步的,缚酸剂为n,n-二异丙基乙胺(dipea),帕博西尼、n,n-二异丙基乙胺以及溴乙酸叔丁酯的摩尔比为1:(1.16~1.21):1.5。
10、进一步的,帕博西尼、n,n-二异丙基乙胺以及溴乙酸叔丁酯的摩尔比为1:1.18:1.5。
11、进一步的,向反应液中加入缚酸剂以及溴乙酸叔丁酯后的恒温搅拌温度为25℃,恒温反应时长为5h;溴乙酸叔丁酯滴加总时长控制在12min~18min。
12、进一步的,萃取处理、水洗处理的参数为:乙酸乙酯萃取3次,每次萃取溶剂用量与水相体积相等;饱和食盐水洗涤有机相3次,单次洗涤饱和食盐水体积与有机相体积相同。
13、进一步的,硅胶柱层析梯度洗脱纯化采用二氯甲烷/甲醇混合液作为梯度洗脱流动相,梯度洗脱体积比依次为50:1、30:1以及15:1。
14、进一步的,还包括:梯度洗脱后收集含有目标斑点的洗脱组分,将洗脱组分减压旋蒸除去混合溶剂,得到的固体置于真空干燥箱中,于35℃、真空≤-0.09mpa条件下干燥4h至恒重,得到帕博西尼乙酸叔丁酯衍生物中间体;其中,减压旋蒸的条件包括:温度为30℃~35℃,转速为130rpm~160rpm,真空度为-0.07mpa~-0.085mpa。
15、进一步的,收集含有目标斑点的洗脱成分,包括:在梯度洗脱过程中,每8ml分段收集洗脱液,采用gf254薄层板在254nm紫外灯下跟踪监测,合并仅含单一目标斑点的洗脱组分。
16、本申请还提供了一种帕博西尼乙酸叔丁酯衍生物中间体的用途,包括用于制备新型cdk4/6抗肿瘤小分子抑制剂、肿瘤靶向荧光检测探针、抗体药物偶联物连接子以及帕博西尼母核衍生化靶向药物分子。
17、综上所述,相较于现有合成路线,本申请以商品化帕博西尼为原料经一步n-烷基化制备目标中间体,至少具有以下有益效果:
18、1.本申请合成流程简洁、生产成本更低,仅依靠单步主反应即可完成目标产物的构建,反应周期被压缩至4h~6h,反应所使用的二氯甲烷、dipea、溴乙酸叔丁酯均为常规化工原料,无需氢化铝锂、钯催化剂等高危或昂贵试剂,有效降低了全程工艺管控难度与综合生产成本;同时反应条件温和、位点选择性优异,整套反应全程在20℃~30℃室温环境下进行,无需高温、高压、无水无氧等苛刻操作条件,反应仅针对帕博西尼哌嗪环仲胺发生特异性单取代,不会破坏具备药理活性的母核结构,体系副反应极少,产物杂质组分简单,大幅降低后续分离纯化难度。
19、2.本申请的合成产物收率高且工艺稳定性良好,通过对物料摩尔配比、反应时长、滴加速率等关键参数进行精准优化,目标中间体单步收率最高可达82%,显著优于同类药物衍生物修饰工艺的平均转化水平,多组平行验证实验收率稳定维持在80%~82%区间,工艺重复性可靠;所得产物分子衍生拓展能力强、应用覆盖范围广,分子侧链携带叔丁酯保护羧基,该保护基团可耐受整套合成与后处理纯化流程,同时能够在温和酸性条件下脱除保护得到游离羧酸中间体,游离羧酸可进一步开展酰胺化、酰肼化、小分子偶联等多种衍生反应,快速制备新型cdk4/6抗肿瘤抑制剂、肿瘤靶向荧光检测探针、adc药物连接子等多种功能分子。
20、3.本申请合成方法的后处理操作简便可控,适配实验室研发与小规模产业化制备,反应完成后仅需依次进行浓缩除溶剂、乙酸乙酯萃取、饱和食盐水洗涤、干燥浓缩、硅胶柱层析梯度洗脱即可完成产物纯化,整套操作标准化程度高、可控性强,既可满足药物化学实验室基础研发需求,也能够直接适配小批量放大制备场景。
1.一种帕博西尼乙酸叔丁酯衍生物中间体,其特征在于,所述中间体化学名称为2-(4-(6-(5-甲基-7-氧代-8-环戊基-7,8-二氢吡啶并[2,3-d]嘧啶-2-基)吡啶-3-基)哌嗪-1-基)乙酸叔丁酯,化学结构式为:
2.一种根据权利要求1所述的帕博西尼乙酸叔丁酯衍生物中间体的合成方法,其特征在于,包括以下步骤:
3.根据权利要求2所述的合成方法,其特征在于,所述缚酸剂为n,n-二异丙基乙胺,所述帕博西尼、n,n-二异丙基乙胺以及溴乙酸叔丁酯的摩尔比为1:(1.16~1.21):1.5。
4.根据权利要求3所述的合成方法,其特征在于,所述帕博西尼、n,n-二异丙基乙胺以及溴乙酸叔丁酯的摩尔比为1:1.18:1.5。
5.根据权利要求2所述的合成方法,其特征在于,所述向所述反应液中加入缚酸剂以及溴乙酸叔丁酯后的恒温搅拌温度为25℃,恒温反应时长为5h;所述溴乙酸叔丁酯滴加总时长控制在12min~18min。
6.根据权利要求2所述的合成方法,其特征在于,所述萃取处理、水洗处理的参数包括:乙酸乙酯萃取3次,每次萃取溶剂用量与水相体积相等;饱和食盐水洗涤有机相3次,单次洗涤饱和食盐水体积与有机相体积相同。
7.根据权利要求2所述的合成方法,其特征在于,所述硅胶柱层析梯度洗脱纯化采用二氯甲烷/甲醇混合液作为梯度洗脱流动相,梯度洗脱体积比依次为50:1、30:1以及15:1。
8.根据权利要求2所述的合成方法,其特征在于,还包括:梯度洗脱后收集含有目标斑点的洗脱组分,将所述洗脱组分减压旋蒸除去混合溶剂,得到的固体置于真空干燥箱中,于35℃、真空≤-0.09mpa条件下干燥4h至恒重,得到所述帕博西尼乙酸叔丁酯衍生物中间体;
9.根据权利要求8所述的合成方法,其特征在于,所述收集含有目标斑点的洗脱成分,包括:在所述梯度洗脱过程中,每8ml分段收集洗脱液,采用gf254薄层板在254nm紫外灯下跟踪监测,合并仅含单一目标斑点的洗脱组分。
10.一种权利要求1所述帕博西尼乙酸叔丁酯衍生物中间体的用途,其特征在于,所述中间体用于制备新型cdk4/6抗肿瘤小分子抑制剂、肿瘤靶向荧光检测探针、抗体药物偶联物连接子以及帕博西尼母核衍生化靶向药物分子。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com