
一种清骨散颗粒基准样品质量检测方法与流程
本发明涉及经典名方清骨散的质量控制,具体涉及一种清骨散颗粒基准样品质量检测方法。
背景技术:
1、现代药物需要具有稳定均一、安全和有效的三大特性,对于中药经典名方而言,需要采用多种手段进行检测,保证检测结果的可靠性和稳定性。清骨散为中医清热方剂,由由银柴胡、胡黄连、秦艽、鳖甲(醋炙)、地骨皮、青蒿、知母、甘草等药物配伍而成,具有清虚热,退骨蒸之功效,主治肝肾阴虚,虚火内扰证,骨蒸劳热,低热日久不退,形体消瘦,唇红颧赤,困倦盗汗,或口渴心烦,舌红少苔,脉细数。临床常用于治疗结核病、慢性消耗性疾病的发热骨蒸等属阴虚内热者。经典名方由多味中药材组方而成,多成分协同作用,作用效果多靶点,是采用现代科学技术,仿照传统中药汤剂煎煮的方式,经浸提、浓缩、干燥等工艺精制而成,具有不需煎煮,服用方便、吸收快捷、剂量准确、安全清洁、携带便利等优点。与传统的药材原料相比,清骨散颗粒的形态特征发生明显改变,其产品真伪和质量无法用肉眼观察得到。因此,建立一种用于质量控制的能够反映经典名方的整体基础物质情况的清骨散颗粒基准样品质量检测方法十分必要。
技术实现思路
1、本发明的目的就是要解决现有技术的不足,提供一种准确反映经典名方内在品质以及更好的控制经典名方质量的清骨散颗粒基准样品质量检测方法。
2、为达到上述目的,本发明的技术方案是这样实现的:
3、本发明提供一种清骨散颗粒基准样品质量检测方法,包括:
4、通过液相色谱法对清骨散颗粒基准样品进行特征图谱构建和l-色氨酸单种成分、l-脯氨酸与丙氨酸总量、地骨皮乙素单种成分的含量测定,将含量标准限定为:l-色氨酸含量为0.16mg/g~0.30mg/g,l-脯氨酸与丙氨酸总含量为4.01mg/g~7.44mg/g,地骨皮乙素含量为0.93mg/g~1.72mg/g;
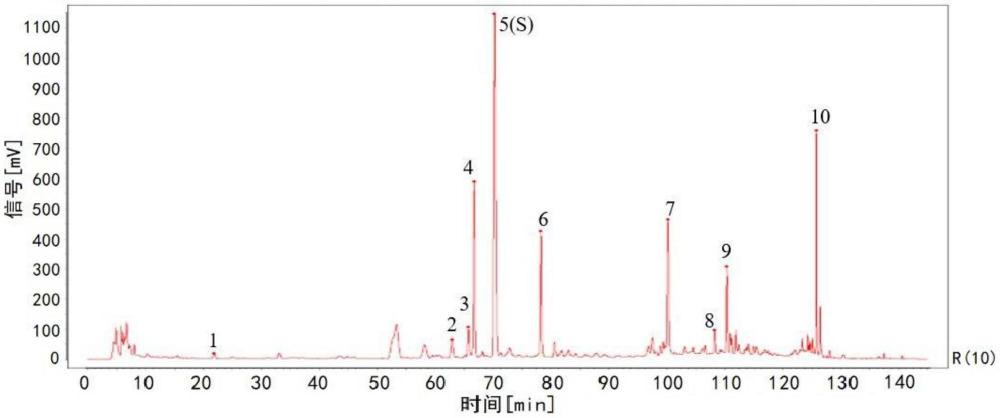
5、采用液相色谱法测定清骨散颗粒基准样品的特征图谱包括:取绿原酸对照品、龙胆苦苷对照品、芒果苷对照品、胡黄连苷ⅱ对照品、3,5-o-二咖啡酰基奎宁酸对照品、胡黄连苷ⅰ对照品、甘草酸铵对照品,分别加甲醇制成七种对照品参照物溶液,取清骨散颗粒基准样品制成供试品溶液a,分别精密吸取所述七种对照品参照物溶液和供试品溶液a,分别注入液相色谱仪,测定,即得;其中,采用的色谱条件为,色谱柱:以十八烷基硅烷键合硅胶为填充剂,以乙腈为流动相a,以体积分数0.1%磷酸溶液为流动相b,按表a进行梯度洗脱;
6、表a-梯度洗脱程序
7、
时间(分钟)
流动相a(%)
流动相b(%)
0~18
6
94
18~25
6→7
94→93
25~30
7
93
30~35
7→8
93→92
35~45
8
92
45~75
8→16
92→84
75~85
16
84
85~115
16→32
84→68
115~120
32→64
68→46
120~128
64
46
128~130
64→100
46→0
130~134
100
0
134~135
100→6
0→94
8、流速:0.3-0.5ml/min;柱温:15-25℃;进样量:5-15μl;检测波长:250-260nm。
9、在其中一实施例中,还包括对清骨散颗粒基准样品采用照薄层色谱法进行鉴别,所述照薄层色谱法包括如下步骤:
10、(1)取清骨散颗粒基准样品粉末2g,加甲醇20ml,超声处理30分钟,放冷,滤过,滤液蒸干,残渣加甲醇1ml使溶解,作为供试品溶液b1,另取胡黄连对照药材0.5g,加水50ml,煎煮30分钟,滤过,滤液蒸干,残渣加甲醇20ml,超声处理30分钟,放冷,滤过,滤液蒸干,残渣加甲醇1ml使溶解,作为对照药材溶液b1,再取香草酸、肉桂酸加甲醇制成每1ml含1mg香草酸的的对照品溶液b11和每1ml含1mg肉桂酸的对照品溶液b12,进行照薄层色谱法试验,吸取供试品溶液b11为8μl、供试品溶液b12为8μl、对照药材溶液b1为8μl、对照品溶液b1为1μl,分别点于同一硅胶g薄层板上,以体积比为5:10:0.1的正己烷-乙醚-冰醋酸溶液为展开剂,展开,取出,晾干,在254nm紫外光灯下检视;
11、(2)取清骨散颗粒基准样品粉末2g,加甲醇10ml,超声处理15分钟,滤过,取续滤液作为供试品溶液b2,另取秦艽对照药材1g,加水50ml,煎煮30分钟,滤过,滤液蒸干,残渣加甲醇10ml,超声处理15分钟,滤过,取续滤液作为对照药材溶液b2,再取龙胆苦苷对照品,加甲醇制成每1ml含1mg龙胆苦苷的对照品溶液b2,进行照薄层色谱法试验,吸取供试品溶液b2为5μl、对照药材溶液b2为10μl、对照品溶液b2为5μl,分别点于同一硅胶g薄层板上,以体积比为22:2:0.5:0.5d正丁醇-甲醇-冰醋酸-水溶液为展开剂,展开,取出,晾干,在254nm紫外光灯下检视;
12、(3)取清骨散颗粒基准样品粉末2g,加稀乙醇10ml,超声处理20分钟,取上清液作为供试品溶液b3,另取知母对照药材1g,加水50ml,煎煮30分钟,滤过,滤液蒸干,残渣加稀乙醇10ml,超声处理20分钟,取上清液作为对照药材溶液b3,再取芒果苷对照品,加稀乙醇制成每1ml含1mg芒果苷的对照品溶液b31,取知母皂苷bii对照品,加30%丙酮制成每1ml含1mg知母皂苷bii的对照品溶液b32,进行照薄层色谱法试验,吸取对照品溶液b31为6μl、对照品溶液b32为6μl、对照药材溶液b3为15μl、供试品溶液b3为15μl,分别点于同一硅胶g薄层板上,以体积比为10:1:1:5的正丁醇-乙酸乙酯-冰醋酸-水溶液为展开剂,展开,取出,晾干,置254nm紫外光灯下检视;再喷以5%香草醛硫酸试液,在105℃加热至斑点显色清晰,在日光下检视。
13、在其中一实施例中,采用液相色谱法测定清骨散颗粒基准样品的特征图谱还包括:
14、(1)制备所述七种对照品参照物溶液:取绿原酸对照品、龙胆苦苷对照品、芒果苷对照品、胡黄连苷ⅱ对照品、3,5-o-二咖啡酰基奎宁酸对照品、胡黄连苷ⅰ对照品、甘草酸铵对照品适量,精密称定,分别加甲醇制成每1ml含绿原酸50μg、每1ml含龙胆苦苷50μg、每1ml含芒果苷50μg、每1ml含胡黄连苷ⅱ50μg、每1ml含3,5-o-二咖啡酰基奎宁酸50μg、每1ml含胡黄连苷ⅰ50μg、每1ml含甘草酸铵50μg的七种对照品参照物溶液;
15、(2)制备供试品溶液a:取清骨散颗粒基准样品0.8g,置具塞锥形瓶中,加30%甲醇25ml,超声处理30分钟,放冷,摇匀,滤过,取续滤液作为供试品溶液a。
16、在其中一实施例中,液相色谱法测定的供试品色谱图中呈现10个特征峰,其中7个峰与所述七种对照品参照物溶液的对照品参照物峰相对应,以与龙胆苦苷对照品参照物峰相对应的峰5为参照峰s,计算供试品色谱图中峰1、峰2、峰3、峰4、峰6、峰7、峰8、峰9、峰10与参照峰s的相对保留时间,规定值为:峰1相对保留时间0.31、峰2相对保留时间0.90、峰3相对保留时间0.94、峰4相对保留时间0.95、峰6相对保留时间1.11、峰7相对保留时间1.42、峰8相对保留时间1.54、峰9相对保留时间1.57、峰10相对保留时间1.79,检测的特征峰的相对保留时间应在规定值的±10%范围之内。
17、在其中一实施例中,采用液相色谱法测定l-色氨酸的含量,包括:
18、(1)制备l-色氨酸对照品溶液:取l-色氨酸对照品,精密称定,加甲醇制成每1ml含50μg的溶液,即得;
19、(2)制备供试品溶液c1:取清骨散颗粒基准样品粉末1.3g,精密称定,置具塞锥形瓶中,精密加入50%甲醇25ml,密塞,称定重量,加热回流30分钟,放冷,再称定重量,用50%甲醇补足减失的重量,摇匀,滤过,取续滤液,即得;
20、(3)分别精密吸取l-色氨酸对照品溶液与供试品溶液c1各10μl,注入液相色谱仪,测定,即得;
21、色谱条件:以乙腈-水为流动相按照2:98进行等度洗脱,检测波长为220nm,理论板数按l-色氨酸峰计算应不低于3000。
22、在其中一实施例中,采用液相色谱法测定l-脯氨酸与丙氨酸总含量包括:
23、进行液相色谱仪分析,以l-脯氨酸对照品、丙氨酸对照品制成的混合溶液作为对照品溶液c2,以清骨散颗粒基准样品制成的溶液作为供试品溶液c2,分别精密吸取对照品溶液c2和供试品溶液c2各10μl,分别注入液相色谱仪,测定,即得;其中,采用的色谱条件为,色谱柱:以十八烷基硅烷键合硅胶为填充剂,以乙腈为流动相a,以体积分数0.1%磷酸溶液为流动相b,按表b进行梯度洗脱;
24、表b-梯度洗脱程序
25、
时间(分钟)
流动相a(%)
流动相b(%)
0~15
16
84
15~20
16→19
84→81
20~35
19→35
81→65
35~37
35→100
65→0
37~40
100
0
40~42
100→16
0→84
26、流速:1.0ml/min;柱温:40℃;进样量:10μl;检测波长:254nm。
27、在其中一实施例中,所述以l-脯氨酸对照品、丙氨酸对照品制成的混合溶液作为对照品溶液c2,以清骨散颗粒基准样品制成的溶液作为供试品溶液c2,包括:
28、(1)制备对照品溶液c2:取l-脯氨酸对照品、丙氨酸对照品适量,精密称定,加0.1mol/l盐酸溶液制成每1ml含l-脯氨酸80μg、丙氨酸70μg的混合溶液,精密量取所述混合溶液5ml,置25ml量瓶中,加0.1mol/l异硫氰酸苯酯的乙腈溶液2ml、1mol/l三乙胺的乙腈溶液2.5ml,摇匀,室温放置1小时,用50%乙腈稀释至刻度,摇匀,取10ml,精密加入正己烷10ml,振摇,放置10分钟,取下层溶液,滤过,取续滤液,即得;
29、(2)制备供试品溶液c2:取清骨散颗粒基准样品粉末2.2g,精密称定,置具塞锥形瓶中,精密加入0.1mol/l盐酸溶液25ml,加热回流25分钟,放冷,摇匀,精密量取2ml,置10ml西林瓶中,加盐酸1ml,150℃水解1小时,放冷,转移至蒸发皿中,用水10ml分次洗涤西林瓶,洗液并入蒸发皿中,蒸干,残渣加0.1mol/l盐酸溶液使溶解并转移至25ml量瓶中,加0.1mol/l盐酸溶液至刻度,摇匀后精密量取5ml,置25ml量瓶中,加0.1mol/l异硫氰酸苯酯的乙腈溶液2ml、1mol/l三乙胺的乙腈溶液2.5ml,摇匀,室温放置1小时,用50%乙腈稀释至刻度,摇匀,取10ml,精密加入正己烷10ml,振摇,放置10分钟,取下层溶液,滤过,取续滤液,即得。
30、在其中一实施例中,采用液相色谱法测定地骨皮乙素含量包括:
31、进行液相色谱仪分析,以地骨皮乙素对照品制成的溶液作为地骨皮乙素对照品溶液,以清骨散颗粒基准样品制成的溶液作为供试品溶液c3,分别精密吸取地骨皮乙素对照品溶液和供试品溶液c3各20μl,分别注入液相色谱仪,测定,即得;其中,采用的色谱条件为,色谱柱:以十八烷基硅烷键合硅胶为填充剂,以甲醇为流动相a,以体积分数0.1%磷酸溶液为流动相b,按表c进行梯度洗脱;
32、表c-梯度洗脱程序
33、
时间(分钟)
流动相a(%)
流动相b(%)
0~50
22
78
50~52
22→100
78→0
52~57
100
0
57~59
100→78
0→78
34、流速:0.6ml/min;柱温:30℃;进样量:20μl;检测波长:280nm。
35、在其中一实施例中,所述以地骨皮乙素对照品制成的溶液作为地骨皮乙素对照品溶液,以清骨散颗粒基准样品制成的溶液作为供试品溶液c3,包括:
36、(1)制备地骨皮乙素对照品溶液:取地骨皮乙素对照品适量,精密称定,加甲醇制成每1ml含50μg的溶液;
37、(2)制备供试品溶液c3:取清骨散颗粒基准样品粉末2g,精密称定,置具塞锥形瓶中,精密加入50%甲醇:0.5%冰醋酸体积比为1:1的混合溶液25ml,密塞,称定重量,加热回流30分钟,放冷,再称定重量,用50%甲醇:0.5%冰醋酸体积比为1:1的混合溶液补足减失的重量,摇匀,滤过,取续滤液,即得。
38、在其中一实施例中,所述清骨散颗粒基准样品通过以下方式制备:
39、称取银柴胡5.60g、胡黄连3.73g、秦艽3.73g、鳖甲3.73g、地骨皮3.73g、青蒿3.73g、知母3.73g、甘草1.87g,加入陶瓷罐中,加水400ml,浸泡30分钟,先用武火800w加热至沸腾,再用文火500w煎煮25分钟,至160ml,150目筛网趁热过滤,煎煮液烧杯盛装,出膏率应为20.65%~25.24%,采用冷冻真空干燥,即得。
40、在其中一实施例中,还包括对清骨散颗粒基准样品进行性状、干膏得率、浸出物检测,浸出物检测采用醇溶性浸出物测定法项下的热浸法测定,以乙醇为溶剂,清骨散颗粒基准样品醇溶性浸出物范围为22.3%~41.4%。
41、与现有技术相比,本发明提供的清骨散颗粒基准样品质量检测方法的有益效果是:通过对清骨散颗粒基准样品进行特征图谱构建以及进行l-色氨酸单种成分、l-脯氨酸与丙氨酸总量、地骨皮乙素单种成分的含量测定,来评定清骨散颗粒基准样品的质量,为产品的质量稳定奠定坚实的基础,能够建立清骨散颗粒基准样品可行的质量标准,实现清骨散颗粒基准样品质量的有效控制,并且,采用本技术的色谱条件进行液相分析,可以得到分离度更好峰尖更清晰的特征图谱,能够更准确反映出清骨散颗粒基准样品的质量,方法稳定性较好,拟定了l-色氨酸含量为0.16~0.30mg/g,l-脯氨酸与丙氨酸总含量为4.01~7.44mg/g,地骨皮乙素含量为0.93~1.72mg/g的清骨散颗粒基准样品质量标准。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com