
一种化合物及其在治疗ESCC中的应用
本发明属于生物医药,具体地,本发明涉及一种化合物及其在治疗escc中的应用。
背景技术:
1、食管鳞状细胞癌(escc)是一种恶性程度极高的肿瘤,其发病率位居全球第11位,死亡率位居第7位。escc患者预后普遍较差,5年生存率不足40%。目前临床采用的治疗手段,包括手术、放疗、化疗和免疫治疗,但疗效均存在一定的局限性,因此亟需开发新的靶向治疗策略。近年来,多组学测序技术的进步加深了对escc分子分型的认识,但新的治疗靶点的发现仍进展有限。针对escc患者制定精准的治疗方案,对于减轻其疾病负担至关重要。
2、前期已有研究报道,在对508例escc样本进行全基因组测序中,在31例患者中检测到
nfe2l2基因的10个错义突变,突变频率为6.1%。这些突变与escc患者的不良预后显著相关。进一步,利用多组学测序对155例escc患者的配对样本进行分析,将escc分为四种分子亚型,即细胞周期信号激活型(cca)、nrf2致癌激活型(nrfa,占24.5%,n=38)、免疫抑制型(is)和免疫调节型(im)。其中,nrfa亚型尤为值得关注,该亚型的激活由nrf2通路的改变所驱动,导致nrf2蛋白过度积累。与is亚型和im亚型相比,nrfa患者的免疫浸润水平较低,提示其对免疫治疗的应答可能有限。此外,escc中nrf2的过度激活还与化疗和放疗抵抗相关,表明传统治疗方案对该亚型患者的疗效可能有限。这些发现凸显了亟需开发针对nrfa亚型escc患者的新型靶向疗法,以改善其临床预后并提升其生活质量。
技术实现思路
1、为了弥补现有技术的不足,本发明的目的是提供一种能够高效、选择性降解nrf2蛋白的化合物及其制备方法和医药用途,以满足nrf2通路激活型肿瘤(尤其是escc)的治疗需求。
2、为了实现上述目的,本发明采用如下技术方案:
3、本发明第一方面提供一种化合物或其药学上可接受的盐。
4、进一步,所述化合物具有如下结构式:
5、。
6、在本发明中,所述化合物命名为l013,其化学名称为4-((8-(4-((((1r,4r)-4-((5-chloro-4-(5-(cyclopropylmethyl)-1-methyl-1h-pyrazol-4-yl)pyrimidin-2-yl)amino)cyclohexyl)amino)methyl)-1h-1,2,3-triazol-1-yl)octyl)amino)-2-(2,6-dioxopiperidin-3-yl)isoindoline-1,3-dione,化学式为c42h54cln12o4,[m+h]+理论质荷比为825.40;实测质荷比为825.27。
7、进一步,所述化合物能够降解nrf2蛋白和/或降低
nfe2l2 mrna水平。
8、进一步,所述化合物通过增强nrf2与crbn的相互作用、增强nrf2的泛素化促进nrf2蛋白的降解。
9、在本发明中,经高通量筛选验证,l013能够降解外源性过表达和内源性的nrf2蛋白,且对nrf2同家族蛋白nrf1和nrf3无显著降解作用,表现出对nrf2的选择性降解活性。
10、l013降解nrf2的机制包括泛素-蛋白酶体途径和转录抑制途径两个方面。一方面,l013能显著增加nrf2蛋白的泛素化,增强nrf2蛋白与crbn的相互作用,通过cullin依赖、crbn相关的泛素化过程促进nrf2经泛素-蛋白酶体途径降解。另一方面,l013还能够减少
nfe2l2基因的转录,从而在转录水平降低nrf2的表达。
11、本发明所公开的化合物可以游离形式或在适当情况下作为其药学上可接受的衍生物存在。药学上可接受的衍生物包括但不限于药学上可接受的前药、盐、酯、此类酯的盐,或任何其他加合物或衍生物,其在施用于有需要的患者时能够直接地或间接地提供如本文其他地方描述的化合物,或者其代谢物或残余物。
12、在某些实施方式中,所述药学上可接受的盐为所述化合物与无机酸或有机酸形成的盐。所述药学上可接受的盐可通过本领域常规方法制备,例如将l013与适量的酸在适当的溶剂中反应,然后经结晶或冻干分离得到。
13、进一步,所述药学上可接受的盐包括与下列酸形成的加成盐:盐酸、氢溴酸、硫酸、磷酸、甲磺酸、乙磺酸、对甲苯磺酸、苯磺酸、萘二磺酸、乙酸、丙酸、乳酸、三氟乙酸、马来酸、柠檬酸、富马酸、草酸、酒石酸或苯甲酸。
14、本发明第二方面提供一种药物组合物。
15、进一步,所述药物组合物包括本发明第一方面所述的化合物或其药学上可接受的盐。
16、进一步,所述药物组合物还包括药学上可接受的载体。
17、在一些实施方式中,药学上可接受的载体包括(但并不限于):盐水、缓冲液、葡萄糖、水、甘油、乙醇、粉剂、及其组合。药物制剂应与给药方式相匹配。
18、在一些实施方式中,本发明的组合物可以被制成针剂形式,例如用生理盐水或含有葡萄糖和其他辅剂的水溶液通过常规方法进行制备。诸如片剂和胶囊之类的药物组合物,可通过常规方法进行制备。药物组合物如针剂、溶液、片剂和胶囊宜在无菌条件下制造。本发明的药物组合也可以被制成粉剂用于雾化吸入。
19、对于本发明的药物组合物,可通过常规的方式施用于所需的对象(如人和非人哺乳动物)。代表性的施用方式包括(但并不限于):口服、注射、局部施用等。
20、进一步,所述药物组合物还包括第二治疗剂。
21、进一步,所述第二治疗剂包括其它用于治疗癌症的药物。
22、进一步,所述第二治疗剂可选自化疗药物、放疗增敏剂和免疫检查点抑制剂。
23、本发明第三方面提供一种制备本发明第一方面所述的化合物或其药学上可接受的盐的方法。
24、进一步,所述方法包括:
25、将式(a)所示的化合物3与式(b)所示的化合物11溶于叔丁醇中,向所得溶液中加入cuso4、抗坏血酸钠和水,进行反应,反应完成后经后处理,获得本发明第一方面所述的化合物:
26、式(a)、式(b);
27、进一步,所述反应在氩气保护下于70°c搅拌反应4小时。
28、进一步,所述式(a)所示的化合物3、式(b)所示的化合物11、cuso4、抗坏血酸钠的质量比为20:21:4:30。
29、进一步,所述水体积为叔丁醇体积的10%。
30、进一步,所述后处理包括:用乙酸乙酯稀释、饱和食盐水洗涤、无水硫酸钠干燥、过滤、浓缩,以及柱色谱纯化。
31、进一步,所述式(a)所示的化合物3的制备方法包括:
32、(1)将叔丁基(8-溴辛基)氨基甲酸酯溶于四氢呋喃中,依次加入三甲基硅基叠氮和四丁基氟化铵,于60℃下搅拌反应,得到叔丁基(8-叠氮辛基)氨基甲酸酯,命名为化合物1;
33、(2)将化合物1溶于二氯甲烷中,加入三氟乙酸,于室温搅拌反应,得到8-叠氮辛胺,命名为化合物2;
34、(3)将化合物2溶于无水二甲亚砜中,加入dipea和2-(2,6-dioxopiperidin-3-yl)-4-fluoro-1h-isoindole-1,3(2h)-dione于90℃搅拌反应,经后处理得到式(a)所示化合物3。
35、进一步,步骤(1)中所述叔丁基(8-溴辛基)氨基甲酸酯与所述三甲基硅基叠氮的摩尔比为1:3;所述叔丁基(8-溴辛基)氨基甲酸酯与所述四丁基氟化铵的摩尔比为1:3。
36、进一步,步骤(1)中所述反应在60℃下反应6小时。
37、进一步,步骤(1)中所述四丁基氟化铵以四氢呋喃溶液形式加入,所述四丁基氟化铵溶液的浓度为1.0m。
38、进一步,步骤(2)中所述化合物1与所述三氟乙酸的摩尔比为1:5。
39、进一步,步骤(2)中所述反应在室温下进行,反应时间为2小时。
40、进一步,步骤(2)中所述反应完成后,用n,n-二异丙基乙胺将反应混合物中和至ph≈7.0。
41、进一步,步骤(2)中所述8-叠氮辛胺(化合物2)以游离胺形式直接用于步骤(3),不经分离纯化。
42、进一步,步骤(3)中所述反应在90℃下反应6小时。
43、进一步,步骤(3)中所述后处理包括:反应液冷却后用饱和食盐水稀释,以乙酸乙酯萃取,合并有机相并以饱和食盐水洗涤、经无水硫酸钠干燥、过滤、减压浓缩,再经柱色谱纯化;所述柱色谱纯化采用二氯甲烷与甲醇的混合溶剂作为洗脱剂,所述二氯甲烷与甲醇的体积比为80:1。
44、进一步,所述式(b)所示的化合物11的制备方法包括:
45、(1)将n-甲基吡唑溶于四氢呋喃中,于低温下加入正丁基锂,再与环丙醛反应,经后处理得到(1-甲基-1h-吡唑-5-基)环丙甲醇,命名为化合物5;
46、(2)将化合物5溶于二氯甲烷中,加入三氟乙酸和三乙基硅烷,于40℃搅拌反应,经后处理得到5-(环丙基甲基)-1-甲基-1h-吡唑,命名为化合物6;
47、(3)将化合物6溶于二氯甲烷中,于低温下加入n-溴代琥珀酰亚胺,经后处理得到4-溴-5-(环丙基甲基)-1-甲基-1h-吡唑,命名为化合物7;
48、(4)将化合物7溶于四氢呋喃中,于低温下加入正丁基锂,再与2-异丙氧基-4,4,5,5-四甲基-1,3,2-二氧杂硼杂环戊烷反应,经后处理得到4-(4,4,5,5-四甲基-1,3,2-二氧杂硼杂环戊烷-2-基)-5-(环丙基甲基)-1-甲基-1h-吡唑,命名为化合物8;
49、(5)在钯催化剂和碱存在下,将化合物8与2,4,5-三氯嘧啶于85℃反应,经后处理得到5-氯-4-(5-(环丙基甲基)-1-甲基-1h-吡唑-4-基)嘧啶基中间体,命名为化合物9;
50、(6)将化合物9与反式-4-氨基环己基氨基甲酸叔丁酯在碱性条件下于130℃反应,经后处理得到化合物10;
51、(7)将化合物10脱除boc保护基,得到氨基中间体,再与炔丙基化试剂在碱性条件下反应,经后处理得到式(b)所示化合物11。
52、进一步,步骤(1)中所述n-甲基吡唑与所述正丁基锂的摩尔比为1:1.2;所述n-甲基吡唑与所述环丙醛的摩尔比为1:1.2。
53、进一步,步骤(1)中所述低温为-78℃。
54、进一步,步骤(1)中所述反应包括:于低温下加入正丁基锂后保温搅拌1小时,再加入环丙醛,随后升温至室温继续搅拌16小时。
55、进一步,步骤(1)中所述反应在氩气保护下进行。
56、进一步,步骤(2)中所述化合物5与所述三氟乙酸的摩尔比为1:6;所述化合物5与所述三乙基硅烷的摩尔比为1:6。
57、进一步,步骤(2)中所述反应在40℃下反应36小时。
58、进一步,步骤(2)中所述反应完成后,用饱和碳酸氢钠水溶液将反应混合物调节至ph≈ 8,再分离有机相。
59、进一步,步骤(3)中所述化合物6与所述n-溴代琥珀酰亚胺的摩尔比为1:1.1。
60、进一步,步骤(3)中所述低温为0℃,加入n-溴代琥珀酰亚胺后升温至室温搅拌2小时。
61、进一步,步骤(4)中所述化合物7与所述正丁基锂的摩尔比为1:1.5;所述化合物7与所述2-异丙氧基-4,4,5,5-四甲基-1,3,2-二氧杂硼杂环戊烷的摩尔比为1:2。
62、进一步,步骤(4)中所述低温为-78℃。
63、进一步,步骤(4)中所述反应包括:于低温下加入正丁基锂后保温搅拌1小时,再加入2-异丙氧基-4,4,5,5-四甲基-1,3,2-二氧杂硼杂环戊烷,随后升温至室温继续搅拌1小时。
64、进一步,步骤(5)中所述化合物8与所述2,4,5-三氯嘧啶的摩尔比为1:1.2。
65、进一步,步骤(5)中所述碱为碳酸钠,所述碳酸钠以水溶液形式加入,所述化合物8与所述碳酸钠的摩尔比为1:2.2。
66、进一步,步骤(5)中所述钯催化剂为pdcl2(amphos)2,所述化合物8与所述钯催化剂的摩尔比1:0.05。
67、进一步,步骤(5)中所述反应以1,2-二甲氧基乙烷为溶剂,在氮气保护下于85℃下反应6小时。
68、进一步,步骤(6)中所述碱性条件由n,n-二异丙基乙胺提供;所述反应以二甲亚砜为溶剂,在130℃下反应10小时。
69、进一步,步骤(7)中所述脱除boc保护基采用三氟乙酸在二氯甲烷中进行,于室温搅拌反应1小时。
70、进一步,步骤(7)中所述炔丙基化试剂为3-溴丙炔;所述碱性条件由叔丁醇钾提供;所述反应以四氢呋喃为溶剂,于室温反应8小时。
71、本发明第四方面提供如下任一项应用:
72、1)本发明第一方面所述的化合物或其药学上可接受的盐在制备治疗癌症的药物中的应用;
73、2)本发明第一方面所述的化合物或其药学上可接受的盐在制备用于抑制nrf2活性和/或促进nrf2蛋白降解的药物中的应用;
74、3)本发明第一方面所述的化合物或其药学上可接受的盐在制备体外抑制癌细胞增殖和/或抑制类器官生长的试剂中的应用。
75、在一些实施方式中,所述癌症为nrf2通路激活型癌症。在nrf2通路激活型肿瘤中,nrf2蛋白异常积累,促进了肿瘤细胞增殖、抗凋亡、血管生成、代谢重编程和转移等恶性表型,而l013通过降解nrf2能够逆转上述恶性表型,抑制肿瘤生长。
76、进一步,所述癌症为鳞状细胞癌。
77、进一步,所述鳞状细胞癌选自食管鳞状细胞癌或肺鳞状细胞癌。
78、进一步,所述食管鳞状细胞癌选自nrf2通路激活型食管鳞状细胞癌。
79、进一步,所述癌细胞为食管鳞状细胞癌细胞。
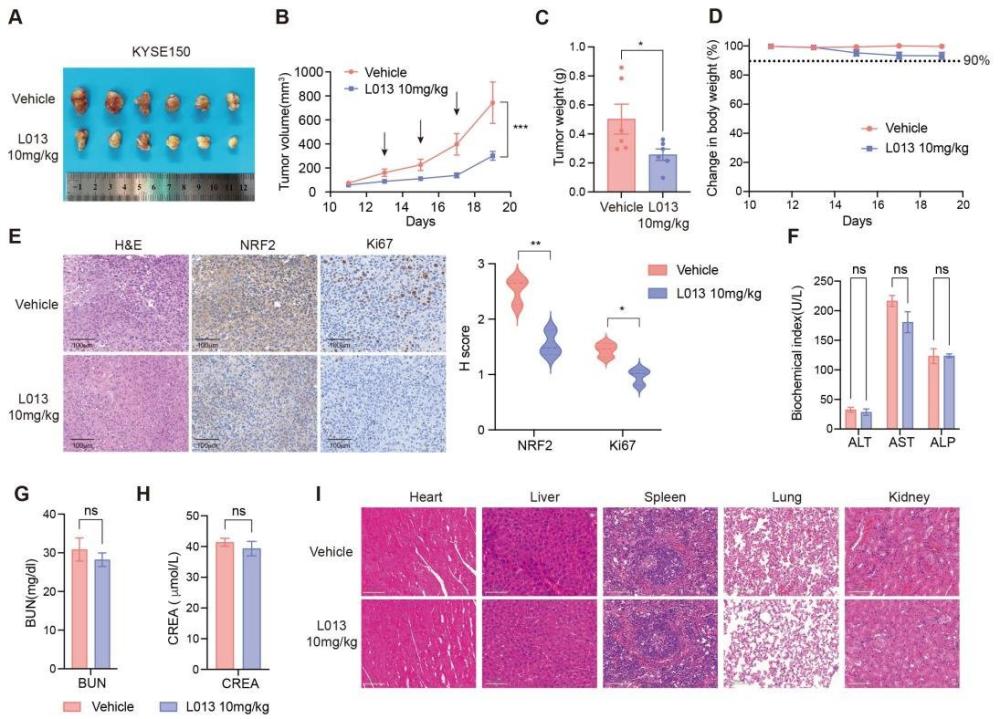
80、进一步,所述食管鳞状细胞癌细胞选自kyse70(nrf2 mutation: p.w24c)、kyse180(nrf2 mutation: p.d77v)、kyse150(nrf2 wild type)或kyse510(nrf2 wildtype)细胞。
81、进一步,所述类器官选自食管鳞状细胞癌类器官或肺鳞状细胞癌类器官。
82、本发明第五方面提供一种降解癌细胞中nrf2蛋白和/或降低癌细胞中
nfe2l2 mrna水平的方法。
83、进一步,所述方法包括使用本发明第一方面所述的化合物或其药学上可接受的盐处理癌细胞。
84、进一步,所述癌细胞选自nrf2过度活化的癌细胞。
85、进一步,所述癌细胞选自食管鳞状细胞癌细胞。
86、进一步,所述食管鳞状细胞癌细胞选自kyse70、kyse180、kyse150或kyse510细胞。
87、本发明的优点和有益效果:
88、本发明提供了一种能够高效、选择性降解nrf2蛋白的化合物l013。l013在体外能够显著抑制escc细胞增殖和克隆形成,消除nrf2过表达带来的增殖优势;在体内裸鼠移植瘤模型中,l013口服给药能够显著抑制肿瘤生长,且未引起明显的全身毒性,具有良好的药效和安全性。这表明l013对nrf2过度活化的肿瘤(尤其escc、lusc等鳞状细胞癌及nrfa亚型肿瘤)具有显著的治疗效果,为nrf2过度活化型肿瘤患者提供了新的靶向治疗选择,有望改善该类患者的临床结局。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com