
构建整合异源16SrDNA大肠杆菌的CRISPR/Cpf1编辑系统及方法
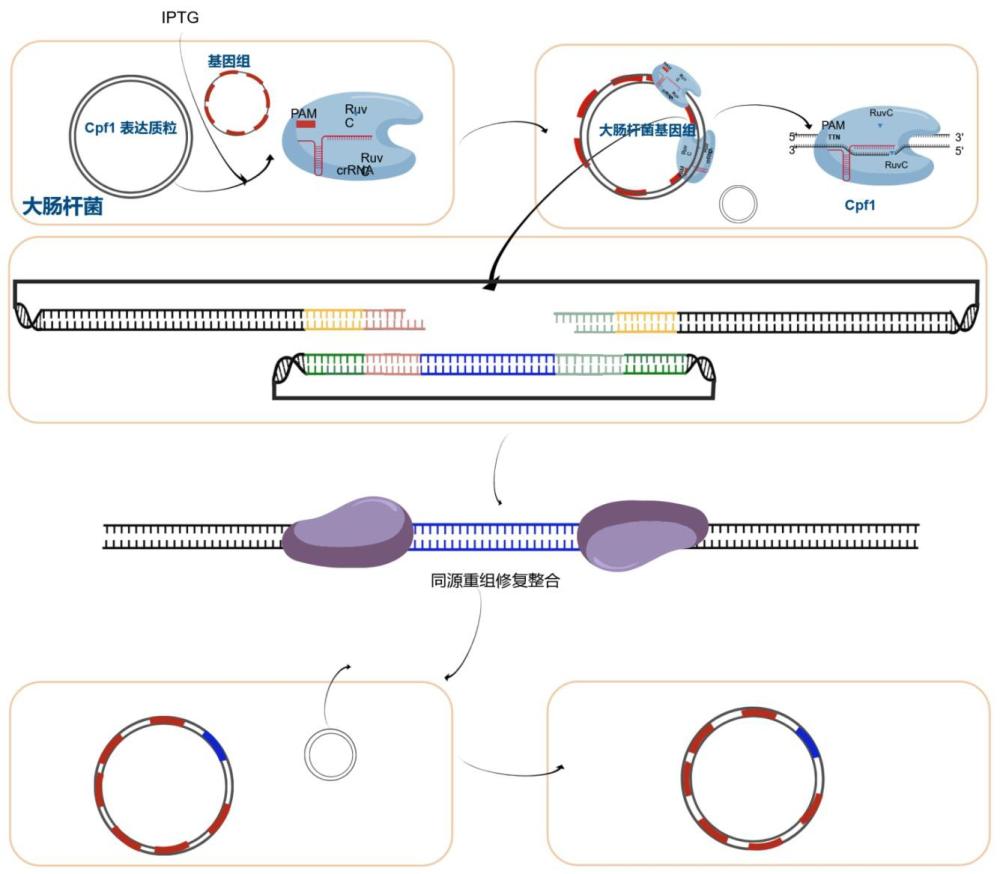
本发明涉及分子生物学领域。具体涉及构建整合异源16s rdna大肠杆菌的crispr/cpf1编辑系统及方法。
背景技术:
1、16s rrna基因即16s rdna,其序列是原核物种鉴定的黄金标准,具有高度的物种特异性和遗传保守性;序列上下游存在一对高度保守序列对应通用引物27f/1492r;其在大肠杆菌基因组中存在7个拷贝,每个拷贝的上下游序列区域不完全相同。
2、研究人员已经在大肠杆菌中开发出了基于crispr/cpf1系统的基因编辑方法。但是目前研究人员尚未构建出更换细菌基因组16s rdna的crispr/cpf1基因编辑系统。2016年发表于nature子刊的文章
one step engineering of the small-subunit ribosomal
rna using crispr/cas9报道了一种利用crispr/cas9系统对酵母胞内的支原体基因组中的16s rdna中特定功能区进行更换并利用酵母重组修复实现整合的方法,然而此法操作繁琐、靶点选择难度和通用性均不理想,且该研究聚焦对16s rrna基因内部结构的探究,并未发挥16s rdna高度保守和菌种特异性的特点,大大限制了其方法的实际应用(krishna k ,billyana t ,ray-yuan c , et al.one step engineering of the small-subunitribosomal rna using crispr/cas9.[j].scientific reports,2016,6(1):30714.doi:10.1038/srep30714.)。
3、本发明针对此问题,对大肠杆菌的crispr/cpf1编辑系统进行改造和优化,构建出了适用于更换大肠杆菌基因组部分16srdna为异源16srdna的crispr/cpf1编辑系统,通过构建和优化crispr/cpf1编辑系统的表达和更换单元,构建并通过qpcr验证了基于crispr/cpf1编辑系统构建整合异源16s rdna大肠杆菌的方法。
技术实现思路
1、本发明对大肠杆菌16s rdna的crispr/cpf1系统进行设计和施行,发明出了一种大肠杆菌更换部分基因组原有16s rdna为异源16s rdna菌株的crispr/cpf1编辑系统,首次提供了基于crispr/cpf1构建整合异源16s rdna大肠杆菌的方法。
2、本发明采用如下技术方案:
3、本发明提供了一种构建整合异源16s rdna大肠杆菌的crispr/cpf1编辑系统,其为能在大肠杆菌菌株中表达的具有以下元件的重组载体:
4、(1)cpf1核酸酶表达单元;
5、(2)cr rna识别27f或1492r的grna表达单元;
6、(3)大肠杆菌基因组位于27f上游或1492r上游的同源臂,即27f侧或1492r侧的同源臂;
7、(4)异源16s rdna;
8、其中将27f侧和1492r侧的同源臂与异源16s rdna,分别以27f、1492r序列区域为overlap位点,拼接为同源臂-16s rdna片段,再在同源臂-16s rdna片段两端分别加装crrna识别27f和1492r的grna表达单元,得到grna-同源臂-16s rdna表达单元。
9、在一个实施例中,大肠杆菌菌株包括
escherichia colidh5α;异源16s rdna序列的来源包括枯草芽孢杆菌lat6。
10、在一个实施例中,cpf1核酸酶表达单元所用启动子为对抗性无要求的大肠杆菌诱导型启动子,包括:lac系列启动子和arabad;cr rna识别27f或1492r的grna表达单元所用启动子为rna表达启动子,包括:j23119、rrn系列启动子和t7启动子。
11、在一个实施例中,cpf1核酸酶表达单元所用启动子为lac uv5 promoter,cr rna识别27f或1492r的grna表达单元所用启动子为j23119 promoter。
12、在一个实施例中,grna表达单元为grna启动子-dr-cr-dr序列。
13、在一个实施例中,cpf1核酸酶表达单元的表达是诱导型表达,cr rna识别27f或1492r的grna表达单元的表达是组成型表达或诱导表达;所有元件或使用质粒表达,或将其整合到基因组上表达;cpf1核酸酶表达单元和grna-同源臂-16s rdna表达单元装载于同一载体进行表达,或分别装载于不同载体进行表达。
14、本发明还提供了上述crispr/cpf1编辑系统的构建方法,包括如下步骤:
15、(1)克隆诱导型启动子-cpf1核酸酶基因的表达单元到表达载体,构建载体-cpf1,并获取载体-cpf1的线性化载体;
16、(2)将27f侧和1492r侧同源臂和基于引物27f/1492r拷贝的异源16s rdna分别以27f、1492r序列区域为overlap位点进行拼接,得到同源臂-16s rdna片段;
17、(3)同源臂-16s rdna上下游分别加装cr rna识别27f和1492r的启动子-grna基因的表达单元,得到启动子grna-同源臂-16s rdna片段;
18、(4)分别以27f、1492r序列区域为overlap位点,将启动子grna-同源臂-16s rdna片段拼接到载体-cpf1的线性化载体中,得到重组载体,称为载体cpf1-启动子grna-同源臂-16s rdna,即为crispr/cpf1编辑系统。
19、在一个实施例中,步骤(1)中,表达载体为质粒。
20、在一个实施例中,步骤(3)中,分别加装cr rna识别27f和1492r的启动子-grna基因的表达单元为将cr rna识别27f和1492r区域的启动子-grna基因的表达单元分别加装在大肠杆菌同源臂-16s rdna远离该grna所识别序列的一端。
21、本发明还提供了基于上述crispr/cpf1编辑系统构建整合异源16s rdna大肠杆菌的方法,包括如下步骤:
22、(1)将重组载体转化至受体大肠杆菌菌株中,得到转化子;
23、(2)培养转化子,并添加相应的抗生素和诱导剂,持续诱导培养,涂板获取单菌落扩大培养并提取基因组进行基因组qpcr验证;
24、(3)选择基因组qpcr验证时大肠杆菌原16s rdna拷贝数显著减少且异源16s rdna信号可明确识别的菌株,通过连续传代方法消除游离质粒,得到整合异源16s rdna大肠杆菌。
25、本发明还提供了上述crispr/cpf1编辑系统或基于crispr/cpf1编辑系统构建整合异源16s rdna大肠杆菌的方法在构建整合异源16s rdna大肠杆菌菌株中的应用。
26、本发明的有益效果:
27、本发明首次基于crispr/cpf1编辑系统构建了含异源16s rdna的大肠杆菌菌株的制备方法,通过构建可以在大肠杆菌中同时表达一对不同靶点的grna和cpf1核酸酶表达区,以及在待重组异源16srdna两段连接原大肠杆菌基因组16s rdna两端序列为同源臂的表达-重组载体,从而实现了大肠杆菌基因组部分拷贝的16s rdna更换编辑。元件的表达操作简便,除cpf1核酸酶需诱导表达外,其余元件可以是组成型表达,也可以是诱导表达;可以将其整合到基因组上表达,也可以使用质粒表达。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com