
一种海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料、其制备方法及其应用
本发明涉及一种海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料、其制备方法及其应用,属于环境功能材料制备及重金属污染治理技术领领域。
背景技术:
1、含六价铬(cr(ⅵ))废水因其剧毒性和致癌性,对生态环境和人类健康构成严重威胁。在众多修复技术中,纳米零价铁(nzvi) 因其比表面积大、还原能力强,被广泛应用于cr(ⅵ)的还原固定化处理。
2、然而,传统纳米零价铁技术在实际应用中存在两大主要缺陷:
3、易团聚失活:由于纳米铁自身的磁性及高的表面能,极易在水溶液中发生团聚,导致有效比表面积大幅下降,反应活性显著降低。
4、表面易钝化:nzvi在反应过程中表面会生成致密的铁(氢)氧化物钝化层,阻碍电子传递,导致其对cr(ⅵ)的去除效率和速率下降。
5、为克服上述缺陷,现有技术提出了硫化改性策略(制备s-nzvi),即在nzvi表面形成硫化亚铁(fes)层。fes不仅具有优良的电子传导能力,还能抑制nzvi与水的副反应,提高电子选择性。但常规硫化改性仍难以从根本上解决纳米颗粒在制备过程中的严重团聚问题,且合成的颗粒粒径往往较大(几十至几百纳米),限制了其反应位点的暴露。
6、另外,目前虽然也有少许利用凝胶制备纳米零价铁的报道,但为了提高吸附量,需要将含fe3+的凝胶或fe3+还原后的凝胶产物,进行高温热解、碳化处理,所需温度高(通常需要800~1000℃左右)、时间长(通常需要3h左右),能耗大,成本高,进而限制了在实际生产中的推广应用。
技术实现思路
1、本发明提供一种海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料、其制备方法及其应用,粒径小、分散性好、吸附容量高,用量少;且省去了高温热解、碳化的处理步骤,节约了能耗,降低了成本,便于推广。
2、为解决上述技术问题,本发明所采用的技术方案如下:
3、本发明旨在解决现有硫化纳米零价铁(s-nzvi)制备技术中存在的以下技术问题:
4、一种海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料,由海藻酸钠凝胶骨架和负载其(海藻酸钠凝胶骨架)上的硫化纳米零价铁颗粒组成;其中,所述硫化纳米零价铁颗粒原位限域生长于海藻酸钠凝胶骨架的内部三维网络中,硫化纳米零价铁颗粒的粒径为≤8nm,且沿凝胶骨架无团聚均匀分布;硫化纳米零价铁包含fe0、fes、fe3s4及fes2等四种以上铁硫物相;硫化纳米零价铁颗粒中的硫元素以s2-、s22-、sn2-多种形式共存。
5、本发明成功制备了一种超小粒径、高分散、高cr(ⅵ)吸附容量的海藻酸钠改性硫化纳米零价铁功能材料,克服了传统纳米零价铁易团聚、易钝化的技术问题,在重金属污染水体修复领域具有广阔的应用前景。
6、本发明硫化纳米零价铁颗粒具有核壳结构。
7、本发明显著提升了废水处理效果,硫化纳米零价铁@海藻酸钠功能材料对六价铬的吸附量≥386 mg/g。
8、上述功能材料用于含cr(vi)废水处理时,在ph=2、25℃、固液比0.12 g/l条件下反应4小时,cr(vi)吸附量达到386 mg/g以上。
9、在进行海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料时,本发明采用“前驱体原位转化”策略:首先,海藻酸钠溶液与fe3+溶液反应,利用海藻酸钠(sa)与fe3+络合形成海藻酸铁(sa-fe3+)水凝胶,作为铁源和骨架模板;随后在液相还原及硫化过程中,fe3+被nabh4还原为零价铁,同时引入s2-进行硫化改性,由于sa-fe3+中的fe3+被还原,sa-fe3+凝胶骨架逐渐被破坏,海藻酸钠重新释放,包覆硫化纳米零价铁,s-nzvi纳米颗粒在海藻酸钠凝胶骨架上的原位限域生长;其中,海藻酸钠溶液的质量浓度为2.5~3.5%,fe3+溶液的摩尔浓度为0.2~0.4 mol/l。
10、需要说明的是:海藻酸钠形成稳定水凝胶的最低质量浓度通常需≥0.5%,浓度低了,无法形成连续的凝胶网络。发明人在研发过程中发现,海藻酸钠溶液浓度,过低导致载体结构不稳定、活性组分负载不足;过高则传质阻力增大、反应不充分、活性位点占比下降,两者均会降低材料对cr (ⅵ)的去除性能。
11、本发明fe3+预先与 sa 配位交联,固定在凝胶网络中,再原位还原,金属颗粒直径显著减少,均匀分散于凝胶骨架中,凝胶网络作为纳米反应器,限域了fe0的成核与生长,从根本上抑制团聚。
12、上述海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料的制备,包括以下步骤:
13、(1)将海藻酸钠溶液与fe3+溶液反应,形成海藻酸铁(sa-fe3+)水凝胶,以此作为同时提供铁源和骨架模板的固态前驱体;海藻酸钠溶液的质量浓度为2.5~3.5%,fe3+溶液的摩尔浓度为0.2~0.4 mol/l;
14、(2)将步骤(1)得到的sa-fe3+水凝胶直接与nabh4和na2s的混合溶液反应,实现fe3+的原位还原和原位硫化,其中,na2s作为唯一硫源。
15、上述制备方法不涉及预先合成纳米零价铁再负载的步骤,且全程无需超声波辐照,也无需高温热解。
16、为了进一步提高分散性和强度,步骤(1)中,将海藻酸钠溶液,通过以3~8ml/min的速度滴加至fe3+溶液中,滴加过程中以300~500 rpm的速度搅拌,滴加完成后,停止搅拌,静置2~3小时,使 fe3+与 sa 充分络合交联,形成球形或类球形的 sa-fe3+ 水凝胶,用去离子水洗涤去除未结合的fe3+,得到纯净的sa-fe3+水凝胶。
17、上述步骤(2)为:在氮气保护下,与nabh4和na2s的混合溶液,以2~4 ml/min的速度滴加到sa-fe3+水凝胶中,滴加过程中以200~300 rpm的速度搅拌,滴加完成后继续以200~300 rpm的速度搅拌20~30min,然后依次经真空抽滤、无水乙醇洗涤后,冷冻干燥,得到海藻酸铁水凝胶原位制得的硫化纳米零价铁@海藻酸钠功能材料。
18、为了进一步提高水处理效果,上述步骤(2)中,nabh4的浓度为0.6-1.5 mol/l,优选为1.2~1.5 mol/l。na2s的浓度为0.015-0.03 mol/l,na2s·9h2o与海藻酸铁水凝胶质量比为(0.9~3):100,优选(1~1.7):100。
19、上述制备方法不涉及高温热解或碳化处理,除干燥外,均在室温条件下完成。
20、用于含cr(vi)废水的处理时,本技术硫化纳米零价铁@海藻酸钠功能材料的用量为0.08-0.13 g/l废水。用量少,水处理效果好。
21、将硫化纳米零价铁@海藻酸钠功能材料按固液比0.08-0.13 g/l投加至含cr(vi)废水中,在ph=1.5-3、温度为20-30℃条件下,振荡反应2~4小时,硫化纳米零价铁@海藻酸钠功能材料对六价铬的附量≥386 mg/g。
22、本技术硫化纳米零价铁@海藻酸钠功能材料为凝胶颗粒,易沉降回收,且天然可降解环境友好。
23、本发明有效解决了现有技术中存在的如下技术问题:
24、1)纳米颗粒易团聚:传统液相还原法制备的s-nzvi颗粒尺寸较大且分布不均,导致比表面积和反应活性下降;
25、2)负载稳定性差:常规物理混合或表面负载方法中,活性组分与载体结合力弱,易脱落。
26、3)cr(ⅵ)吸附容量有待提高:现有材料对cr(ⅵ)的吸附还原容量普遍偏低,难以满足高浓度污染水体的修复需求。
27、本发明未提及的技术均参照现有技术。
28、与现有技术相比,本发明具有以下有益效果:
29、1)粒径显著减小,分散性极大改善:本发明制备的s-nzvi@sa中金属颗粒直径仅约几纳米。tem表征显示(图4a vs 图4b),传统s-nzvi颗粒直径为几十至几百纳米且团聚严重;而本发明s-nzvi@sa-1中金属颗粒尺寸仅几纳米,均匀分散在海藻酸钠凝胶骨架中。究其原因:发明人分析,海藻酸铁水凝胶作为前驱体,其三维网络结构限域了fe0的成核与生长,有效避免了纳米颗粒的团聚。
30、2)对cr(ⅵ)的吸附/还原容量显著提高:本发明材料的cr(ⅵ)吸附量远高于传统s-nzvi。传统材料:s-nzvi-1吸附量为193.8 mg/g;s-nzvi-2为182.3 mg/g。本发明材料:s-nzvi@sa-1吸附量为247.5 mg/g;s-nzvi@sa-2吸附量高达386.4 mg/g。相比最优的传统s-nzvi-1,s-nzvi@sa-2的吸附量提升了99.4 %。
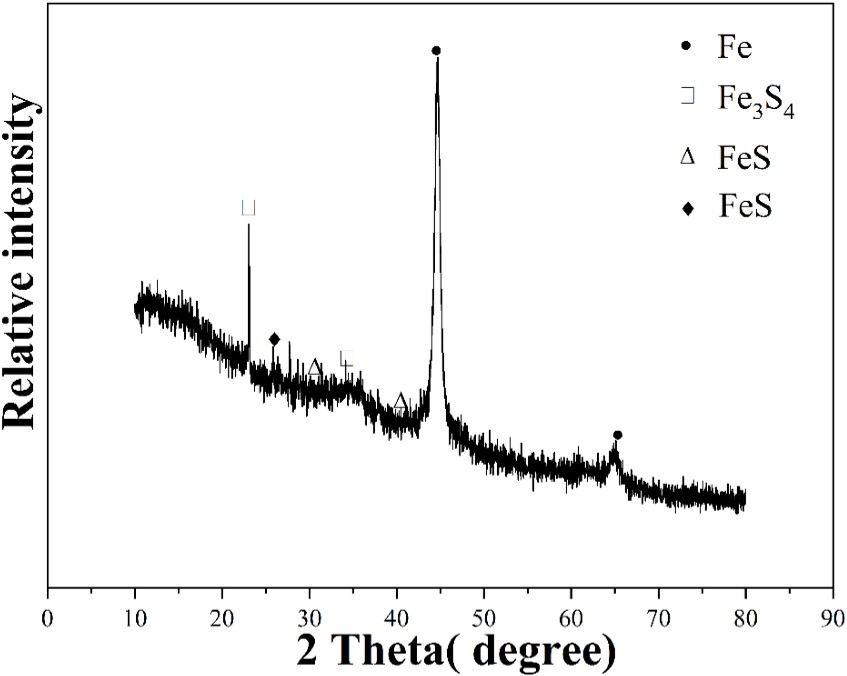
31、3)多活性组分协同作用,电子传递效率高:材料兼具fe0的强还原性、fes/fe3s4/fes2的优异导电性和海藻酸钠的吸附富集能力。xrd(图1)证实存在fe0、fes、fe3s4 、fes2。xps(图2a)证实fe以fe0、fe(ⅱ)、fe(ⅲ)形式共存,其中fe0提供还原电子,fe(ⅱ)/fe(ⅲ)参与还原与络合。xps(图2b)证实s以s2-、s22-、sn2存在,有利于维持疏水表面和促进电子转移。hrtem(图4c,d)观察到0.21 nm(fe0(100)晶面)和0.192 nm(fes(102)晶面)的晶格条纹,证实了核壳结构的形成。
32、4)制备工艺可控,环境友好:采用天然高分子海藻酸钠作为载体,来源广泛,易回收,可生物可降解;通过调节sa-fe3+水凝胶用量和nabh4浓度,可调控材料微观结构和反应活性。操作简便:原位还原硫化一步完成,无需额外添加表面活性剂或复杂纯化步骤;且省去了高温热解、碳化的处理步骤,节约了能耗,降低了成本,便于推广。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com