
一种地枫皮醇C的全合成方法
本发明涉及有机合成和药物化学,具体涉及一种地枫皮醇c的全合成方法。
背景技术:
1、地枫皮(
illicium difengpi)为木兰科八角属珍稀药用植物,收录于《中国药典》,具祛风除湿、行气止痛功效,用于风湿痹痛、腰肌劳损。地枫皮醇c(
difengpienol c)为其特征倍半木脂素,具有抗炎活性,是潜在创新药物先导化合物。现有技术仅通过植物提取获得
difengpienol c,存在以下缺陷:原料稀缺、提取率低(<0.005%),成本高;杂质多,纯化难度大;无法满足药理研究与工业化生产需求。
2、目前无公开的全合成路线报道,本发明提供一条步骤简洁、可放大的全合成方法,填补技术空白。
技术实现思路
1、为了解决上述技术问题,本发明的目的是提供一种地枫皮醇c的全合成方法,本发明的合成方法步骤短、收率高,首次实现地枫皮醇c(difengpienol c)化学全合成,起始物均为市售化学品,原料易得,适合公斤级放大,摆脱植物资源依赖;且该方法工艺稳定,步骤短、总收率≥5%,纯度≥98%。
2、本发明解决上述技术问题的技术方案如下:
3、本发明的目的是提供一种地枫皮醇c的全合成方法,所述全合成方法的反应过程如下:
4、
5、所述合成方法具体如下:
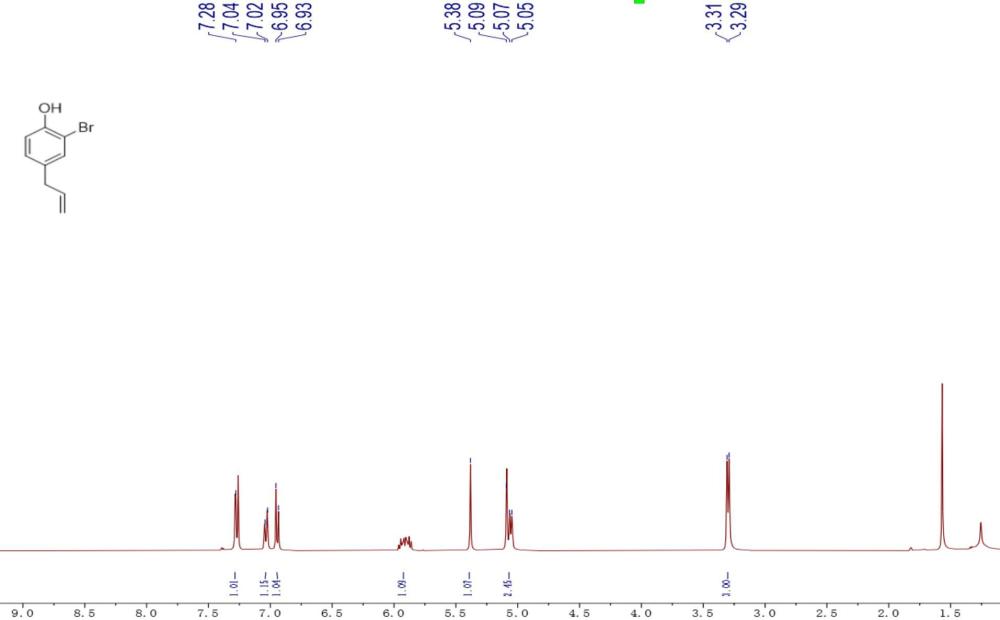
6、(1)2-溴-4-碘苯甲醚、烯丙基三丁基锡、四(三苯基膦)钯加入甲苯,回流搅拌得到第一粗品;所述第一粗品用二氯甲烷溶解后,降温加入三溴化硼搅拌,随后恢复室温搅拌得到化合物2;
7、(2)氢化钠溶于于n,n-二甲基甲酰胺,降温搅拌得到第一悬浮液,将所述化合物2溶于于n,n-二甲基甲酰胺后加入所述第一悬浮液中,搅拌后加入对甲氧基氯苄,恢复室温搅拌,得到化合物3;
8、(3)所述化合物3溶于1,4二氧六环与水的混合溶剂中,加入1,4-环己二酮单乙二醇缩酮、1,1'-双(二苯基膦基)二茂铁二氯化钯、四氟硼酸三叔丁基膦,回流搅拌得到化合物4;
9、(4)氢化钠、碘化钠溶于四氢呋喃,降温搅拌得到第二悬浮液,将所述化合物4溶于四氢呋喃后加入所述第二悬浮液中搅拌,加入丙烯基溴,升温搅拌得化合物5;
10、(5)化合物5溶于四氢呋喃,降温后依次加入二异丙基氨基锂、苯基溴化硒的四氢呋喃溶液,搅拌得到第二粗品;所述第二粗品用二氯甲烷溶解后加入过氧化氢溶液,室温搅拌得化合物6;
11、(6)化合物6溶于四氢呋喃,加入盐酸水溶液搅拌,得化合物7;
12、(7)所述化合物7溶于二氯甲烷,降温至-5℃,加入三氟乙酸,恢复室温,搅拌,得地枫皮醇c。
13、本发明的有益效果是:合成路线从2-溴-4-碘苯甲醚出发,经选择性对甲氧基苄基保护,将酚羟基“锁定”,以规避后续副反应。在钯催化下,化合物3与1,4-环己二酮单乙二醇缩酮发生羰基α位偶联,实现4-2’键连接,为构建苯并二氢吡喃母核骨架奠定基础。接着通过α-烯丙基烷基化,连接4位主要基团烯丙基。然后经硒氧化物消除构建了共轭烯酮体系;随后在温和条件下水解释出酮羰基,完整保留了分子中的其他官能团。最后,脱去对甲氧基苄基保护,闭环得到目标产物。
14、本发明提供一种步骤短、收率高的地枫皮醇c(difengpienol c)的全合成方法,首次实现difengpienol c化学全合成,起始物均为市售化学品,原料易得,适合公斤级放大,摆脱植物资源依赖;且该方法工艺稳定,步骤短、总收率≥5%,纯度≥98%,采用本发明的全合成方法,不仅能够解植物来源问题,而且能够实现规模化制备,节约大量的人力、物力。
15、在上述技术方案的基础上,本发明还可以做如下改进。
16、进一步,所述地枫皮醇c为通式(i)所示的化合物及其光学异构体;所述光学异构体为中的一种;
17、所述化合物2~7的结构式为:
18、。
19、进一步,步骤(1)的合成方法具体包括:
20、2-溴-4-碘苯甲醚、烯丙基三丁基锡、四(三苯基膦)钯加入甲苯,100℃回流,搅拌2h;氟化钾饱和溶液淬灭,乙酸乙酯萃取,氟化钾饱和溶液和饱和食盐水各洗涤一次,无水硫酸钠干燥,旋干,得到第一粗品;所述第一粗品用二氯甲烷溶解后,降温至-5℃,加入三溴化硼,搅拌1h,恢复室温搅拌30min;水淬灭,二氯甲烷萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析得到化合物2;
21、所述2-溴-4-碘苯甲醚、所述烯丙基三丁基锡、所述四(三苯基膦)钯、所述甲苯的用量比为31.96mmol:47.94mmol~63.91mmol:3.19mmol~6.39mmol:100ml;
22、所述第一粗品、所述三溴化硼的摩尔比为31.96:35.15~63.92。
23、采用上述进一步方案的有益效果是:得到裸露的酚羟基,为后面连接保护基奠定基础。
24、更进一步,所述2-溴-4-碘苯甲醚、所述烯丙基三丁基锡、所述四(三苯基膦)钯、所述甲苯的用量比为31.96mmol:63.91mmol:6.39mmol:100ml。进一步,步骤(2)的合成方法具体包括:
25、氢化钠溶于n,n-二甲基甲酰胺,降温至-5℃搅拌得到第一悬浮液;所述化合物2溶于n,n-二甲基甲酰胺后逐滴加入到所述第一悬浮液中,搅拌10min,加入对甲氧基氯苄,恢复室温搅拌2h;水淬灭,乙酸乙酯萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析得到化合物3;
26、所述氢化钠、所述化合物2、所述对甲氧基氯苄的摩尔比为26.33~38.30:23.94:23.94~31.12。
27、更进一步,所述氢化钠、所述化合物2、所述对甲氧基氯苄的摩尔比为38.30:23.94:23.94~31.12。
28、采用上述进一步方案的有益效果是:使用对甲氧基苄基保护结构够中的酚羟基,使其不参与后续反应,并且对甲氧基苄基在酸性环境下可以很快的脱去。
29、进一步,步骤(3)的合成方法具体包括:
30、将所述化合物3溶于1,4二氧六环与水的混合溶剂,加入1,4-环己二酮单乙二醇缩酮、1,1'-双(二苯基膦基)二茂铁二氯化钯、四氟硼酸三叔丁基膦,在密封耐压管中,于100℃下加热反应,搅拌3h;用乙酸乙酯稀释后,加入氯化铵饱和水溶液淬灭,乙酸乙酯萃取,干燥旋干,硅胶柱层析得到化合物4;
31、所述化合物3、所述1,4二氧六环与水的混合溶剂、所述1,4-环己二酮单乙二醇缩酮、所述1,1'-双(二苯基膦基)二茂铁二氯化钯、所述四氟硼酸三叔丁基膦的用量比为22.21mmol:75ml:22.21~26.65mmol:0.22~0.55mmol:2.22~4.44mmol;
32、所述1,4二氧六环与水的混合溶剂中的所述1,4二氧六环、所述水的体积比为3:1~6:1。
33、进一步,所述乙酸乙酯适量即可,具体可为所述1,4二氧六环与水的溶剂的体积的一半。
34、更进一步,所述化合物3、所述1,4二氧六环与水的混合溶剂、所述1,4-环己二酮单乙二醇缩酮、所述1,1'-双(二苯基膦基)二茂铁二氯化钯、所述四氟硼酸三叔丁基膦的用量比为22.21mmol:75ml:26.65mmol:0.22~0.55mmol:2.22~4.44mmol;
35、所述1,4二氧六环与水的混合溶剂中所述1,4二氧六环、所述水的体积比为4:1。
36、采用上述进一步方案的有益效果是:在钯催化下,化合物3与1,4-环己二酮单乙二醇缩酮发生羰基α位偶联,实现4-2’键连接,为构建苯并二氢吡喃母核骨架奠定基础。
37、进一步,步骤(4)的合成方法具体包括:
38、氢化钠与碘化钠溶于四氢呋喃,降温至-5℃搅拌得到第二悬浮液,所述化合物4溶于四氢呋喃后逐滴加入到所述第二悬浮液中,搅拌3h,加入丙烯基溴,缓慢升温至45℃搅拌18h;氯化铵饱和水溶液淬灭,乙酸乙酯萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析得化合物5;
39、所述氢化钠、所述碘化钠、所述化合物4、所述丙烯基溴的用量比为26.68~40.02mmol:4.02~9.34mmol:13.34mmol:1.84ml;
40、所述柱层析的洗脱液为体积比10:1的石油醚、乙酸乙酯的混合液。
41、进一步,所述氢化钠、所述碘化钠、所述化合物4、所述丙烯基溴的用量比为40.02mmol:9.34mmol:13.34mmol:1.84ml。
42、采用上述进一步方案的有益效果是:连接地枫皮醇c中4位主要基团烯丙基。
43、进一步,步骤(5)中的合成方法具体包括:
44、化合物5溶于四氢呋喃,降温至-78℃,加入二异丙基氨基锂,搅拌1.5h,加入苯基溴化硒的四氢呋喃溶液,搅拌2h;水淬灭,乙酸乙酯萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,得到第二粗品;所述第二粗品用二氯甲烷溶解后加入过氧化氢溶液,室温搅拌1h;硫代硫酸钠饱和水溶液淬灭,二氯甲烷萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析得化合物6;
45、所述化合物5、所述二异丙基氨基锂、所述苯基溴化硒的四氢呋喃溶液的摩尔比为9.34:14.01~18.68:14.01~15.41;所述苯基溴化硒的四氢呋喃溶液的浓度为0.07g/ml~0.03g/ml;
46、所述第二粗品、所述过氧化氢溶液的摩尔比为1:10~1:20;所述过氧化氢溶液的质量分数为30%;所述二异丙基氨基锂的浓度为2.0m。
47、采用上述进一步方案的有益效果是:通过硒氧化物消除反应可以高效的构建共轭烯酮体系,避免其他副反应的发生。
48、进一步,步骤(6)中的合成方法具体包括:
49、化合物6溶于四氢呋喃,加入盐酸水溶液,30℃搅拌4h;碳酸氢钠饱和水溶液淬灭,乙酸乙酯萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析得化合物7;
50、所述化合物、所述盐酸水溶液的用量比为62.5g:25~30ml;所述盐酸水溶液的浓度为2.0m。
51、更进一步,所述化合物、所述盐酸水溶液的用量比为62.5g:27ml。
52、采用上述进一步方案的有益效果是:在温和条件下水解释出酮羰基,完整保留了分子中的其他官能团。
53、进一步,步骤(7)中的合成方法具体包括:
54、化合物7溶于二氯甲烷,降温至-5℃,加入三氟乙酸,恢复室温,搅拌3h;碳酸氢钠饱和水溶液淬灭,乙酸乙酯萃取,饱和食盐水洗涤有机相,无水硫酸钠干燥,旋干,硅胶柱层析,得地枫皮醇c;
55、所述化合物7、所述三氟乙酸的用量比为1.8g:3.2~3.6ml。
56、更进一步,所述化合物7、所述三氟乙酸的用量比为1.8g:3.43ml。
57、采用上述进一步方案的有益效果是:在酸性条件下脱去对甲氧基苄基保护,并且直接得到目标化合物。
58、进一步,步骤(1)所述柱层析的洗脱液为体积比1:0~100:1的石油醚、乙酸乙酯的混合液;
59、步骤(2)所述柱层析的洗脱液为体积比10:1~1:1的石油醚、二氯甲烷的混合液;
60、步骤(3)所述柱层析的洗脱液为体积比1:0~5:1的石油醚、乙酸乙酯的混合液;
61、步骤(4)所述柱层析的洗脱液为体积比10:1的石油醚、乙酸乙酯的混合液;
62、步骤(5)所述柱层析的洗脱液为体积比15:1~10:1的石油醚、乙酸乙酯的混合液;
63、步骤(6)所述柱层析的洗脱液为体积比20:1~10:1的石油醚、乙酸乙酯的混合液。
64、步骤(7)所述柱层析的洗脱液为体积比20:1~15:1的石油醚、乙酸乙酯的混合液。
65、采用上述进一步方案的有益效果是:通过上述条件配制成的洗脱剂,在硅胶柱层析中均能很好的纯化反应中的粗品,得到单一化合物。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com