
一种芳基胺基吡唑并[4,3-d]嘧啶酮衍生物、制备方法及应用
本发明涉及生物医药,具体是一种芳基胺基吡唑并[4,3-d]嘧啶酮衍生物、制备方法及应用。
背景技术:
1、肝纤维化是各种慢性肝损伤(包括病毒性肝炎、酒精性肝病、非酒精性脂肪性肝病及自身免疫性肝病等)向肝硬化甚至肝细胞癌进展的共同病理过程。其核心驱动事件为肝星状细胞(hepatic stellate cells, hscs)在损伤刺激下由静息态向肌成纤维细胞样表型活化,继而大量合成并分泌细胞外基质(extracellular matrix, ecm),导致肝脏结构破坏和功能进行性丧失。迄今全球范围内尚无任何药物被正式批准用于直接逆转或延缓肝纤维化进程;现行标准治疗策略仍以去除原发病因(如抗病毒、戒酒)为核心,对已形成的纤维化组织逆转能力极为有限。因此,开发能够直接靶向hsc活化或促进ecm降解的新型抗纤维化药物,具有迫切的临床需求和重大的市场价值。
2、吡唑并嘧啶酮是一类具有良好成药价值的杂环结构单元,其衍生物在pde抑制、抗肿瘤及抗炎等领域已有广泛研究。近年来,该骨架在肝纤维化治疗中的潜在应用开始受到关注。例如,含有吡唑并[4,3-d]嘧啶酮核心的西地那非在ccl4诱导的肝纤维化动物模型中表现出一定的肝脏保护作用(sci. rep. 2024, 14, 16902),但其机制研究仍局限于非特异性的抗炎和抗氧化效应,未涉及对肝纤维化核心通路——tgf-β/smad信号轴及hsc活化的直接干预。另一项研究报道了吡唑并[3,4-d]嘧啶类pde-9抑制剂在胆管结扎诱导的大鼠肝纤维化模型中的改善效果(j. med. chem. 2021, 64, 9537-9549),提示该骨架具备进一步开发为直接抗纤维化药物的潜力。
3、然而,上述现有研究存在以下根本性缺陷:所报道的化合物均为针对其他适应症的已知分子,并非以抗纤维化为目标进行的从头设计或结构优化,其对肝纤维化的改善作用可能源于间接或脱靶效应,缺乏针对tgf-β/smad通路及hsc活化的验证数据;现有文献均未系统探索吡唑并嘧啶酮骨架的抗纤维化活性与其取代基模式之间的构效关系(structure-activity relationship, sar),致使该类化合物向抗纤维化药物方向的进一步优化缺乏理论指导。上述局限性严重制约了该骨架在抗肝纤维化新药研发中的价值转化。
技术实现思路
1、针对现有技术的上述空白,本发明提供了一类结构新颖的芳基胺基吡唑并[4,3-d]嘧啶酮衍生物。本发明通过系统的结构设计与构效关系研究,获得了一系列能够高效抑制tgf-β1诱导的hsc活化及ecm主要组分(纤维连接蛋白、i型胶原蛋白)表达的化合物。代表性化合物在ccl4诱导的小鼠肝纤维化模型中经口服给药后,能够剂量依赖性地减轻肝细胞变性坏死、炎性浸润及纤维组织增生,显示出明确的体内抗纤维化药效。本发明填补了吡唑并嘧啶酮类化合物在直接靶向tgf-β/smad通路抗肝纤维化领域的技术空白,为慢性肝病相关纤维化的治疗提供了候选药物。
2、本发明技术方案如下:
3、一种式(i)所示化合物或其药学上可接受的盐:
4、
5、(i)
6、其中,r1选自氢、取代或未取代的c1-c6烷基;
7、r2选自取代或未取代的c1-c6烷基、c3-c8环烷基、取代或未取代的芳基;
8、r3选自以下结构:
9、
10、r4选自至少被一个ra取代的咪唑环、1,3,4-噁二唑环、苯环、吡啶环、嘧啶环、吡嗪环或哒嗪环;
11、所述ra选自氢、卤素、羟基、氰基、c1-c6烷基、环丙基、c1-c6烷氧基、氨基、c1-c6烷胺基、c1-c6二烷基胺基、四氢吡咯基、哌啶基、取代或未取代的苯基。
12、进一步的,r1为甲基,r2为正丙基。
13、进一步的,r3选自以下结构:
14、。
15、进一步的,r4选自以下结构:
16、。
17、进一步的,所述式(i)所示的化合物或其药学上可接受的盐,其为下列a2-a36中的任一化合物:
18、。
19、一种制备式(i)所示化合物或其药学上可接受的盐的方法,包括以下内容:
20、以4-氨基-1-甲基-3-丙基-1h-吡唑-5-甲酰胺为起始原料,经与脲的环化反应、三氯氧磷的氯代反应及选择性水解反应,制得中间体1a;
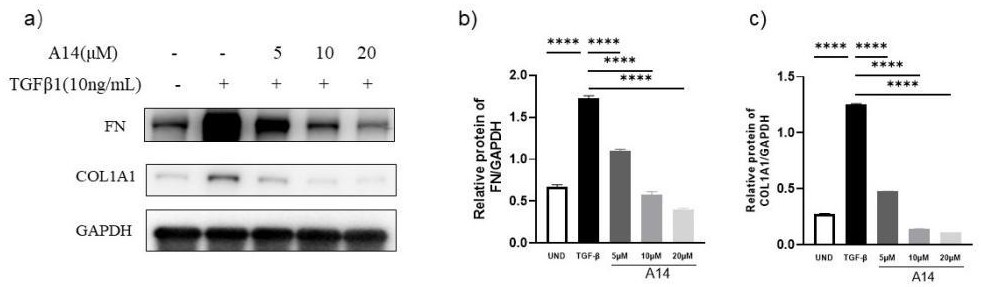
21、将所得中间体1a与含有r4取代基的环胺中间体在碱存在下于有机溶剂中加热进行亲核取代反应,经分离纯化,得到式(i)所示的目标化合物。
22、进一步的,所述有机溶剂选自正丁醇、n-甲基吡咯烷酮、n,n-二甲基甲酰胺或乙腈中的任意一种或多种;所述碱选自三乙胺、n,n-二异丙基乙基胺、1,8-二氮杂双环[5,4,0]十一碳-7-烯、吡啶或4-二甲氨基吡啶。
23、进一步的,所述环化反应温度为150~250 ℃,反应时间为0.5~6小时;所述水解反应温度为80~120℃,反应时间为4~12小时;所述亲核取代反应温度为80~160℃,反应时间为4~48小时。
24、式(i)所示化合物或其药学上可接受的盐在制备预防或治疗肝纤维化、肝硬化、非酒精性脂肪性肝炎及相关纤维化疾病的药物中的应用。
25、本发明有益效果如下:
26、体外活性优势:在tgf-β1诱导的lx-2人肝星状细胞模型中,本发明多个化合物在5µm浓度下对纤维连接蛋白(fn)表达的抑制率超过90%,与阳性对照sb431542(cas号:301836-41-9,一种tgf-β i型受体/alk5抑制剂)(2.5 µm,抑制率99%)活性相当,显示了优异的体外抗肝纤维化活性。
27、作用机制明确:代表性化合物a14在蛋白表达水平上剂量依赖性逆转tgf-β1诱导的lx-2细胞中col1a1及fn的上调,表明该系列化合物通过直接调控tgf-β1下游信号通路发挥作用,区别于现有西地那非等化合物仅依赖非特异性抗炎抗氧化途径的局限性。
28、体内药效确证:在ccl4诱导的小鼠肝纤维化模型中,化合物a14经口服给药(10、20、50 mg/kg,每日一次)能够剂量依赖性地减轻肝组织病理损伤,减少肝细胞变性坏死及炎细胞浸润,证明该类化合物具有口服有效的体内抗肝纤维化活性,具备成药潜力。
29、构效关系清晰:本发明通过系统研究揭示了r4位嘧啶环上取代基类型对活性的显著影响,为该类骨架的进一步优化提供了明确的结构指导,填补了现有技术中该类化合物抗纤维化构效关系空白。
30、综上,本发明所述式(i)所示化合物或其药学上可接受的盐、溶剂化物,可用于制备预防或治疗肝纤维化、肝硬化、非酒精性脂肪性肝炎(nash)及相关纤维化疾病的药物。本发明提供的制备方法操作条件温和,适用于大规模工业生产。
1.一种式(i)所示化合物或其药学上可接受的盐:
2.根据权利要求1所述的化合物或其药学上可接受的盐,其特征在于,r1为甲基,r2为正丙基。
3.根据权利要求1所述的化合物或其药学上可接受的盐,其特征在于,r3选自以下结构:
4.根据权利要求1所述的化合物或其药学上可接受的盐,其特征在于,r4选自以下结构:
5.根据权利要求1所述的化合物或其药学上可接受的盐,其特征在于,所述式(i)所示的化合物或其药学上可接受的盐,其为下列a2-a36中的任一化合物:
6.一种制备权利要求1-5任一项所述化合物或其药学上可接受的盐的方法,其特征在于,包括以下内容:
7.根据权利要求6所述的制备方法,其特征在于,所述有机溶剂选自正丁醇、n-甲基吡咯烷酮、n,n-二甲基甲酰胺或乙腈中的任意一种或多种;所述碱选自三乙胺、n,n-二异丙基乙基胺、1,8-二氮杂双环[5,4,0]十一碳-7-烯、吡啶或4-二甲氨基吡啶。
8.根据权利要求6所述的制备方法,其特征在于,所述环化反应温度为150~250 ℃,反应时间为0.5~6小时;所述水解反应温度为80~120℃,反应时间为4~12小时;所述亲核取代反应温度为80~160℃,反应时间为4~48小时。
9.根据权利要求1-5任一项所述化合物或其药学上可接受的盐在制备预防或治疗肝纤维化、肝硬化、非酒精性脂肪性肝炎及相关纤维化疾病的药物中的应用。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com