
一种大环单端孢霉烯族毒素的合成方法
本发明属于化学合成,涉及一种大环单端孢霉烯族毒素的合成方法。
背景技术:
1、公开该背景技术部分的信息仅仅旨在增加对本发明的总体背景的理解,而不必然被视为承认或以任何形式暗示该信息构成已经成为本领域一般技术人员所公知的现有技术。
2、天然产物roridin e和verrucarin j化合物是一种大环单端孢霉烯族毒素,主要由多种真菌产生,包括疣孢漆斑菌(
myrothecium verrucaria)、纸葡萄穗霉(
stachybotrys chartarum) 以及其他镰刀菌属(
fusarium)、木霉属(
trichoderma) 等真菌,也存在于剧毒蘑菇(如鹿角肉座壳菌
podostroma cornu-damae)中。在结构上,其核心结构是12,13-环氧环和倍半萜骨架,这是其发挥生物活性的关键,其对多种癌细胞系表现出纳摩尔级甚至皮摩尔级的强效细胞毒性,例如,对多种乳腺癌细胞系的ic50值在0.02-0.05nm之间,它既能通过抑制蛋白质合成产生广谱细胞毒性,又能通过抑制特定激酶发挥靶向抗肿瘤作用,使其成为抗癌药物研发的重要先导化合物。然而,这些天然产物在自然界中的含量极为有限,从真菌发酵物中提取分离的效率低、成本高,从而影响对这些天然产物药物活性研究的进一步研究以及推广应用。
技术实现思路
1、为了解决现有技术的不足,本发明的目的是提供一种大环单端孢霉烯族毒素的合成方法,本发明提供的合成方法能够简洁、高效的路线合成了天然产物roridin e及verrucarin j,同时实现了verrucarol的百毫克级规模制备。
2、为了实现上述目的,本发明的技术方案为:
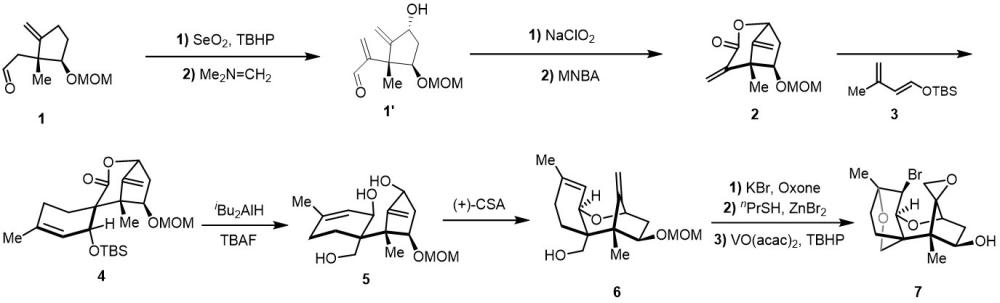
3、第一方面,一种单端孢霉烯族毒素的合成方法,包括按照如下反应路线获得化合物7的步骤;
4、;
5、以及,将化合物7按照如下反应路线获得verrucarol(化合物8)的步骤;
6、。
7、第二方面,一种大环单端孢霉烯族毒素的合成方法,包括按照如下反应路线获得化合物7的步骤;
8、;
9、以及,将化合物7按照如下反应路线获得roridin e或verrucarin j的步骤;
10、。
11、根据上述反应路线可知,化合物7是制备verrucarol、roridin e及verrucarin j的关键中间体,因此,本发明第三方面,一种中间体,其化学结构为:
12、。
13、本发明的有益效果为:
14、本发明通过verrucarol、roridin e及verrucarin j的结构分析,重新设计了一个新的合成路线,其关键策略包括烯烃复分解(rcm)反应、选择性氧环化反应及diels-alder反应等,本发明通过关键中间体7的合成实现了模块化合成天然产物roridin e及verrucarin j的合成;同时完成了verrucarol的百毫克级规模制备,实现了目前最大规模的制备,为后续的研究和应用奠定了基础。
15、本发明提供的合成方法操作简便、条件温和,总反应步骤较少,且各步骤的反应选择性较高,整体收率较高。
1.一种单端孢霉烯族毒素的合成方法,其特征是,包括按照如下反应路线获得化合物7的步骤;
2.如权利要求1所述的制备方法,其特征是,在无水无氧及室温条件下,化合物7与锌粉、nh4cl在室温条件下反应18~20小时。具体地,化合物7与锌粉、nh4cl的摩尔比为1:15~25:15~25。
3.一种大环单端孢霉烯族毒素的合成方法,其特征是,包括按照如下反应路线获得化合物7的步骤;
4.如权利要求1或3所述的合成方法,其特征是,化合物1制备化合物1’过程的步骤1)中,化合物1与seo2、tbhp的摩尔比为1:0.25~0.35:0.7~0.9;
5.如权利要求3所述的制备方法,其特征是,化合物7先与丙烯酸酐制成酯化产物,再与锌银配合物在无水无氧的条件下加热回流反应12~14小时,获得化合物19;优选地,加热回流的温度为53~57℃,回流时间为12~14小时;
6.如权利要求3所述的制备方法,其特征是,还包括按照如下反应路线制备化合物9的步骤;
7.如权利要求6所述的合成方法,其特征是,在无水无氧的条件下,化合物11与tescl反应进行羟基保护,再在无水无氧以及zrcp2cl2与alme3形成催化剂的催化条件下,将羟基保护的中间体与氯甲酸乙酯在室温条件下反应12~14小时获得中间产物;然后在无水无氧以及-80~-75℃的条件下,将中间产物与dibal-h混合55~65分钟,再升温至-65~-55℃反应1.5~2.5小时,获得化合物12;
8.如权利要求3所述的制备方法,其特征是,还包括按照如下反应路线制备化合物10的步骤;
9.如权利要求8所述的合成方法,其特征是,在无水无氧和室温的条件下,将化合物13与dcc、dmap、2,4-戊二烯酸混合,反应14~16小时,获得化合物18;
10.一种中间体,其特征是,其化学结构为:
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com