
一种偕二杂原子杂环衍生物及其制备方法
本发明涉及有机杂环化合物,具体而言,涉及一种偕二杂原子杂环衍生物及其制备方法。
背景技术:
1、偕二杂原子杂环是指同一碳原子上连接两个杂原子(如氧、硫或氮等)的杂环结构单元。因独特的立体电子效应、构象锁定特性与优良的成药性,在药物合成、新能源材料与精细化工领域具有不可替代的应用价值(journal of medicinal chemistry, 2021, 64,9786-9874)。例如,该类分子直接作为药物活性母核,如微生物代谢产物agrochelin、抗hiv药物恩曲他滨、海洋天然产物wondonin a及降压药螺普利(acc. chem. res. 2016, 49,2091–2098)。相关研究表明,环上o、n杂原子提供多重氢键供/受体,提升分子水溶性、靶点蛋白结合亲和力;饱和环无平面芳环,降低细胞色素p450代谢速率,延长半衰期;此外这类结构能够通过抑制肿瘤细胞周期、干扰微生物代谢过程、抑制病毒逆转录酶或阻断血管紧张素转换酶等方式发挥生物活性。因此偕二杂原子杂环打通基础有机合成-药物研发-功能材料-理论化学全链条,兼具基础研究价值与巨大工业应用价值,是杂环化学中极具特色、研究与应用热度持续走高的重要分支。
2、偕二杂原子杂环的合成起源于经典羰基化合物与邻位双亲核试剂的缩合环化反应,早期主要依靠浓硫酸、对甲苯磺酸等质子酸或三氟化硼等当量路易斯酸催化,可高效制备二氧戊环、噁唑烷、二硫戊环、咪唑烷等基础母核结构,工艺简单、适配工业化量产。随着绿色化学与精细制药技术的发展,固体杂多酸、酸性树脂等多相催化体系逐步替代传统液体强酸,实现了催化剂可回收、低腐蚀、低污染的温和合成工艺,同时过渡金属催化体系的成熟极大拓展了底物适用范围,结合手性配体调控实现了手性偕二杂原子杂环的不对称可控合成,解决了手性药物中间体的立体构型精准构建难题,多组分一锅串联环化策略也为杂环分子库的快速构建提供了高效途径。近年来,光催化、电催化、生物酶催化及微流控连续合成等前沿技术成为该领域研究热点,无金属、水相室温、高选择性的新型合成体系有效规避了传统工艺的重金属残留、官能团破坏等问题,尤其可实现复杂药物分子的后期定点环化修饰,为靶向前药设计与高端医药中间体制备提供了全新思路。目前,该领域已形成传统缩合工业化、金属催化精细化、光/酶催化绿色化的多层次技术体系,未来研究将聚焦于通用型手性绿色催化体系开发、新型成环反应策略拓展、连续流智能化工艺优化,推动饱和偕二杂原子杂环合成技术向高选择性、低能耗、工业化、多功能化方向持续发展,进一步赋能新药研发与功能材料产业化。
3、尽管现有合成技术已实现阶段性发展,但在实际应用中仍存在诸多关键技术缺陷与瓶颈,严重制约了偕二杂原子杂环化合物的产业化应用与高端化研发。其一,传统强酸催化等经典工艺存在官能团兼容性差、反应条件苛刻、三废污染严重、无立体选择性控制等问题,仅能适用于结构简单的大宗中间体合成,无法满足复杂活性分子、手性药物中间体的制备需求。其二,现有先进催化技术仍存在显著技术短板,多取代季碳偕二杂环合成效率低下,不对称催化反应的底物普适性有限,二硫杂环的绿色合成成本居高不下,且光、酶催化等前沿绿色工艺难以实现大规模工业化放大,极大限制了该类高附加值杂环化合物的规模化生产与广泛应用。
4、针对当前偕二杂原子杂环制备工艺存在的官能团兼容性弱、立体选择性难调控、合成效率低、绿色化与工业化难以兼顾等关键技术难题,本领域技术人员亟待开发一种方法简单、对反应条件要求低、兼容不同类型双杂原子亲核试剂、绿色无污染的偕二杂原子杂环衍生物的制备方法。
技术实现思路
1、鉴于此,本发明提出了一种偕二杂原子杂环衍生物及其制备方法,旨在解决当前技术中偕二杂原子杂环衍生物的制备工艺存在的反应条件苛刻、普适性差、污染严重的问题。
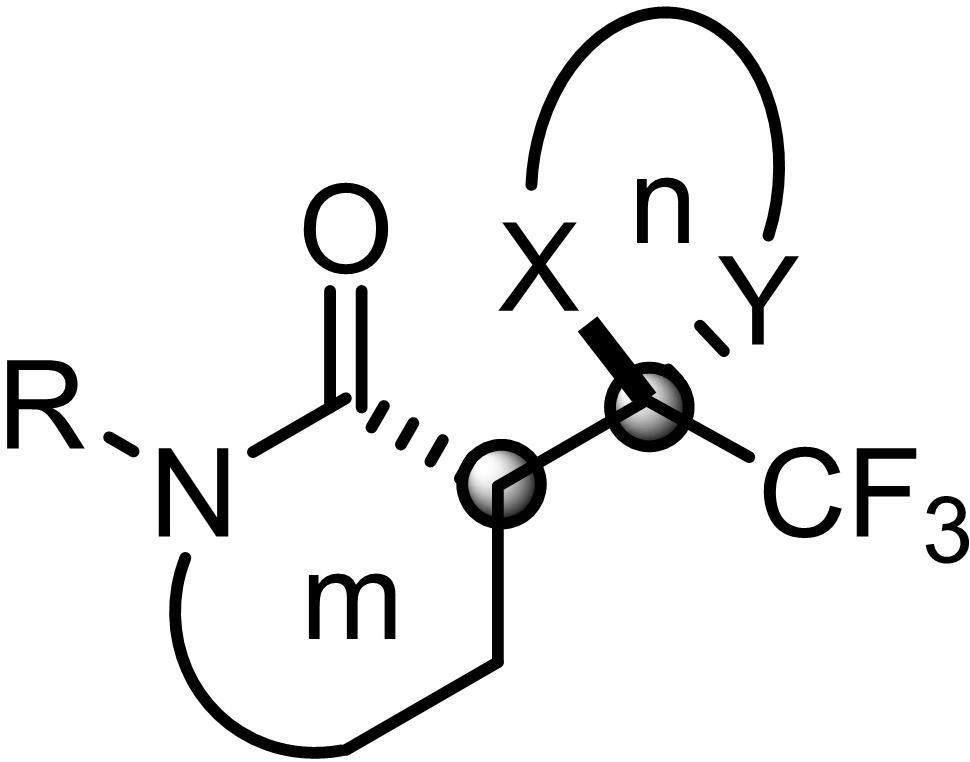
2、本发明提出了一种偕二杂原子杂环衍生物,所述偕二杂原子杂环衍生物具有如式ⅰ所示的结构:
3、
4、式ⅰ
5、式ⅰ中,r为芳基、烷基或酰基中的一种,x为s或o,y为nh或o,m为5或6,n为5或6或7。
6、本发明还提供了一种上述偕二杂原子杂环衍生物的制备方法,包括以下步骤:
7、将四取代烯基氯化合物、双杂原子亲核试剂与反应介质混合反应得到所述偕二杂原子杂环衍生物;
8、所述反应介质为磷酸盐缓冲溶液和乙腈。
9、优选的,所述四取代烯基氯化合物的结构如式ⅱ所示:
10、
11、式ⅱ
12、式ⅱ中,r为芳基、烷基或酰基中的一种,m为5或6。
13、优选的,所述双杂原子亲核试剂的结构如式ⅲ所示:
14、
15、式ⅲ
16、式ⅲ中,x为s或o,y为nh或o。
17、优选的,所述磷酸盐缓冲溶液和乙腈的体积比为1~15:1;
18、所述磷酸盐缓冲溶液的ph值为7.4。
19、优选的,所述四取代烯基氯化合物与双杂原子亲核试剂的摩尔比为1:1.2~1:4。
20、优选的,所述四取代烯基氯化合物与所述反应介质的用量比为0.1mmol:1~3ml。
21、优选的,所述反应的温度为室温,时间为12~24h。
22、与现有技术相比,本发明的有益效果在于:
23、本发明利用四取代烯基氯化合物与双杂原子亲核试剂,实现了一系列偕二杂原子杂环衍生物的绿色合成。该方法具有以下优点:
24、(1)该发明技术的反应介质绿色、无毒、无污染;(2)反应无需高温,室温下即可,极大节省能源的消耗;(3)反应能够兼容不容类型的双杂原子亲核试剂,底物范围广泛,成本低廉、操作简便(4)目标产物多样,5~8元环系的分子均可高效制备且兼容各类生物活性分子;(5)能够进行克级规模的合成,且产率不会因反应规模而降低。
25、此外,本发明制备得到的偕二杂原子杂环衍生物在多肽和蛋白质的标记上具有潜在应用前景。
1.一种偕二杂原子杂环衍生物,其特征在于,所述偕二杂原子杂环衍生物具有如式ⅰ所示的结构:
2.权利要求1所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,包括以下步骤:
3.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述四取代烯基氯化合物的结构如式ⅱ所示:
4.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述双杂原子亲核试剂的结构如式ⅲ所示:
5.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述磷酸盐缓冲溶液和乙腈的体积比为1~15:1;
6.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述四取代烯基氯化合物与双杂原子亲核试剂的摩尔比为1:1.2~1:4。
7.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述四取代烯基氯化合物与所述反应介质的用量比为0.1mmol:1~3ml。
8.根据权利要求2所述的一种偕二杂原子杂环衍生物的制备方法,其特征在于,所述反应的温度为室温,时间为12~24h。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com