
喹唑啉酮类化合物及其制备方法和应用
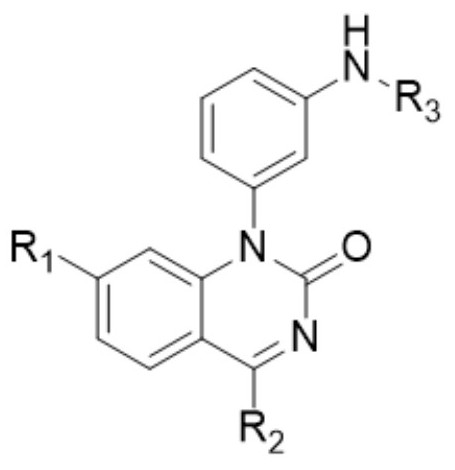
本发明涉及药物化学和肿瘤治疗。更具体地说,本发明涉及一类结构新颖的喹唑啉酮类化合物或其药学上可接受的盐及其制备方法,及其作为甲硫氨酸腺苷转移酶2a抑制剂的用途,以及其在制备抗肿瘤药物中的应用,尤其是在制备用于治疗mtap基因缺失或mat2a高表达恶性肿瘤的药物中的应用。
背景技术:
1、甲硫氨酸腺苷转移酶2a(mat2a)为催化通用甲基供体s-腺苷甲硫氨酸(sam)生物合成的关键限速酶。约15%的恶性肿瘤存在下游代谢酶mtap基因纯合缺失,该基因缺失会使肿瘤细胞对mat2a活性形成合成致死依赖;同时,mat2a在肝癌、胃癌、非小细胞肺癌等多种实体肿瘤中呈异常高表达状态,进而介导肿瘤代谢重编程与表观遗传重编程。基于上述生物学特征,mat2a已成为肿瘤精准治疗领域极具研发潜力的热门靶点。
2、现阶段,mat2a小分子抑制剂的研发工作主要存在以下四大技术瓶颈:
3、1. 结构骨架趋同:现阶段进入临床阶段及临床前研究阶段的mat2a抑制剂(如pf-9366、ag-270、ide-397等),均依托相似变构结合口袋开展分子设计,主流化合物普遍采用吡唑并嘧啶、2-氧代喹啉等共性核心母核,化学可拓展空间狭窄,全新结构骨架化合物较为匮乏,致使新药研发存在较高专利风险。
4、2. 酶活性向细胞活性转化效率偏低:部分早期候选抑制剂虽在分子酶学水平表现出纳摩尔级抑制活性,但受细胞膜穿透能力、体内代谢稳定性、脱靶作用等因素制约,该类化合物在细胞模型及动物模型中抗肿瘤增殖效果不佳,酶水平活性无法有效转化为体内药效。
5、3. 新型骨架化合物构效关系缺乏系统研究:对于喹唑啉酮等区别于现有主流临床候选物的全新骨架抑制剂,其r1、r2、r3等不同取代位点对化合物的mat2a抑制活性、靶点选择性及细胞活性的作用规律尚未阐明,缺少系统化理论支撑,造成先导化合物优化工作盲目性强、研发效率低下。
6、4. 中枢肿瘤适应症适用性不足:现有mat2a抑制剂普遍难以穿透血脑屏障(bbb),无法满足胶质母细胞瘤等中枢神经系统肿瘤的临床治疗需求。
7、综上,研发一类结构新颖、可在细胞层面高效发挥抗肿瘤作用的新型mat2a抑制剂,是本领域目前亟需攻克的关键技术难题。
技术实现思路
1、本发明提供一种喹唑啉酮类化合物及其制备方法和应用,该类化合物以喹唑啉酮为核心母核,作为关键的“铰链结合片段”,能够模拟内源性配体或占据变构口袋的关键区域,与mat2a蛋白活性位点或变构位点的关键氨基酸形成稳定的氢键或π-π堆积等相互作用,是整系列化合物具备mat2a抑制活性的结构基础。通过结构优化,引入吡嗪杂环、芳基、取代芳基、酰胺、脲基等;旨在拓展与靶点蛋白其他子口袋(如疏水口袋、溶剂区)的相互作用,从而优化化合物的结合亲和力、选择性和类药性。例如,吡嗪杂环侧链的引入可增强与靶点的极性相互作用;脲基或酰胺基团可作为氢键供体/受体,增强结合力;而特定芳环或杂芳环的引入有助于优化分子的亲脂性和空间填充。活性测试结果表明,在n1连接的芳基侧链(r3侧链)中引入吡嗪杂环,并在n1位连接特定的酰胺或脲基侧链,能显著提升化合物对mat2a的抑制活性及对a549等肿瘤细胞的抗增殖效果。在细胞活性测试中,多个化合物在特定浓度下对a549人非小细胞肺癌细胞的增殖抑制率显著优于阳性对照药ag-270。这证明了本发明系列化合物不仅具有高效的酶抑制活性,更具备了优异的细胞膜穿透能力和细胞内靶点作用效率,成功实现了从“分子水平”到“细胞水平”活性的高效转化,解决了部分早期抑制剂“体外强、细胞内弱”的应用瓶颈。该类化合物的制备方法以廉价易得的2,4,7-三氯喹唑啉为起始原料,通过区域选择性亲核取代反应、chan-lam偶联反应、硝基还原以及buchwald-hartwig胺化反应等关键步骤,实现了对喹唑啉酮骨架c4、c7及n1位的精准、模块化修饰。该合成路线具有步骤简洁、条件温和、官能团兼容性好的优点,能够高效、高收率地构建包含多样化取代基的化合物库,为构效关系研究和先导化合物优化提供了坚实的化学基础。
2、为了实现根据本发明的这些目的和其它优点,提供了一种具有通式(i)所示结构的喹唑啉酮类化合物或其药学上可接受的盐,
3、(i);
4、其中,r1独自地选自卤素;r2为,其中,r4独自地选自氢或c1~c3的烷基,r5独自地选自氢或c1~c3的烷基;r3独自地选自含吡嗪环的取代基、含磺酰基的取代基、含酰胺基的取代基或含羰基的取代基。
5、优选的是,其中,r1为cl。
6、优选的是,其中,r2为。
7、优选的是,其中,含吡嗪环的取代基为、、、、或。
8、优选的是,其中,含磺酰基的取代基为、或。
9、优选的是,其中,含酰胺基的取代基为、、、或。
10、优选的是,其中,含羰基的取代基为。
11、本发明还提供一种制备喹唑啉酮类化合物的方法,其包括以下步骤:
12、s1、以2,4,7-三氯喹唑啉为原料,依次经过芳香族亲核取代反应、杂芳环亲核取代、chan-lam偶联反应、硝基还原合成1-(3-氨基苯基)-7-氯-4-(二甲氨基)-2(1h)-喹唑啉酮中间体;
13、s2、1-(3-氨基苯基)-7-氯-4-(二甲氨基)-2(1h)-喹唑啉酮中间体进一步通过buchwald-hartwig胺化反应或亲核加成合成式(i)目标化合物。
14、优选的是,其中,步骤s2中,buchwald-hartwig胺化的反应条件为:pd(pph3)4为催化剂、碳酸铯为碱、纯度≥99.9%的n,n-二甲基甲酰胺为反应溶剂、反应温度为85℃、搅拌反应时间为6 h。
15、本发明还提供所述的喹唑啉酮类化合物或其药学上可接受的盐在制备甲硫氨酸腺苷转移酶2a抑制剂中的应用。
16、本发明还提供所述的喹唑啉酮类化合物或其药学上可接受的盐在制备抗非小细胞肺癌、肝癌、结肠癌的药物中的应用。
17、本发明至少包括以下有益效果:
18、1、本发明设计了结构全新的化合物骨架,摆脱现有已知药物结构限制。本发明以喹唑啉酮为核心,搭配与ag-270、ide-397 等当下临床主流候选药物存在明显区分的侧链组合,得到一类结构新颖的mat2a抑制剂。该系列化合物借助通式结构覆盖大范围化学空间,搭建起完善的结构保护体系,为研制拥有完全自主知识产权的全新抗肿瘤药物夯实物质基础。
19、2、本发明达成高效的“分子-细胞”活性转化效果。依托合理化侧链设计与系统性构效关系探究,该系列化合物解决了抑制剂研发中普遍存在的胞内活性不足难题。优选化合物在保留纳摩尔级酶抑制活性的前提下,细胞层面抗增殖活性可媲美甚至优于阳性对照药物,充分体现其优良的细胞穿透能力与靶点作用效率,具备可观的药物开发价值。
20、3、本发明梳理出清晰明确的构效关系,研发指导作用突出。本发明结合化合物合成与生物活性评价试验,明确吡嗪环、酰胺 / 脲基连接臂等各类侧链对活性的影响作用,为后续喹唑啉酮母核mat2a抑制剂的结构改造优化提供完整可靠的理论依据与改造思路,能够大幅提升后续研发工作效率。
21、4、本发明的合成路线简便高效、适用范围广、步骤清晰、反应条件温和、区域选择性优异,可快速批量构建结构丰富多样的化合物库,十分适配先导化合物筛选及优化环节,同时具备较好的规模化制备潜力。
22、本发明的其它优点、目标和特征将部分通过下面的说明体现,部分还将通过对本发明的研究和实践而为本领域的技术人员所理解。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com