
一种新的预制剂
本发明涉及药物递送系统领域,具体而言,涉及一种用于长效给药的预制剂及其制备方法与应用。
背景技术:
1、在长效给药系统领域,注射型原位成型植入剂(亦称原位凝胶)作为一种代表性的预制剂,因其能实现长达数周至数月的持续释药而备受关注。该技术通常将药物溶解或分散于预先溶解了生物可降解聚合物(如聚乳酸-羟基乙酸共聚物,plga)的生物相容性溶剂中,制备成液态前体。一旦通过注射进入体内,溶剂与体液发生交换扩散(溶剂外扩散与非溶剂内渗),导致聚合物溶解度下降,进而引发原位沉淀与相转变,形成固态或半固态的药物储库。该储库充当物理屏障,有效调控并延缓药物释放,实现长效治疗目的。
2、然而,在实现药物释放的精准控制方面,这一经典技术路径仍面临严峻挑战。其根本局限在于:药物的扩散动力学与扩散屏障的原位形成动力学之间存在固有的失配。具体而言,制剂注射入体内后,药物(尤其是水溶性小分子或多肽蛋白)即刻表现出高扩散速率;相比之下,致密控释屏障的构建则是一个相对缓慢的相转变过程。这种药物扩散与屏障构筑在时间尺度上的“非同步性”,即屏障的形成显著滞后于药物的初始扩散控制需求,导致在有效屏障尚未完全建立之前,大量药物已由高浓度梯度驱动释放,从而引起严重的初期突释现象。
3、以临床广泛使用的亮丙瑞林长效制剂eligard®为例,作为原位成型植入剂的经典代表,该制剂由醋酸亮丙瑞林、聚乳酸-羟基乙酸共聚物(plga)和n-甲基吡咯烷酮组成的注射型预制剂,主要用于晚期前列腺癌的姑息治疗。其注射入体内后,溶剂n-甲基吡咯烷酮迅速向周围扩散,诱导plga发生相分离并原位固化成凝胶。然而,由于在凝胶网络完全形成前缺乏有效的药物扩散阻滞障碍,该类制剂普遍存在初期突释现象。药代动力学数据显示,以45 mg规格的eligard®为例,公开资料显示首针和后续注射后的早期平均峰值可分别达到约82ng·ml-1和102 ng·ml-1,分别高达有效治疗浓度(0.1 ng·ml-1)的约820倍和1020倍,表明该类原位成型植入制剂在给药早期可能出现较高的系统暴露。(参考文献:j controlrelease, 2019, 304: 125-134;eligard® leuprolide acetate for injectablesuspension,
4、https://www.accessdata.fda.gov/drugsatfda_docs/label/2007/021731s005,021488s010,021379s010,021343s015lbl.pdf)。这种“爆发式”的初期突释不仅可能引发剂量相关性毒副作用,影响用药安全,也造成了药物的无效耗散,实质性缩短了制剂的有效维持时间。此外,为补偿初始阶段的损耗,处方设计往往需要被迫提高载药量,进一步推高了潜在风险与生产成本。
5、尽管现有研究试图通过优化聚合物分子量、开发新型溶剂系统或引入释放调节剂等策略来缓解原位凝胶的突释,但这些方法往往面临工艺复杂、批次重现性差等挑战。更为关键的是,现有技术难以在保留制剂良好通针性与实现突释抑制之间取得平衡。因此,在多肽及蛋白质等生物大分子药物递送领域,开发兼具超低突释特征、平稳释放行为及稳健工艺属性的新型长效注射制剂,已成为满足临床日益增长需求的当务之急。
技术实现思路
1、针对现有技术存在的不足,本发明旨在提供一种可显著降低药物释放初期突释的新型预制剂及其制备方法与应用。
2、更具体的,第一方面,本发明提供一种药物组合物,其包括以下组分:
3、组分i:至少一种药学上可接受的生物可降解聚合物,所述药学上可接受的生物可降解聚合物包含嵌段a与嵌段b,其中,嵌段a为药学上可接受的水难溶性生物可降解聚合物,嵌段b为药学上可接受的在生理ph条件下带电荷的亲水性物质,嵌段a和嵌段b通过酰胺键连接;
4、组分ii:至少一种生物相容性溶剂;
5、以及,至少一种生物活性物质。
6、根据本发明的实施方案,所述组合物为预制剂;在一些实施方案中,所述预制剂为注射型原位凝胶;在一些实施方案中,所述组合物用于生物活性物质的持续给药;在一些实施方案中,所述组合物可降低生物活性物质释放初期突释。
7、根据本发明的实施方案,所述嵌段a为羧基封端;所述嵌段b中含有至少一个氨基;根据本发明的实施方案,所述酰胺键为-c(o)nh-,其由嵌段a末端羧基(-cooh)与嵌段b的至少一个氨基缩合形成;
8、根据本发明的实施方案,所述嵌段b中的至少一个氨基选自具有反应性/活性的氨基。
9、根据本发明的实施方案,所述酰胺键由嵌段a末端羧基(-cooh)与嵌段b的1个以上(例如2个,3个,4个,5个,6个,7个,8个,9个,10个)氨基缩合形成。
10、根据本发明的实施方案,所述嵌段b包含至少一个在生理ph下可电离的基团。
11、根据本发明的实施方案,所述可电离的基团选自氨基、胍基、咪唑基、羧基、巯基、酚羟基等中的一种或多种。
12、根据本发明的实施方案,所述嵌段a为由选自乳酸、羟基乙酸、ε-己内酯、原甲酸酯、原乙酸酯、多元醇中的一种或多种形成的聚合物。所述聚合物可以是均聚物或者共聚物。根据本发明的实施方案,所述嵌段a选自聚乳酸、聚乙交酯、聚乳酸-羟基乙酸共聚物、聚己内酯中的一种或多种。
13、根据本发明的实施方案,所述嵌段a的重均分子量(mw)为3.5k~54kda,更优选为3.5k~7kda、7k~14 kda、14~24 kda、24k~38 kda、38k~54 kda,例如为3.5,4.0,4.5,5.0,5.5,6.0,6.5,7.0,7.5,8.0,8.5,9.0,9.5,10.0,10.5,11.0,11.5,12.0,12.5,13.0,13.5,14.0,14.5,15.0,15.5,16.0,16.5,17.0,17.5,18.0,18.5,19.0,19.5,20.0,20.5,21.0,21.5,22.0,22.5,23.0,23.5,24.0,24.5,25.0,25.5,26.0,26.5,27.0,27.5,28.0,28.5,29.0,29.5,30.0,30.5,31.0,31.5,32.0,32.5,33.0,33.5,34.0,34.5,35.0,35.5,36.0,36.5,37.0,37.5,38.0,38.5,39.0,39.5,40.0,40.5,41.0,41.5,42.0,42.5,43.0,43.5,44.0,44.5,45.0,45.5,46.0,46.5,47.0,47.5,48.0,48.5,49.0,49.5,50.0 kda或上述任意数值限定的任意区间。在一些实施方案中,所述a的黏度范围为0.01-1.00 dl·g-1,例如为0.01,0.05,0.10,0.15,0.20,0.25,0.30,0.35,0.40,0.45,0.50,0.55,0.60,0.65,0.70,0.75,0.80,0.85,0.90,0.95,1.00 dl·g-1或上述任意数值限定的任意区间,优选为0.08 -0.16 dl·g-1,0.16-0.24 dl·g-1,0.32 - 0.44 dl·g-1,0.45-0.60 dl·g-1,0.14 - 0.22dl·g-1,0.32 - 0.44 dl·g-1,0.45 - 0.55 dl·g-1,0.25 - 0.35 dl·g-1。
14、根据本发明的实施方案,所述聚乳酸-羟基乙酸共聚物(plga)中乳酸:羟基乙酸的摩尔比为约50:50到约100:1,例如为50:50,65:35,75:25,85:15。在一些实施方案中,所述聚乳酸-羟基乙酸共聚物为羧基封端。plga包括但不限于plga501h、plga502h、plga503h、plga504h、plga752h、plga653h、plga851h等型号。
15、在一些实施方案中,所述聚乳酸(pla)为羧基封端,包括但不限于pla 203h、pla202h等型号。
16、根据本发明的实施方案,所述嵌段b为带电氨基酸、带电寡肽或它们药学上可接受的盐。
17、根据本发明的实施方案,所述带电寡肽由氨基酸通过肽键连接而成。
18、根据本发明的实施方案,组成带电寡肽的氨基酸中,至少含有1个带电氨基酸。在一些实施方案中,组成带电寡肽的氨基酸中,含有中性氨基酸;在一些实施方案中,组成带电寡肽的氨基酸中不含有中性氨基酸。
19、根据本发明的实施方案,所述带电氨基酸或带电寡肽中的氨基酸可以为天然氨基酸或药学上可接受的合成氨基酸。
20、根据本发明的实施方案,所述带电寡肽中氨基酸的个数≥2;优选地,所述带电寡肽中的氨基酸的个数为2~10;例如,所述带电寡肽中的氨基酸的个数为2、3、4、5、6、7、8、9、10。
21、根据本发明的实施方案,所述嵌段b中的氨基选自具有反应性/活性的氨基,其中,所述氨基可选自嵌段b的n端α-氨基(nα)和/或氨基酸残基侧链的氨基,更进一步的,可选自氨基酸(例如赖氨酸)侧链的ε-氨基(nε)。根据本发明的实施方案,所述酰胺键由嵌段a末端羧基(-cooh)与嵌段b 的1个以上(例如2个,3个,4个,5个,6个,7个,8个,9个,10个)氨基缩合形成。在一些实施方案中,当嵌段b中存在不只一个氨基时,嵌段a可以和嵌段b中任意一个或两个以上具有反应性/活性的氨基形成酰胺键。
22、根据本发明的实施方案,所述带电氨基酸选自组氨酸(h)、赖氨酸(k)、精氨酸(r)、谷氨酸(e)或天冬氨酸(d)。
23、根据本发明的实施方案,所述中性氨基酸选自丝氨酸(s)、苏氨酸(t)、天冬酰胺(n)、谷氨酰胺(q)、酪氨酸(y)、半胱氨酸(c)、甘氨酸(g)、丙氨酸(a)、缬氨酸(v)、亮氨酸(l)、异亮氨酸(i)、甲硫氨酸(m)、脯氨酸(p)、苯丙氨酸(f)或色氨酸(w)。
24、根据本发明的实施方案,所述带电寡肽中的氨基酸为2~10个(2、3、4、5、6、7、8、9、10个),且其中至少一个氨基酸选自组氨酸(h)、赖氨酸(k)、精氨酸(r)、谷氨酸(e)和天冬氨酸(d),其他氨基酸选自所列带电氨基酸、中性氨基酸中的一种或多种。示例性的,所述带电寡肽选自kkk、ddd、kdk、kgd、dld、dddd、ddddd、kkkk、kkkkk。
25、根据本发明的实施方案,所述组分i中,嵌段a为plga,嵌段b为带电氨基酸或其药学上可接受的盐;或嵌段a为pla,嵌段b为带电氨基酸或其药学上可接受的盐;或嵌段a为plga,嵌段b为带电寡肽或其药学上可接受的盐;或嵌段a为pla,嵌段b为带电寡肽或其药学上可接受的盐。
26、根据本发明的实施方案,所述组分i为plga-组氨酸(plga-h)、plga-赖氨酸(plga-k)、plga-精氨酸(plga-r)、plga-谷氨酸(plga-e)、plga-天冬氨酸(plga-d)、pla-组氨酸(pla-h)、pla-赖氨酸(pla-k)、pla-精氨酸(pla-r)、pla-谷氨酸(pla-e)、pla-天冬氨酸(pla-d)、plga-赖氨酸-赖氨酸-赖氨酸(plga-kkk)、plga-天冬氨酸-天冬氨酸-天冬氨酸(plga-ddd)、plga-赖氨酸-天冬氨酸-赖氨酸(plga-kdk)、plga-赖氨酸-甘氨酸-天冬氨酸(plga-kgd)、plga-天冬氨酸-亮氨酸-天冬氨酸(plga-dld)、plga-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸(plga-dddd)、plga-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸(plga-ddddd)、plga-赖氨酸-赖氨酸-赖氨酸-赖氨酸(plga-kkkk)、plga-赖氨酸-赖氨酸-赖氨酸-赖氨酸-赖氨酸(plga-kkkkk)、pla-赖氨酸-赖氨酸-赖氨酸(pla-kkk)、pla-天冬氨酸-天冬氨酸-天冬氨酸(pla-ddd)、pla-赖氨酸-天冬氨酸-赖氨酸(pla-kdk)、pla-赖氨酸-甘氨酸-天冬氨酸(pla-kgd)或pla-天冬氨酸-亮氨酸-天冬氨酸(pla-dld)、pla-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸(pla-dddd)、pla-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸-天冬氨酸(pla-ddddd)、pla-赖氨酸-赖氨酸-赖氨酸-赖氨酸(pla-kkkk)、pla-赖氨酸-赖氨酸-赖氨酸-赖氨酸-赖氨酸(pla-kkkkk)中的一种或多种。
27、本发明中,氨基酸采用国际通用的单字母代码表示。当术语“寡肽”或片段中的“寡肽”以字母代码串表示时,所述字母代码串代表由各字母代码对应的氨基酸按从n端(α-氨基端)到c端(α-羧基端)的顺序,通过肽键顺序连接形成的结构单元。所述肽键为相邻残基的α-羧基与α-氨基缩合形成的酰胺键(-c(o)nh-)。例如“ddddd”表示由五个天冬氨酸通过肽键依次连接而成的五肽。
28、嵌段a(以聚合物缩写表示)-嵌段b(以氨基酸字母代码串表示)形式代表组分i的示例,意味着嵌段a选自所述聚合物,嵌段b选自所述氨基酸或寡肽,嵌段a末端羧基(-cooh)与嵌段b的至少一个氨基缩合形成酰胺键。如前文所定义的,嵌段b中的氨基选自具有反应性/活性的氨基,进一步的,可选自嵌段b的n端α-氨基(nα)和/或氨基酸残基侧链的氨基,更进一步的,可选自氨基酸(例如赖氨酸)侧链的ε-氨基(nε)。所述酰胺键由嵌段a末端羧基(-cooh)与嵌段b的1个以上(例如2个,3个,4个,5个,6个,7个,8个,9个,10个)氨基缩合形成。
29、本领域技术人员可以理解,例如前文所定义的术语“plga-kkk”为plga的末端羧基与三聚赖氨酸(kkk)通过酰胺键(-c(o)nh-)共价连接形成的化合物。由于kkk含有多个可反应氨基位点(包括n端α-氨基nα以及三个位于不同残基上的侧链ε-氨基nε1、nε2、nε3),因此,所述plga-kkk可选自plga的羧基与kkk的所述可反应氨基中的任意一个或两个以上氨基通过酰胺键形成的化合物,例如选自(1)plga连接于n端α-氨基(nα),即(plga-nα)-k-k-k,(2)plga连接于第一位赖氨酸侧链ε-氨基(nε1),即k(ε-plga)-k-k,(3)plga连接于第二位赖氨酸侧链ε-氨基(nε2),即k-k(ε-plga)-k,(4)plga连接于第三位赖氨酸侧链ε-氨基(nε3),即k-k-k(ε-plga)。同理,所述pla-kkk为pla的末端羧基与三聚赖氨酸(kkk)通过酰胺键共价连接形成的化合物,其同样可以包括pla与kkk的所述可反应氨基(nα、nε1、nε2、nε3氨基位点)中的任意一个或两个以上氨基通过酰胺键形成的化合物。
30、plga-kdk为plga的末端羧基与寡肽kdk通过酰胺键(-c(o)nh-)共价连接形成的化合物。kdk含有多个可反应氨基位点,包括n端α-氨基nα,以及第1位赖氨酸与第3位赖氨酸的侧链ε-氨基nε1、nε3。因此,所述plga-kdk可选自plga的羧基与kdk的所述可反应氨基中的任意一个或两个以上氨基通过酰胺键形成的化合物,例如选自(1)plga连接于nα:(plga-nα)-k-d-k;(2)plga 连接于第1位k的nε1:k(ε-plga)-d-k;(3)plga连接于第3位k的nε3:k-d-k(ε-plga)。同理,所述pla-kdk为pla的末端羧基与寡肽kdk通过酰胺键共价连接形成的化合物,其同样可以包括pla与kdk的所述可反应氨基(nα、nε1、nε3氨基位点)中的任意一个或两个以上氨基通过酰胺键形成的化合物。
31、所述plga-kgd为plga的末端羧基与寡肽kgd通过酰胺键(-c(o)nh-)共价连接形成的化合物。kgd含有多个可反应氨基位点,包括n端α-氨基nα,以及第1位赖氨酸的侧链ε-氨基 nε1。因此,所述plga-kgd可选自plga的羧基与kgd的所述可反应氨基中的任意一个或两个以上氨基通过酰胺键形成的化合物,例如选自(1)plga连接于nα:(plga-nα)-k-g-d;(2)plga连接于第1位k的nε1:k(ε-plga)-g-d。同理,所述pla-kgd为pla的末端羧基与寡肽kgd通过酰胺键共价连接形成的化合物,其同样可以包括与kgd的所述可反应氨基(nα、nε1氨基位点)中的任意一个或两个以上氨基通过酰胺键形成的化合物。
32、所述plga-kkkkk为plga与五聚赖氨酸(kkkkk)通过酰胺键(-c(o)nh-)共价连接形成的化合物。由于kkkkk含有多个可反应氨基位点,包括n端α-氨基nα,以及五个赖氨酸残基侧链ε-氨基nε1–nε5,因此,所述plga-kkkkk可选自plga的羧基与kkkkk的所述可反应氨基中的任意一个或两个以上氨基通过酰胺键形成的化合物,例如选自(1)plga连接于nα:(plga-nα)-k-k-k-k-k;(2)plga连接于任一赖氨酸残基的nε(i)(i=1–5):k-…-k(ε-plga)-k-…-k(其中带ε-plga的k为序列中第i位赖氨酸)。同理,所述pla-kkkkk为pla的末端羧基与五聚赖氨酸kkkkk通过酰胺键共价连接形成的化合物,其同样可以包括pla与kkkkk的所述可反应氨基(nα、nε1、nε2、nε3、nε4、nε5氨基位点)中的任意一个或两个以上氨基通过酰胺键形成的化合物。
33、根据本发明的实施方案,所述组分i中,所述药学上可接受的生物可降解聚合物的结构实例如下:
34、
35、
36、根据本发明的实施方案,所述药学上可接受的生物可降解聚合物的制备方法包括如下步骤:
37、采用羧基被保护的嵌段b作为原料,与嵌段a混合反应,使嵌段b的至少一个氨基与嵌段a的末端羧基发生酰胺化偶联,形成酰胺键(-c(o)nh-),从而获得所述药学上可接受的生物可降解聚合物。
38、当嵌段b中含有两个或两个以上氨基时(即存在多个酰胺化反应位点),可选择性地使得嵌段b的氨基中任意一个或两个以上与嵌段a末端羧基发生酰胺化偶联。本领域技术人员基于常规技术手段,可以选择对嵌段b中不期望发生酰胺化反应的氨基进行保护后,再与嵌段a进行反应,即采用羧基被保护以及氨基被任选保护的嵌段b作为原料,与嵌段a混合反应以得到所述药学上可接受的生物可降解聚合物。
39、在一些实施方案中,采用羧基被保护、以及氨基被任选保护的嵌段b作为原料,与嵌段a混合反应,使嵌段b的至少一个氨基与嵌段a的末端羧基发生酰胺化偶联,形成酰胺键(-c(o)nh-),从而获得所述药学上可接受的生物可降解聚合物。所述“氨基被任选保护”包括以下情形:选择不对嵌段b中的氨基进行保护,选择对嵌段b中任意一个氨基进行保护;选择对两个以上氨基(2个、3个、4个,5个,6个,7个,8个,9个,10个)进行保护。
40、根据本发明的实施方案,所述羧基保护基选自苄基(bn);所述氨基保护基团选自叔丁氧羰基(boc)和/或苄氧羰基(cbz)。
41、根据本发明的实施方案,所述嵌段b中的氨基选自具有反应性/活性的氨基,进一步的,可选自嵌段b的n端α-氨基(nα)和/或氨基酸残基侧链的氨基,更进一步的,可选自氨基酸(例如赖氨酸)侧链的ε-氨基(nε)。
42、根据本发明的实施方案,所述缩合条件为,加入催化剂、碱和有机溶剂;所述催化剂选自1-乙基-3-(3-二甲基氨基丙基)碳二亚胺盐酸盐(edci)和1-羟基苯并三唑(hobt);所述有机溶剂选自二氯甲烷,n,n-二甲基甲酰胺中的一种或多种。
43、根据本发明的实施方案,以组合物总质量为100 wt%计,各组分含量之和为100wt%,组分i占制剂总量的0.1 wt%~30 wt%;更优选为0.5 wt%~25 wt%;更优选为1 wt%~20wt%;例如,组分i占制剂总量的0.1 wt%、0.2 wt%、0.5 wt%、1 wt%、2 wt%、3 wt%、4 wt%、5wt%、6 wt%、7 wt%、8 wt%、9 wt%、10 wt%、11 wt%、12 wt%、13 wt %、14 wt%、15 wt%、16wt%、17 wt%、18 wt%、19 wt%、20 wt%、21 wt%、22 wt%、23 wt%、24 wt%、25 wt%、26 wt%、27wt%、28 wt%、29 wt%、30 wt%。
44、根据本发明的实施方案,组分ii的生物相容性溶剂选自醇类、酯类、酮类、酰胺类、亚砜类中的一种或其混合物。
45、根据本发明的实施方案,组分ii选自苯甲醇、辛醇、乙酸乙酯、乙酸甲酯、乳酸乙酯、苯甲酸乙酯、苯甲酸苄酯、三乙酸甘油酯、三丙酸甘油酯、三丁酸甘油酯、柠檬酸乙酰基三乙酯、枸橼酸三乙酯、枸橼酸三丁酯、乙酰基枸橼酸三丁酯、邻苯二甲酸二乙酯、酒石酸二乙酯、甲基异丁基酮、二甲亚砜、二甲基乙酰胺、n-甲基吡咯烷酮、n-乙基-2-吡咯烷酮中的一种或多种。
46、根据本发明的实施方案,组分ii选自苯甲醇、苯甲酸苄酯、苯甲酸乙酯、三乙酸甘油酯、三丁酸甘油酯、柠檬酸乙酰基三乙酯中的一种或多种。
47、根据本发明的实施方案,以组合物总质量为100 wt%计,各组分含量之和为100wt%,所述组分ii占制剂总量的40 wt%~99.8 wt%;优选为60 wt%~98 wt%;优选为65 wt%~95wt%;优选为70 wt%~90 wt%;例如为40 wt%、45 wt%、50 wt%、55 wt%、60 wt%、65 wt%、70wt%、75 wt%、80 wt%、85 wt%、90 wt%。
48、根据本发明的实施方案,所述生物活性物质为分子量为1 kda至500 kda的多肽或蛋白质药物。示例性的,所述生物活性物质为分子量为1 kda、2 kda、3 kda、4 kda、5 kda、6kda、7 kda、8 kda、9 kda、10 kda、20 kda、30 kda、40 kda、50 kda、60 kda、70 kda、80kda、90 kda、100 kda、110 kda、120 kda、130 kda、140 kda、150 kda、160 kda、170 kda、180 kda、190 kda、200 kda、210 kda、220 kda、230 kda、240 kda、250 kda、260 kda、270kda、280 kda、290 kda、300 kda、310 kda、320 kda、330 kda、340 kda、350 kda、360 kda、370 kda、380 kda、390 kda、400 kda、410 kda、420 kda、430 kda、440 kda、450 kda、460kda、470 kda、480 kda、490 kda、500 kda或上述任意数值限定的任意区间。
49、根据本发明的实施方案,所述生物活性物质选自治疗类型为抗炎药、局部麻醉药、镇痛药、抗高血压药、降糖药、抗感染药物(包括抗菌药、抗病毒药、抗真菌药等)、免疫调节或免疫抑制药物(包括抗排斥药物)、抗肿瘤药、抗癫痫或抗惊厥药物、激素类药物、骨骼疾病治疗药物、补体抑制剂、受体激动剂、造血生长因子中的一种或多种多肽或蛋白质;
50、在一些实施方案中,所述生物活性物质选自大分子酶类,例如选自过氧化氢酶,葡萄糖氧化酶,或者为模型蛋白,例如β-乳球蛋白。
51、根据本发明的实施方案,所述生物活性物质选自阿那白滞素、依那西普、托珠单抗、齐考诺肽、科博肽、奈西立肽、肾上腺髓质素、促肾上腺皮质激素、亮丙瑞林、醋酸亮丙瑞林、戈舍瑞林、曲普瑞林、那法瑞林、替莫瑞林、甘丙肽(生长激素神经肽)、粘菌素、多粘菌素、达托霉素、乳铁蛋白肽、胰岛素、门冬胰岛素、赖脯胰岛素、甘精胰岛素、地特胰岛素,利拉鲁肽、司美格鲁肽、度拉糖肽、替尔泊肽、艾塞那肽、贝那鲁肽、阿必鲁肽、卡格列肽、洛塞那肽、利西拉肽、普兰林肽、恩夫韦肽、伊巴利珠单抗、干扰素-α、干扰素-β、干扰素-γ、重组人粒细胞集落刺激因子、曲妥珠单抗、帕妥珠单抗、利妥昔单抗、奥妥珠单抗、西妥昔单抗、帕尼单抗、贝伐珠单抗、纳武利尤单抗、帕博利珠单抗、伊匹木单抗、恩美曲妥珠单抗、维布妥昔单抗、德曲妥珠单抗、白细胞介素-2、奥曲肽、醋酸奥曲肽、兰瑞肽、依多曲肽、环孢菌素、万古霉素、杆菌肽、米卡芬净、美卡舍明、索马曲龙、人生长激素和其衍生物、隆培促生长素、索马帕西坦、重组促卵泡素β、促乳素、黄体生成素、甲状旁腺激素、特立帕肽、阿巴帕肽、鲑降钙素、伏索利肽、泽勒普肽、索伐肽、重组人促红细胞生成素、培非司亭、培莫沙肽、达依泊汀α、甲氧基聚乙二醇红细胞生成素β(cera),其可药用盐、类似物或衍生物中的一种或多种。
52、根据本发明的实施方案,所述生物活性物质占制剂总量的0.1 wt%~40 wt%;优选为0.1 wt%~30 wt%;更优选为0.5 wt%~25 wt%;进一步优选为1 wt%~20 wt%;更优选为1wt%、2 wt%、3 wt%、4 wt%、5 wt%、6 wt%、7 wt%、8 wt%、9 wt%、10 wt%、11 wt%、12 wt%、13wt%、14 wt%、15 wt%、16 wt%、17 wt%、18 wt%、19 wt%、20 wt%、21 wt%、22 wt%、23 wt%、24wt%、25 wt%、26 wt%、27 wt%、28 wt%、29 wt%、30 wt%。
53、根据本发明的实施方案,所述组合物进一步包含一种或多种药学上可接受的辅料。
54、根据本发明的实施方案,所述辅料选自以下的一种或多种:抑菌剂、缓冲剂、ph调节剂、抗氧剂、金属离子络合剂、释放调节剂。
55、根据本发明的实施方案,以组合物总质量为100 wt%计,各组分含量之和为100wt%,所述药学上可接受的辅料占制剂总量不超过5 wt%;优选地,药学上可接受的辅料占制剂总量不超过2.5 wt%;优选地,药学上可接受的辅料占制剂总量不超过1 wt%;优选地,药学上可接受的辅料占制剂总量不超过0.5 wt%。例如所述药学上可接受的辅料占制剂总量为0.1 wt%、0.5 wt%、1.0 wt%、1.5 wt%、2.0 wt%、2.5 wt%、3.0 wt%、3.5 wt%、4.0 wt%、4.5wt%、5.0 wt%。
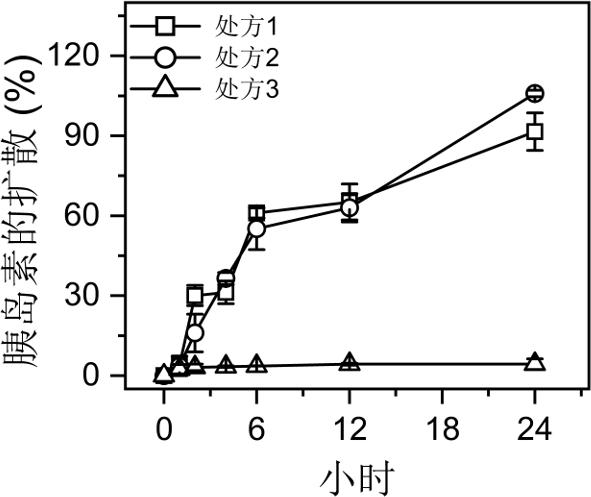
56、根据本发明的实施方案,所述组合物在24 h内的累计释放量可被有效控制在较低水平,例如低于30%。
57、根据本发明的实施方案,所述生物活性物质为颗粒形式,优选的,为胶体颗粒,可采用气流粉碎法、研磨法、球磨法、反溶剂沉淀法、超声破碎法、乳化挥发法等方法制备得到。
58、根据本发明的实施方案,所述生物活性物质颗粒的粒径为1 nm-20 μm,优选的,为1 nm-15 μm,例如为1 nm,10 nm,50 nm,100 nm,150 nm,200 nm,300 nm,400 nm,500 nm,600 nm,700 nm,800 nm,900 nm,1 μm,2 μm,3 μm,4 μm,5 μm,6 μm,7 μm,8 μm,9 μm,10 μm。
59、根据本发明的实施方案,所述生物活性物质在组合物中的粒径为1 nm-1000 nm;优选的,所述生物活性物质的粒径≤900 nm;在一些实施方案中,所述生物活性物质的粒径为≤900 nm、≤850 nm、≤800 nm、≤750 nm、≤700 nm、≤650 nm、≤600 nm、≤550 nm、≤500 nm、≤450 nm、≤400 nm、≤350 nm、≤300 nm、≤250 nm、≤200 nm、≤150 nm、≤100nm、≤50 nm或≤10 nm。
60、另一方面,本发明还涉及上述任一项所述组合物的制备方法,根据本发明的实施方案,包括如下步骤:
61、(i)将所述组分i的生物可降解聚合物溶解于所述生物相容溶剂中,获得澄清均一的溶液;
62、(ii)将所述生物活性物质,加入步骤(i)的溶液中,搅拌或均质直至所述生物活性物质完全溶解或均匀分散,获得所述组合物;
63、根据本发明的实施方案,所述制备方法中,任选的,向步骤(i)的溶液中进一步加入药学上可接受的辅料。
64、在一些实施方案中,所述步骤(ii)中,所述生物活性物质为颗粒形式,所述颗粒形式优选为胶体颗粒;所述生物活性物质颗粒可采用气流粉碎法、研磨法、球磨法、反溶剂沉淀法、超声破碎法、乳化挥发法等方法制备得到。
65、所述生物活性物质颗粒的粒径为1 nm-20 μm,优选的,为1 nm-15 μm,例如为1nm,10 nm,50 nm,100 nm,150 nm,200 nm,300 nm,400 nm,500 nm,600 nm,700 nm,800nm,900 nm,1 μm,2 μm,3 μm,4 μm,5 μm,6 μm,7 μm,8 μm,9 μm,10 μm。
66、另一方面,本发明还提供一种药学上可接受的生物可降解聚合物,包含嵌段a与嵌段b,其中,嵌段a为药学上可接受的水难溶性生物可降解聚合物,嵌段b为药学上可接受的在生理ph条件下带电荷的亲水性物质,所述嵌段a和嵌段b通过酰胺键共价连接;
67、所述嵌段a和嵌段b如前文第一方面所定义;所述药学上可接受的生物可降解聚合物如第一方面所定义。
68、根据本发明的实施方案,本发明所述组合物通过局部给药或注射给药。
69、根据本发明的实施方案,本发明所述组合物可皮下注射、肌内注射、关节内、牙周袋内或向伤口直接施用。
70、根据本发明的实施方案,所述组合物可以通过喷雾、浸渍、冲洗、涂抹、滴加给药;或所述组合物通过点涂器施用或滚珠涂布器施用。
71、根据本发明的实施方案,本发明组合物以单次剂量施用或多次剂量施用。
72、根据本发明的实施方案,本发明组合物施用后可持续有效治疗数天、数周、数月。
73、根据本发明的实施方案,本发明提供了一种制剂,所述制剂进一步包括填充了所述组合物的包材,所述包材选自以下一种或多种:西林瓶、预灌封注射器、卡式瓶。
74、另一方面,本发明提供所述药学上可接受的生物可降解聚合物在制备药物中的用途。根据本发明的实施方案,所述药物为预制剂,在一些实施方案中,为注射性原位凝胶;在一些实施方案中,所述药物组合物用于生物活性物质的持续给药;在一些实施方案中,所述药物组合物可降低药物释放初期突释。
75、另一方面,本发明还涉及上述任一项所述的组合物在制备用于生物活性物质的持续给药的药物的用途。
76、术语与缩写
77、除非另有说明,本技术说明书和权利要求书中记载的基团和术语定义,包括其作为实例的定义、示例性的定义、优选的定义、表格中记载的定义、实施例中具体化合物的定义等,可以彼此之间任意组合和结合。这样的组合和结合后的基团定义及化合物结构,应当属于本技术说明书记载的范围内。
78、本技术说明书和权利要求书记载的数值,当该数值范围被定义或其仅可为“整数”时,应当理解为记载了该范围的两个端点以及该范围内的每一个整数。例如,“0~10的整数”应当理解为记载了0、1、2、3、4、5、6、7、8、9和10的每一个整数。
79、当该数值范围被定义为“数”或可包括“整数”或“非整数”时,应当理解为记载了该范围的两个端点、该范围内的每一个整数以及该范围内的每一个小数。例如,“0~10的整数”应当理解为不仅记载了0、1、2、3、4、5、6、7、8、9和10的每一个整数,还至少记载了其中每一个整数分别与0.1、0.2、0.3、0.4、0.5、0.6、0.7、0.8、0.9的和。
80、术语“带电氨基酸”是指在生理ph条件下,其侧链(r基)能电离,从而携带净正电荷或负电荷的氨基酸,本领域技术人员可以理解,所述带电氨基酸包括组氨酸(h)、赖氨酸(k)、精氨酸(r)、谷氨酸(e)或天冬氨酸(d)。
81、术语“中性氨基酸”是指在生理ph下,侧链不发生电离,净电荷为零(但部分侧链可能有极性)的氨基酸,本领域技术人员可以理解,中性氨基酸选自丝氨酸(s)、苏氨酸(t)、天冬酰胺(n)、谷氨酰胺(q)、酪氨酸(y)、半胱氨酸(c)、甘氨酸(g)、丙氨酸(a)、缬氨酸(v)、亮氨酸(l)、异亮氨酸(i)、甲硫氨酸(m)、脯氨酸(p)、苯丙氨酸(f)或色氨酸(w)。
82、术语“预制剂”是指聚合物、生物相容性有机溶剂和生物活性物质的液态或半固态组合物,该组合物在注射前保持可流动性,在注射至体内后能转变为固态或半固态植入物。因此,“预制剂”、“前驱液”具有相同含义,可互换使用。
83、术语“注射型原位凝胶”:指将所述预制剂注射至体内特定部位后,在生理环境下通过溶剂扩散、相转变等机制,原位形成的具有缓释功能的固态或半固态药物储库。因此“注射型原位凝胶”、“原位凝胶”具有相同含义,可互换使用。
84、术语“生物可降解”是指有机物质在自然条件或人工控制状态下,受生物的生命活动过程作用可被分解、转化为二氧化碳或水等小分子物质的性质。
85、术语“生物活性物质”是指具有预防、诊断、缓解或治疗疾病作用的化合物或生物大分子。在本发明中,“生物活性物质”、“活性成分”及“药物”具有相同含义,可互换使用。
86、术语“水难溶性”是指在25 ℃条件下,该物质在去离子水中的平衡溶解度低于1mg·ml-1。
87、术语“粒径”在本发明中,当用于描述生物活性物质时,是指所述生物活性物质以固体颗粒形式分散于预制剂中时的颗粒尺寸。该尺寸指其在所述生物相容性有机溶剂环境中,通过动态光散射法(dls)测得的基于强度的z-平均粒径。除非另有说明,本发明所述的粒径均为该条件下的测定值。本发明所述的平均粒径为处方制备完成后24 h内测定。
88、术语“初期突释”指制剂在施用后初期(通常为24 h内)发生的药物快速、非控性的过量释放现象。
89、术语“生理ph”是指ph 7.4 ± 0.2,更进一步的,所述生理ph值对应人体组织液的生理ph值,约为7.35 ~ 7.45。
90、本发明使用的缩写词具有如下定义:
91、pla:聚乳酸,包括羧基封端的聚乳酸plah和酯基封端的聚乳酸plas;
92、pga:聚乙交酯;
93、plga:聚乳酸-羟基乙酸共聚物;
94、d、ddd、dddd、ddddd:天冬氨酸及寡聚物;
95、k、kkk、kkkk、kkkkk:赖氨酸及寡聚物;
96、h:组氨酸;r:精氨酸;e:谷氨酸;s:丝氨酸;t:苏氨酸;n:天冬酰胺;q:谷氨酰胺;y:酪氨酸;c:半胱氨酸;g:甘氨酸;a:丙氨酸;v:缬氨酸;l:亮氨酸;i:异亮氨酸;m:甲硫氨酸;p:脯氨酸;f:苯丙氨酸;w:色氨酸;
97、auc:药时曲线下面积;
98、cmax:血药浓度峰值。
99、有益效果
100、(1)发明人在制剂开发过程中意外地发现,通过采用本发明的生物可降解聚合物,并将其与生物活性物质共同分散于生物相容性溶剂中,可构建出一种性能优异的预制剂体系,从而有效解决传统原位成型预制剂中药物释放初期突释严重的技术难题。
101、实验数据表明,采用本发明预制剂,药物在24 h内的累计释放量可被有效控制在较低水平(低于30%),远优于未修饰的聚合物对照组。
102、(2)本发明的制剂体系还能极大地提高生物活性物质颗粒在预制剂储存期间的胶体稳定性,有效防止颗粒的聚集、沉降或生长,确保了制剂在货架期内的物理化学稳定性和给药剂量的均一性。这一稳定性进一步巩固了其降低突释效果的可靠性。
103、相较于传统制剂中“先注射、后原位形成屏障”的被动模式,本发明实现了“先在预制剂内前置构筑界面屏障,后注射给药”的主动模式。在注射后,屏障由初始阻隔层逐步完善、致密化并最终连续构筑的过程中,药物释放可维持在受控低通量状态,从而有效抑制释放初期突释,为实现超低突释、乃至接近“零突释”的长效注射制剂提供了新的技术路径。
104、(3)本发明的制剂体系,无需改变处方体系的基本结构,仅通过调节生物可降解聚合物的添加比例,即可在较宽范围内实现对药物释放行为的灵活调节。这一特性有利于根据不同生物活性物质的治疗需求与目标血药浓度特征,设计具有差异化释放周期的个性化长期给药方案,体现出良好的处方可调控性与应用灵活性。
105、(4)本发明的制剂体系,在药物颗粒粒径方面表现出良好的工艺稳健性,能够在较宽粒径分布条件下维持稳定的扩散行为,从而降低制剂开发与生产过程中对颗粒粒径严格控制的要求。这一特性有利于提高处方设计的工艺窗口,并为规模化生产条件下实现稳定的批间一致性提供支持,体现出良好的产业化应用潜力。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com