
一种盐酸溴己新中遗传毒性杂质含量测定方法与流程
本发明涉及药物杂质检测,具体涉及一种盐酸溴己新原料药中遗传毒性杂质氯甲烷、氯乙烷、溴甲烷、溴乙烷的含量测定方法。
背景技术:
1、盐酸溴己新是一种常用的祛痰药,主要用于慢性支气管炎、哮喘等呼吸道疾病的治疗。在盐酸溴己新的合成过程中,可能引入氯甲烷、氯乙烷、溴甲烷、溴乙烷等卤代烷类杂质,此类杂质具有遗传毒性,对人体健康存在潜在风险,因此需要建立严格的含量控制方法。
2、现有技术中,卤代烷类杂质的检测方法主要包括气相色谱法(gc)、气相色谱-质谱联用法(gc-ms)等,但针对盐酸溴己新原料药中该四种特定遗传毒性杂质的同时测定方法尚未见报道。常规检测方法存在专属性不足、灵敏度低、分离效果差等问题,难以满足药品质量标准中对遗传毒性杂质的严格控制要求。例如,盐酸溴己新原料药中溴乙烷的限度仅为 666 ppm,常规方法的检测灵敏度无法达到该要求。同时,四种杂质的理化性质相似,容易出现色谱峰重叠,影响定量准确性。因此,开发一种专属性强、灵敏度高、能够同时测定四种杂质的方法具有重要的现实意义。
技术实现思路
1、鉴于以上所述现有技术的缺点,本发明的目的在于提供了一种盐酸溴己新中遗传毒性杂质含量测定方法,以解决现有技术中存在的检测灵敏度不足、专属性差、分离效果不佳等问题,实现四种遗传毒性杂质的准确、快速定量。
2、本发明提供了一种盐酸溴己新中遗传毒性杂质含量测定方法,所述方法包括以下步骤:
3、(1)溶液配制:分别制备空白溶液、对照品溶液、供试品溶液及加标供试品溶液;
4、(2)仪器参数设定:对气相色谱-质谱联用仪进行设置,气相色谱以氦气为载气,采用分流进样模式,结合程序升温;质谱采用电子轰击电离源,选择离子监测模式;
5、(3)样品检测:将上述溶液依次注入气相色谱-质谱联用仪,记录色谱图和质谱图;
6、(4)定量计算:以对照品溶液的浓度为横坐标,对应的峰面积为纵坐标绘制标准曲线,采用外标法计算供试品溶液中四种杂质的含量。
7、在一实施例中,步骤(1)中所述空白溶液的制备方法包括:取4 ml第一稀释剂与4ml第二稀释剂混合,涡旋30 s后取上层;所述第一稀释剂为正己烷,所述第二稀释剂为15ml二甲基亚砜用超纯水稀释至500 ml得到的溶液。
8、在一实施例中,步骤(1)中所述供试品溶液的制备方法包括:称取盐酸溴己新原料药2~5 mg,加入4 ml第二稀释剂溶解,再加入4 ml第一稀释剂,涡旋30 s,5000 rpm离心2min,取上层。
9、在一实施例中,步骤(1)中所述对照品溶液的制备方法包括:提供1mg/ml的氯甲烷、氯乙烷、溴乙烷、溴甲烷对照品储备液;取适量储备液,用第一稀释剂稀释得到一系列浓度的对照品溶液。
10、在一实施例中,步骤(2)中所述气相色谱的参数为:载气流速为1.0 ml/min,进样口温度为200℃,进样量为1 μl,分流比为10:1;升温程序为初始温度45℃保持4 min,以40℃/min升至220℃,保持0 min,后运行250℃保持2min,后运行期间载气流速为2ml/min。
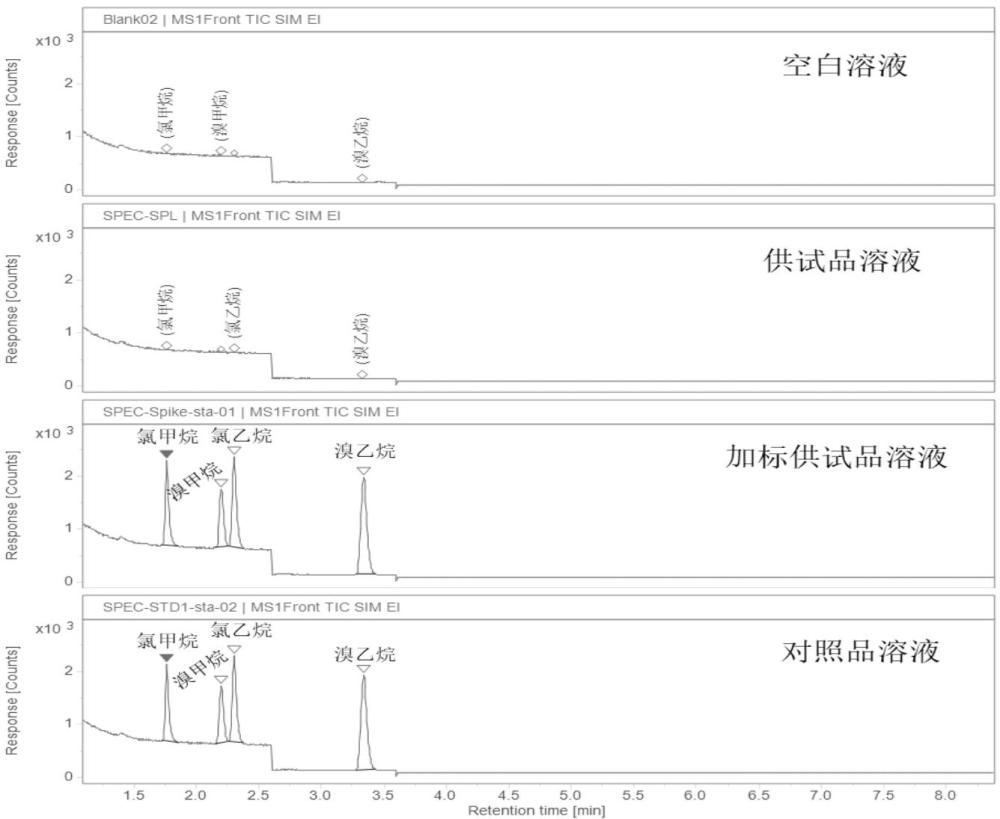
11、在一实施例中,所述选择离子监测的采集时间包括:氯甲烷、溴甲烷、氯乙烷为1~2.6 min,溴乙烷为2.6~3.6 min。
12、在一实施例中,所述氯甲烷在0.0460~0.9206μg/ml范围内线性良好,线性方程为y=7872.8729x-107.2763,相关系数r=0.9981;
13、所述氯乙烷在0.0481~0.9617μg/ml范围内线性良好,线性方程为y=8785.0165x-17.2487,相关系数r=0.9995;
14、所述溴甲烷在0.0500~1.0000μg/ml范围内线性良好,线性方程为y=10528.1014x-31.2617,相关系数r=0.9992;
15、所述溴乙烷在0.0338~0.6762μg/ml范围内线性良好,线性方程为y=20965.1334x-114.3033,相关系数r=0.9995。
16、在一实施例中,步骤(2)中所述质谱的参数包括:离子源温度230℃,四极杆温度150℃,传输线温度为280℃;选择离子监测的监测离子为:氯甲烷m/z50/52,氯乙烷m/z64/66,溴甲烷m/z94/96,溴乙烷m/z108/110。
17、在一实施例中,所述方法的检测限为32.8~50.0 ppm,定量限为65.6~100.0ppm;在30%、100%、150%三个加标浓度水平下的回收率为73%~113%,rsd≤13%。
18、在一实施例中,所述方法用于盐酸溴己新原料药中氯甲烷、氯乙烷、溴甲烷、溴乙烷的限度控制,其中氯甲烷、氯乙烷、溴甲烷的限度为0.1%,溴乙烷的限度为666 ppm。
19、本发明的核心技术方案为采用 gc-ms 联用技术,通过优化色谱柱、柱温程序、质谱参数及样品前处理方法,实现四种杂质的同时分离与定量。具体包括以下优势:
20、1.专属性强:空白溶液无干扰,供试品溶液中目标杂质峰附近无相邻峰,溴甲烷与氯乙烷的分离度为1.6,满足分离要求;
21、2.灵敏度高:四种杂质的检测限为 32.8~50.0 ppm,定量限为 65.6~100.0 ppm,能够满足溴乙烷 666 ppm 的严格限度要求;
22、3.准确度好:30%、100%、150% 三个浓度水平的加标回收率为 73%~113%,rsd≤13%,符合方法学验证要求;
23、4.重复性佳:6份100% 加标供试品溶液的回收率rsd≤7%,结果稳定可靠;
24、5.溶液稳定性好:对照品溶液室温放置12.6 h、加标供试品溶液室温放置9.7 h后,浓度变化在±5% 以内,满足实际检测需求;
25、6.操作简便、快速:样品前处理过程简单,整个分析周期仅需15 min左右,适合大批量样品的检测。
1.一种盐酸溴己新中遗传毒性杂质含量测定方法,其特征在于,所述方法包括以下步骤:
2.根据权利要求 1 所述的方法,其特征在于,步骤(1)中所述空白溶液的制备方法包括:取第一稀释剂与第二稀释剂混合,涡旋后取上层;所述第一稀释剂为正己烷,所述第二稀释剂为二甲基亚砜用超纯水稀释得到的溶液。
3.根据权利要求 2所述的方法,其特征在于,步骤(1)中所述供试品溶液的制备方法包括:称取盐酸溴己新原料药,加入第二稀释剂溶解,再加入第一稀释剂,涡旋离心取上层。
4.根据权利要求 2所述的方法,其特征在于,步骤(1)中所述对照品溶液的制备方法包括:提供氯甲烷、氯乙烷、溴乙烷、溴甲烷的对照品储备液;取对照品储备液,用第一稀释剂稀释得到一系列浓度的对照品溶液。
5.根据权利要求 1 所述的方法,其特征在于,步骤(2)中所述气相色谱的参数为:载气流速为1.0 ml/min,进样口温度为200℃,进样量为1 μl,分流比为10:1;升温程序为初始温度45℃保持4 min,以40℃/min升至220℃,保持0 min,后运行250℃保持2min,后运行期间载气流速为2ml/min。
6.根据权利要求 1 所述的方法,其特征在于,所述选择离子监测的采集时间包括:氯甲烷、溴甲烷、氯乙烷为1~2.6 min,溴乙烷为2.6~3.6 min。
7.根据权利要求 1 所述的方法,其特征在于,所述氯甲烷在0.0460~0.9206μg/ml范围内线性良好,线性方程为y=7872.8729x-107.2763,相关系数r=0.9981;
8.根据权利要求 1 所述的方法,其特征在于,步骤(2)中所述质谱的参数包括:离子源温度230℃,四极杆温度150℃,传输线温度为280℃;选择离子监测的监测离子为:氯甲烷m/z 50/52,氯乙烷m/z 64/66,溴甲烷m/z 94/96,溴乙烷m/z108/110。
9.根据权利要求1所述的方法,其特征在于,所述方法的检测限为32.8~50.0 ppm,定量限为65.6~100.0 ppm;在30%、100%、150%三个加标浓度水平下的回收率为73%~113%,rsd≤13%。
10.根据权利要求1所述的方法,其特征在于,所述方法用于盐酸溴己新原料药中氯甲烷、氯乙烷、溴甲烷、溴乙烷的限度控制,其中氯甲烷、氯乙烷、溴甲烷的限度为0.1%,溴乙烷的限度为666 ppm。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com