
一种检测磷酸铁中铜锌颗粒的方法与流程
本发明涉及一种检测磷酸铁中杂质的方法,尤其涉及一种检测磷酸铁中铜锌颗粒的方法。
背景技术:
1、磷酸铁锂(lifepo4)作为锂离子电池正极材料,其安全性备受关注。研究表明,磷酸铁锂中铜(cu)、锌(zn)等金属异物是影响电池安全性能的关键因素。在电池化成阶段,金属杂质会先在正极氧化、后在负极还原,累积形成枝晶导致隔膜穿孔,严重时可引发电池内部短路、热失控甚至起火爆炸。因此,对金属异物的严格管控已成为行业共识。
2、目前,针对正极材料中金属异物的检测方法主要包括两类:一是磁性异物吸附法,利用磁棒富集磁性金属颗粒后,结合电感耦合等离子体发射光谱仪(icp-oes)测定元素总含量;二是扫描电镜配合能谱仪(sem-eds)的全自动颗粒识别系统(如phenom particlex),通过背散射电子成像识别高原子序数颗粒,并对颗粒进行形貌观察、尺寸统计和成分分析。在样品前处理方面,已有采用筛分法收集目标粒径颗粒、再通过电镜分析的技术路线。cn116337985a公开了一种磷酸铁锂材料中可析出铜含量的测试方法,将待测磷酸铁锂和氯化铵加入氨水溶液中,搅拌使之发生络合反应,并结合icp技术测试定容后所得溶液中的铜含量。
3、然而,上述方法主要针对磷酸铁锂成品中的金属异物检测,专门用于上游原材料磷酸铁中铜、锌颗粒的检测方法研究较少。磷酸铁锂经分散后团聚体可有效解聚,有利于过筛分离;而磷酸铁中位粒径(d50)通常为5μm~20μm,与≥5μm的铜、锌杂质颗粒粒径区间重叠,常规筛分难以将二者分离,且基体颗粒对杂质检测存在显著干扰,致使该类杂质的准确定性定量分析存在技术难度。磷酸铁作为磷酸铁锂的关键前驱体,其自身的铜、锌颗粒含量直接决定了下游产品的安全性能,因此开发针对磷酸铁中铜锌颗粒的检测方法具有重要产业价值。
技术实现思路
1、发明目的:本发明的目的是提供一种能够选择性溶解磷酸铁基体、有效富集并保护铜锌颗粒的检测方法。
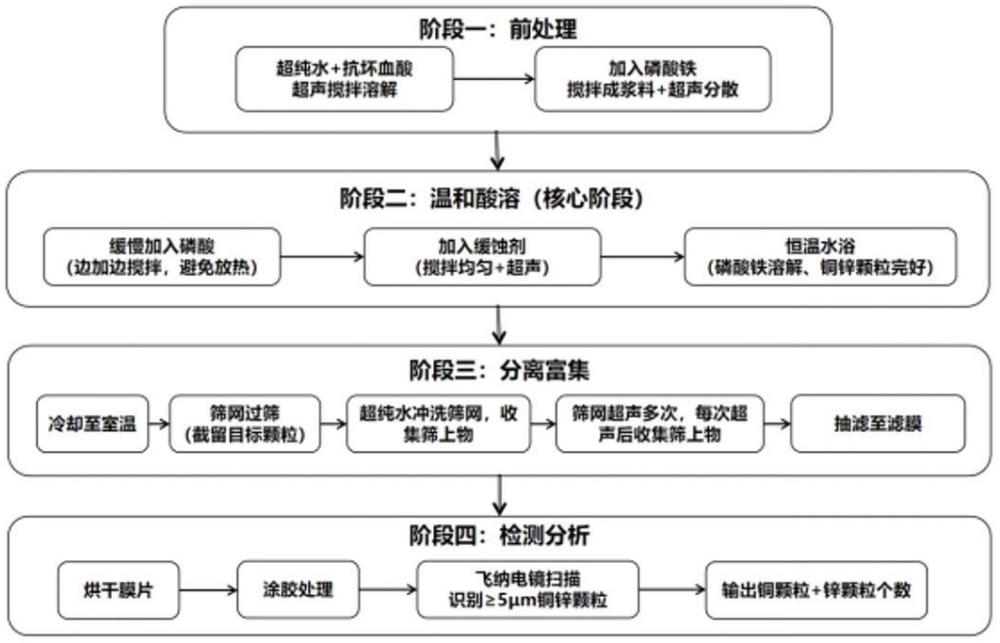
2、技术方案:本发明的检测磷酸铁中铜锌颗粒的方法,包括以下步骤:
3、(1)将磷酸铁样品使用抗坏血酸溶液分散,得到磷酸铁浆料;
4、(2)向磷酸铁浆料中加入磷酸和缓蚀剂溶液,混合后加热发生酸解反应,使磷酸铁充分溶解;
5、(3)将反应液冷却后过筛,冲洗筛网后收集筛上物;
6、(4)将收集的筛上物过滤后制样,使用扫描电镜检测滤膜上的铜、锌颗粒。
7、步骤(1)中,所述抗坏血酸(vc)与磷酸铁的质量比为0.2-0.4:1,具体为每处理120g磷酸铁,使用抗坏血酸24-48g。抗坏血酸作为还原剂和络合剂,可有效防止铜、锌离子在酸性环境中发生置换反应而沉积,同时保护金属颗粒表面不被过度氧化,并将磷酸铁浆料中的fe3+还原为高溶解度的fe2+,持续消除铜、锌颗粒表面的钝化层。当抗坏血酸用量不足时,无法对铜、锌颗粒充分还原;当抗坏血酸过量时,多余的抗坏血酸只会残留于体系中,无法进一步提升抗氧化效果。
8、具体地,步骤(1)中,所述抗坏血酸溶液为抗坏血酸的水溶液,其浓度为每升超纯水中加入37.5-75g抗坏血酸,优选为56g。抗坏血酸使用超纯水溶解后,搅拌并辅助超声处理5-15min,确保抗坏血酸完全溶解,在加入磷酸铁样品后能够充分络合在铜、锌颗粒的表面。若抗坏血酸和磷酸铁同时使用水分散,由于磷酸铁加入后,体系为浑浊的浆料,无法观测到抗坏血酸的溶解状态,难以确保其完全溶解,因此提前将抗坏血酸配制为溶液后,和磷酸铁混合。
9、具体地,步骤(1)中,所述分散为机械搅拌使磷酸铁成糊状后,再在100w的超声功率下分散5-20min,优选为10-15min,用于破坏磷酸铁颗粒的团聚,使包裹在其中的铜、锌颗粒得以充分暴露,便于后续酸解反应的进行。
10、优选地,步骤(2)中,所述磷酸为85%工业磷酸。每处理120g磷酸铁,超纯水与85%工业磷酸的总体积固定为800ml。超纯水用量根据磷酸体积调整,计算公式为:超纯水体积(ml)=800-85%工业磷酸体积(ml)。其中,85%工业磷酸体积为120-200ml,对应超纯水用量为600-680ml。优选地,当磷酸体积为160ml时,超纯水用量为640ml。按每100g磷酸铁折算,超纯水用量约为500-570ml。 将磷酸溶液加入磷酸铁浆料时持续搅拌,控制反应体系温度不超过60℃,防止局部大量放热导致抗坏血酸分解,或铜、锌颗粒表面受损。
11、步骤(2)中,所述磷酸与磷酸铁的质量比为1.43-2.39:1,具体为每处理120g磷酸铁,加入85%工业磷酸120-200ml。磷酸用于提供酸性环境,充分溶解磷酸铁,且其对铜、锌颗粒的溶解性较差,可减缓铜、锌颗粒的溶解。当磷酸用量不足时,无法充分溶解磷酸铁;当磷酸过量时,体系酸性过强,造成铜、锌颗粒的损失。
12、步骤(2)中,所述缓蚀剂溶液中的缓蚀剂为苯骈三氮唑(bta)、氢氧化钠(naoh)和甲基-1h-苯并三唑(tta)的等质量比混合物。苯骈三氮唑与甲基-1h-苯并三唑作为铜、锌颗粒的腐蚀抑制剂,能够在其表面形成致密的吸附保护膜;氢氧化钠用于调节溶液ph值,促进缓蚀剂的溶解并增强其成膜效果。三种组分协同作用,有效阻止磷酸对铜、锌颗粒的腐蚀。
13、优选地,步骤(2)中,所述缓蚀剂溶液为水溶液,具体为称量5.7-6.3g缓蚀剂,使用30ml超纯水溶解后,超声处理5min,得到澄清的溶液。往磷酸铁浆料中加入缓蚀剂水溶液后充分搅拌,接着超声处理5-15min(优选10min),使缓蚀剂与磷酸铁浆料充分混合,确保缓蚀剂均匀覆盖于铜、锌颗粒表面。
14、步骤(2)中,所述缓蚀剂溶液中的缓蚀剂与磷酸铁的质量比为0.0079-0.0262:1,具体为每处理120g磷酸铁,加入0.95-3.15g缓蚀剂,即前述缓蚀剂水溶液5-15ml。
15、步骤(2)中,所述酸解反应的温度为40-60℃,时间为60-90分钟。该温和的酸溶条件能够确保磷酸铁完全溶解,同时依靠抗坏血酸与缓蚀剂的双重保护,避免铜、锌颗粒被氧化或腐蚀,使其在后续过筛、抽滤步骤中得以完整保留,背景干净,显著缩短电镜扫描耗时。反应时间过短会导致磷酸铁残留,严重影响电镜扫描。
16、优选地,步骤(2)中,所述磷酸和缓蚀剂溶液的添加顺序为先加磷酸,再加缓蚀剂溶液。先加入磷酸使磷酸铁基体开始溶解,铜、锌颗粒表面充分暴露,再加入缓蚀剂时,缓蚀剂分子可直接化学吸附于洁净的铜、锌金属表面,形成致密、有序的保护膜。若先加入缓蚀剂再加入磷酸,则缓蚀剂分子在加入之初主要吸附于磷酸铁颗粒表面或被消耗(如与溶液中微量fe3+络合),而非靶向作用于铜、锌颗粒;后续加入磷酸时的酸性冲击还可能使已吸附的缓蚀剂层发生部分脱附,导致保护不完整。
17、优选地,步骤(2)中,所述磷酸和缓蚀剂溶液预先混合后,加入磷酸铁浆料中。磷酸与缓蚀剂预混合后加入时,因缓蚀剂在铜、锌表面的吸附速率足够快,可优先于腐蚀反应形成保护层,故效果与先加磷酸后加缓蚀剂相当。
18、步骤(3)中,所述冷却后的温度为20-30℃,防止高温浆料损伤筛网或改变颗粒形态。所述筛网为1200目筛网(孔径为12.5微米),该目数可有效截留目标尺寸(≥5μm)的铜、锌颗粒,同时让已溶解的离子和小尺寸杂质通过。所述收集为使用超纯水冲洗筛网,再将筛网置于超纯水中超声清洗3-5次,每次2-5分钟,确保粘附在筛网上的微细颗粒被完全收集。
19、步骤(4)中,所述制样为将带有颗粒的滤膜在40-60℃下烘干10-30min后,对滤膜背面涂覆胶水后烘干,使颗粒固定在滤膜上,避免电镜观察前的吹扫环节将颗粒吹跑。所述过滤为真空抽滤,将筛上物溶液均匀抽滤到滤膜上,形成一层颗粒分布均匀的薄层。使用孔径5μm的有机滤膜抽滤,该孔径远小于目标颗粒的粒径(≥5μm),能有效截留所有铜、锌颗粒。所述扫描电镜为具有颗粒识别功能的扫描电镜,如飞纳电镜,能够对滤膜上≥5μm的铜、锌颗粒进行识别和计数,电镜参数为束斑大小90%,加速电压5-15kv。设定识别颗粒的尺寸下限为5μm,并基于能谱(eds)对颗粒进行成分判定,分别统计铜颗粒和锌颗粒的数量,最终结果以“每份磷酸铁样品中,尺寸≥5μm的铜颗粒和锌颗粒的个数”表示。
20、有益效果:与现有技术相比,本发明具有如下显著优点:(1)构建抗坏血酸-磷酸-缓蚀剂的三元协同溶解体系,在40-60℃的温和条件下实现了“磷酸铁基体快速溶解”与“铜锌颗粒完整保护”的双重目标:其中,抗坏血酸与磷酸相互依赖,磷酸提供酸性环境使磷酸铁溶解,而抗坏血酸有效防止铜、锌离子在酸性环境中发生置换反应而沉积,同时保护金属颗粒表面不被过度氧化,并与磷酸协同提升磷酸铁的溶解效率;同时,苯骈三氮唑+甲基-1h-苯并三唑+氢氧化钠构成的缓蚀剂在铜、锌颗粒表面形成致密吸附膜,阻止酸液侵蚀,而抗坏血酸通过还原作用进一步增强缓蚀剂的成膜稳定性,最终有效解决大量磷酸铁背景颗粒对电镜识别的干扰问题,使原本在复杂背景中难以识别的小尺寸(5μm)铜、锌颗粒得以清晰呈现,显著提高检测效率和准确性;(2)采用“筛分+膜过滤”两步富集工艺,通过化学溶解结合物理筛分的前处理工艺,将大量磷酸铁基体有效去除,使滤膜上的背景颗粒大幅减少,实现铜、锌颗粒的集中呈现;(3)聚焦上游原材料磷酸铁中的铜、锌颗粒检测,实现检测节点的前移,从源头控制金属异物,具有重要的质量控制意义和产业应用价值,对不同来源的磷酸铁原料均具有良好的普适性。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com