
一种复方鲜石斛有效成分含量的测定方法与流程
本发明涉及中药检测,尤其涉及一种复方鲜石斛有效成分含量的测定方法。
背景技术:
1、复方鲜石斛颗粒由鲜石斛(君药)、葛根、三七组成,用于胃阴不足、酒后烦渴。现行标准仅采用高效液相色谱法配合紫外检测器(hplc-uv)测定葛根素,无君药鲜石斛、三七的定量质控手段。
2、行业常规检测方法为hplc-uv,但存在明显缺陷,并不适用于三七皂苷检测,三七中人参皂苷等成分仅有203 nm末端吸收,基线噪音大、基质干扰强,灵敏度差;一次仅能测1~2种成分,多成分检测需复杂前处理、切换波长,分离难度大。
3、同时,其控逻辑单一,不符合中药多成分协同起效的质控理念:只控葛根素,君药且鲜石斛、三七无定量指标,无法整体评价制剂质量,易出现原料投料不足、以次充好、提取工艺不合格等问题。也无法同步多成分检测:前处理繁琐、检测周期长,批量检测效率低。
技术实现思路
1、本发明的目的在于提供一种复方鲜石斛有效成分含量的测定方法,建立覆盖鲜石斛、葛根、三七三味药材的同步定量方法,完善全处方质控体系;解决 hplc-uv法无法精准测定三七皂苷的短板;采用液相色谱-三重串联四级杆质谱联用(hplc -ms/ms)法,同步测定三味药材共8种有效成分,弥补现有标准与检测技术的不足。
2、为了实现上述发明目的,本发明提供以下技术方案:
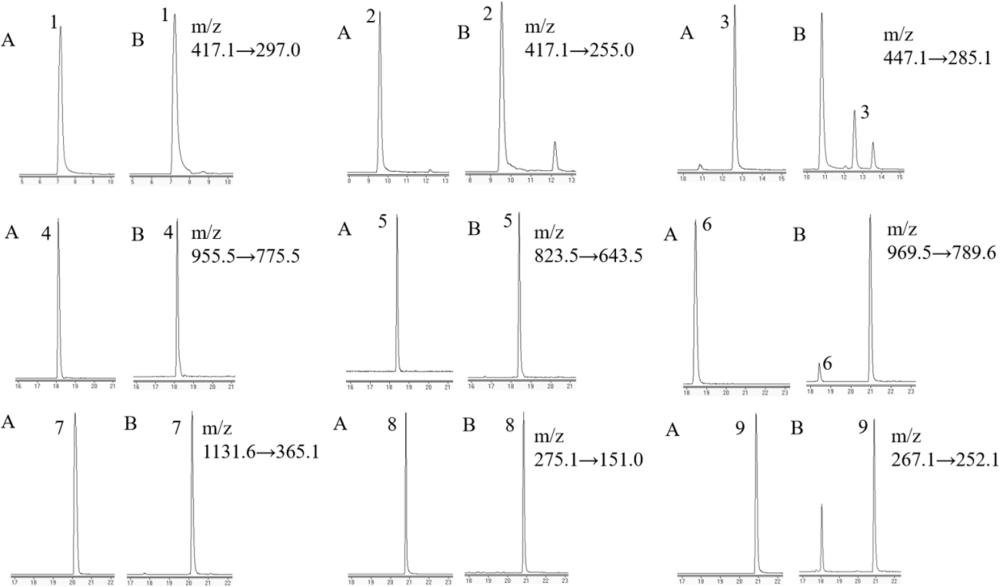
3、本发明提供了一种复方鲜石斛有效成分含量的测定方法,包括如下步骤:采用液相色谱与三重串联四级杆质谱联用的方法对复方鲜石斛样品进行有效成分的检测。
4、作为优选,所述有效成分的种类包括葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素。
5、作为优选,所述液相色谱的条件为:采用cortecs c18色谱柱(2.1×100 mm,2.7 μm),以乙腈为流动相a,以0.08~0.12%的甲酸溶液为流动相b,流速为每分钟0.25~0.35ml,柱温为33~37℃。
6、作为优选,所述液相色谱的过程中采用下表的程序进行洗脱:
7、。
8、作为优选,所述三重串联四级杆质谱的过程中采用电喷雾离子源,扫描方式为多反应监测模式,正、负离子离子模式扫描,干燥气温度为340~360℃;干燥气流速为4~6 l/min;雾化器压力为40~50 psi;鞘气温度为340~360℃;鞘气流速为9~11 l/min。
9、作为优选,所述三重串联四级杆质谱的过程中在电喷雾离子化正离子、负离子模式下多反应监测,监测离子对见下表:
10、。
11、作为优选,所述复方鲜石斛样品的制备方法为:将复方鲜石斛用甲醇按照1g:120~130ml的用量比混合,超声25~35min后过0.22μm滤膜得到复方鲜石斛溶液①,将复方鲜石斛溶液①与甲醇按照1:9的体积比混合,得到复方鲜石斛溶液②,将将复方鲜石斛溶液①与甲醇按照1:99的体积比混合,得到复方鲜石斛溶液③。
12、作为优选,所述检测的过程中采用含有葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素的溶液作为对照品溶液,所述对照品溶液中葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素的浓度独立的为0.9~1.1μg/ml。
13、作为优选,所述检测的过程还含有对照品标准曲线溶液的制备过程,所述对照品标准曲线的制备方法为:取对照品溶液2ml、3 ml、5ml、15 ml和25 ml,分别用甲醇溶液定容至50ml,制成标准曲线溶液。
14、作为优选,所述检测的方法为:取不同浓度的标准曲线溶液与供试品溶液①、②、③各1.8~2.2μl,注入高效液相色谱-质谱联用仪,以对照品峰面积为纵坐标,对照品浓度为横坐标制备标准曲线;从标准曲线读出供试品溶液③中相当于葛根素、大豆苷的量,从标准曲线读出供试品溶液②中相当于毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷rb1的量,从标准曲线读出供试品溶液①中相当于人参皂苷re、石斛酚、芒柄花素的量,计算,即得。
15、有益效果:
16、1、本发明可同时管控三味药材,全面监控制剂质量
17、①新增鲜石斛石斛胺这个指标,填补君药无质控空白,直接判断鲜石斛原料优劣与提取工艺是否达标;
18、②同时测定葛根素、大豆苷双黄酮,比单一葛根素更全面评价葛根质量;
19、③同步检测三七4种皂苷,完整反映三七活血药效物质,规避三七原料掺假、投料不足问题;
20、④单个方法同步实现君、臣、佐三药质控,既能筛查单味原料不合格,也能识别提取、浓缩等生产工艺缺陷,综合把控全方内在质量,保障不同批次药效稳定。
21、2、本发明不受紫外吸收限制,检测灵敏、特异性强。依靠多反应监测(mrm)特征离子对识别成分,无需紫外发色基团,彻底解决三七皂苷末端吸收基线噪音、杂质干扰问题,检测灵敏度远高于紫外法,微量皂苷也能准确定量。
22、3、本发明的前处理简单、检测速度快。仅甲醇超声提取,无需复杂固相萃取净化,一个方法完成8种成分测定,大幅缩短检测时间,适合大批量样品抽检与出厂检验。
23、4、本发明易推广,可直接升级药品标准
24、三重四极杆液质设备已广泛普及,方法学完全符合药典要求,可直接用于提升复方鲜石斛颗粒现行质量标准,也可为同类中药复方提供质控参考。
1.一种复方鲜石斛有效成分含量的测定方法,其特征在于,包括如下步骤:采用液相色谱与三重串联四级杆质谱联用的方法对复方鲜石斛样品进行有效成分的检测。
2.根据权利要求1所述的测定方法,其特征在于,所述有效成分的种类包括葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素。
3.根据权利要求2所述的测定方法,其特征在于,所述液相色谱的条件为:采用cortecsc18色谱柱(2.1×100 mm,2.7 μm),以乙腈为流动相a,以0.08~0.12%的甲酸溶液为流动相b,流速为每分钟0.25~0.35ml,柱温为33~37℃。
4.根据权利要求3所述的测定方法,其特征在于,所述液相色谱的过程中采用下表的程序进行洗脱:
5.根据权利要求4所述的测定方法,其特征在于,所述三重串联四级杆质谱的过程中采用电喷雾离子源,扫描方式为多反应监测模式,正、负离子离子模式扫描,干燥气温度为340~360℃;干燥气流速为4~6 l/min;雾化器压力为40~50 psi;鞘气温度为340~360℃;鞘气流速为9~11 l/min。
6.根据权利要求5所述的测定方法,其特征在于,所述三重串联四级杆质谱的过程中在电喷雾离子化正离子、负离子模式下多反应监测,监测离子对见下表:
7.根据权利要求6所述的测定方法,其特征在于,所述复方鲜石斛样品的制备方法为:将复方鲜石斛用甲醇按照1g:120~130ml的用量比混合,超声25~35min后过0.22μm滤膜得到复方鲜石斛溶液①,将复方鲜石斛溶液①与甲醇按照1:9的体积比混合,得到复方鲜石斛溶液②,将将复方鲜石斛溶液①与甲醇按照1:99的体积比混合,得到复方鲜石斛溶液③。
8.根据权利要求7所述的测定方法,其特征在于,所述检测的过程中采用含有葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素的溶液作为对照品溶液,所述对照品溶液中葛根素、大豆苷、毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷re、人参皂苷rb1、石斛酚和芒柄花素的浓度独立的为0.9~1.1μg/ml。
9.根据权利要求8所述的测定方法,其特征在于,所述检测的过程还含有对照品标准曲线溶液的制备过程,所述对照品标准曲线的制备方法为:取对照品溶液2ml、3 ml、5ml、15ml和25 ml,分别用甲醇溶液定容至50ml,制成标准曲线溶液。
10.根据权利要求9所述的测定方法,其特征在于,所述检测的方法为:取不同浓度的标准曲线溶液与供试品溶液①、②、③各1.8~2.2μl,注入高效液相色谱-质谱联用仪,以对照品峰面积为纵坐标,对照品浓度为横坐标制备标准曲线;从标准曲线读出供试品溶液③中相当于葛根素、大豆苷的量,从标准曲线读出供试品溶液②中相当于毛蕊异黄酮葡萄糖苷、三七皂苷r1、人参皂苷rg1、人参皂苷rb1的量,从标准曲线读出供试品溶液①中相当于人参皂苷re、石斛酚、芒柄花素的量,计算,即得。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com