
一种硅碳负极极片及其制备方法与应用与流程
本发明属于锂离子电池,具体涉及一种硅碳负极极片及其制备方法与应用。
背景技术:
1、随着新能源汽车及储能技术的发展,锂离子电池对于能量密度、循环寿命及使用可靠性的要求不断提高。硅碳负极具有较高的比容量,在高能量密度锂离子电池中具有良好的应用前景。然而,硅材料在充放电过程中存在较大的体积变化,并伴随不可逆锂消耗,使硅碳负极容易出现首次库伦效率偏低以及循环性能衰减等问题。因此,减少硅碳负极中的不可逆锂损失并提高其循环稳定性,是推动硅碳负极进一步应用的重要研究方向。
2、针对硅碳负极的不可逆锂损失,现有技术提出了多种预锂化方法,例如采用金属锂、含锂化合物等作为补锂材料,或者通过化学预锂化、电化学预锂化等方式预先向负极中引入活性锂。上述方法能够在一定程度上补偿首次充放电过程中的锂损失,从而改善负极的首次库伦效率。
3、但是,现有预锂化技术仍难以兼顾补锂效果、循环稳定性和实际电极加工性能。部分预锂化材料反应活性较高,在制备、储存或电极加工过程中容易发生非预期反应,造成有效锂损失,并可能引起产气或极片缺陷;部分补锂体系虽然能够提高首次库伦效率,但对后续循环性能的改善有限。因而,在获得较高补锂效率的同时保持良好的循环稳定性和电极加工可靠性,仍是硅碳负极预锂化技术需要解决的问题。
4、因此,亟需开发一种适用于硅碳负极的制备方法,使所得硅碳负极能够兼顾较高的首次库伦效率、良好的循环稳定性以及可靠的电极加工性能,从而满足高能量密度锂离子电池的应用需求。
技术实现思路
1、为了解决现有技术存在的不足,本发明提出一种硅碳负极极片及其制备方法,通过构建预锂化活性炭并结合分步制浆工艺,为提高硅碳负极的首次库伦效率、循环稳定性及加工可靠性提供了创新解决方案。
2、本发明的第一个目的通过以下技术方案实现:
3、一种硅碳负极极片的制备方法,包括如下步骤:
4、(1)对活性炭进行氧化处理,经洗涤和干燥,得到氧化改性活性炭;
5、(2)采用乙酸酐对步骤(1)所得氧化改性活性炭进行酯化处理,经淬灭、洗涤和干燥,得到酯化改性活性炭;
6、(3)在惰性气氛下,将步骤(2)所得酯化改性活性炭与有机锂源的有机溶液进行液相浸渍反应,经固液分离、洗涤和干燥后,在200-350℃下进行热处理,得到含羧酸锂盐和氧化锂的预锂化活性炭;所述有机锂源选自正丁基锂、叔丁基锂和苯基锂中的任意一种或多种;
7、(4)将步骤(3)所得预锂化活性炭与硅碳复合材料进行干混,得到干粉混合物;将聚丙烯酸水溶液分为第一部分和剩余部分,将碳纳米管浆料与所述第一部分混合,得到预润湿液;将所述预润湿液加入所述干粉混合物中进行捏合,随后分批加入所述剩余部分并进行分散,得到硅碳负极浆料;步骤(4)在惰性气氛下进行;
8、(5)将步骤(4)所得硅碳负极浆料涂布于负极集流体表面,经干燥和辊压,得到硅碳负极极片。
9、优选的,步骤(1)中,所述活性炭的比表面积为1200-1500m2/g。
10、进一步优选的,所述活性炭的比表面积为1400-1500m2/g。
11、优选的,步骤(1)中,所述活性炭的介孔率≥40%。
12、进一步优选的,所述活性炭的介孔率为40%-50%。
13、优选的,步骤(1)中,所述氧化处理包括将所述活性炭置于hno3溶液中进行加热回流。
14、进一步优选的,所述hno3溶液的浓度为4-7mol/l。
15、更进一步优选的,所述hno3溶液的浓度5.5-6mol/l。
16、进一步优选的,所述活性炭与所述hno3溶液的固液比为1:5-1:10g/ml。
17、更进一步优选的,所述活性炭与所述hno3溶液的固液比为1:6-1:8g/ml。
18、进一步优选的,所述加热回流的温度为60-90℃。
19、更进一步优选的,所述加热回流的温度为70-80℃。
20、进一步优选的,所述加热回流的时间为2-6h。
21、更进一步优选的,所述加热回流的时间为3-5h。
22、进一步优选的,所述洗涤进行至洗液的ph为4-6。
23、更进一步优选的,所述洗液的ph为5-6。
24、进一步优选的,所述干燥的温度为100-120℃。
25、更进一步优选的,所述干燥的温度为105-110℃。
26、优选的,步骤(2)中,所述酯化处理包括将步骤(1)所得氧化改性活性炭与乙酸酐和浓硫酸混合进行反应。
27、进一步优选的,反应结束后冷却并采用去离子水进行淬灭,经固液分离、洗涤和干燥,得到所述酯化改性活性炭。
28、进一步优选的,所述乙酸酐的用量为所述氧化改性活性炭的质量的2-4倍。
29、更进一步优选的,所述乙酸酐的用量为所述氧化改性活性炭质量的3-4倍。
30、进一步优选的,所述浓硫酸的用量为反应体系总质量的0.1%-0.5%。
31、更进一步优选的,所述浓硫酸的用量为反应体系总质量的0.3%-0.4%。
32、进一步优选的,所述酯化处理的温度为60-90℃。
33、更进一步优选的,所述酯化处理的温度为80-85℃。
34、进一步优选的,所述酯化处理的时间为5-8h。
35、更进一步优选的,所述酯化处理的时间为7-8h。
36、进一步优选的,所述酯化处理在密闭条件下进行。
37、进一步优选的,所述淬灭包括在反应体系冷却至室温后缓慢加入去离子水并进行搅拌,以淬灭过量乙酸酐。
38、进一步优选的,所述洗涤采用去离子水进行,并进行至洗液的ph为4-6。
39、进一步优选的,所述干燥的温度为100-120℃。
40、更进一步优选的,所述干燥的温度为105-110℃。
41、优选的,经步骤(2)的乙酸酐酯化处理后,所得酯化改性活性炭表面的酯基含量为0.8-1.5 mmol/g。
42、进一步优选的,经步骤(2)的乙酸酐酯化处理后,所得酯化改性活性炭表面的酯基含量为1.0-1.4 mmol/g。
43、优选的,步骤(3)中,所述有机锂源选自正丁基锂、叔丁基锂和苯基锂中的任意一种或多种。
44、进一步优选的,所述有机锂源为正丁基锂。
45、优选的,步骤(3)中,所述有机溶液中的有机溶剂为己烷、环己烷中的任意一种或两种。
46、进一步优选的,所述有机溶液中的有机溶剂为己烷。
47、优选的,所述有机锂源在所述有机溶液中的浓度为1.2-2.0mol/l。
48、进一步优选的,所述有机锂源在所述有机溶液中的浓度为1.4-1.8mol/l。
49、优选的,步骤(3)中,所述液相浸渍反应在惰性气氛下进行。
50、进一步优选的,步骤(3)中,所述液相浸渍反应包括在惰性气氛下将步骤(2)所得酯化改性活性炭浸泡于所述有机锂源的有机溶液中并进行搅拌,反应结束后进行过滤、洗涤和真空干燥,得到预锂化中间体。
51、进一步优选的,所述酯化改性活性炭与所述有机锂源的有机溶液的固液比为1:4-1:8g/ml。
52、更进一步优选的,所述酯化改性活性炭与所述有机锂源的有机溶液的固液比为1:6-1:8g/ml。
53、进一步优选的,所述液相浸渍反应的温度为10-50℃。
54、进一步优选的,所述液相浸渍反应的时间为8-16h。
55、更进一步优选的,所述液相浸渍反应的时间为10-14h。
56、进一步优选的,所述液相浸渍反应后的洗涤采用无水己烷进行。
57、更进一步优选的,所述洗涤次数为3-5次。
58、优选的,步骤(3)中,所述热处理在氩气和氢气的混合气氛下进行。
59、进一步优选的,将所述预锂化中间体置于管式炉中,升温至所述热处理温度并进行保温。
60、进一步优选的,所述氩气和氢气的体积比为94:6-98:2。
61、更进一步优选的,所述氩气和氢气的体积比为95:5-97:3。
62、进一步优选的,所述热处理的升温速率为1-5℃/min。
63、更进一步优选的,所述热处理的升温速率为3-4℃/min。
64、进一步优选的,所述热处理的温度为250-320℃。
65、更进一步优选的,所述热处理的温度为280-310℃。
66、进一步优选的,所述热处理的保温时间为1-4h。
67、更进一步优选的,所述热处理的保温时间为2-3h。
68、优选的,步骤(4)中,所述硅碳负极浆料包括导电剂,所述导电剂包括碳纳米管和super p。
69、进一步优选的,所述碳纳米管与superp的质量比为1:1-1:2。
70、更进一步优选的,所述碳纳米管与superp的质量比为1:1-1:1.5。
71、进一步优选的,所述干混还包括将superp与所述预锂化活性炭和所述硅碳复合材料共同进行干混。
72、更进一步优选的,所述干混的转速为100-300rpm。
73、再进一步优选的,所述干混的转速为200-250rpm。
74、更进一步优选的,所述干混的时间为15-30min。
75、再进一步优选的,所述干混的时间为20-25min。
76、优选的,步骤(4)中,所述硅碳负极浆料的包括预锂化活性炭、硅碳复合材料、导电剂和聚丙烯酸;以预锂化活性炭、硅碳复合材料、导电剂和聚丙烯酸的总质量为100份计,所述预锂化活性炭为7-15份,所述硅碳复合材料为72-82份,所述导电剂为5-9份,所述聚丙烯酸为4-8份。
77、进一步优选的,所述预锂化活性炭为9-11份,所述硅碳复合材料为76-79份,所述导电剂为7-8份,所述聚丙烯酸(paa)为4-6份。
78、优选的,步骤(4)中,所述paa水溶液通过采用除氧除水的去离子水配制paa,并采用lioh调节ph制得。
79、进一步优选的,所述paa水溶液的固含量为2-5wt%。
80、更进一步优选的,所述paa水溶液的固含量为3-4wt%。
81、进一步优选的,所述paa水溶液的ph值为4.0-5.0。
82、更进一步优选的,所述paa水溶液的ph值为4.5-5.0。
83、进一步优选的,所述paa水溶液的配制在惰性气氛手套箱内进行。
84、优选的,步骤(4)中,所述碳纳米管浆料的制备包括:将分散剂溶于去离子水中并搅拌至完全溶解,得到分散剂水溶液;将碳纳米管少量多次加入所述分散剂水溶液中,并在加入过程中进行搅拌润湿,得到碳纳米管预混液;对所述碳纳米管预混液进行超声分散,随后依次进行三辊研磨和真空脱泡,得到所述碳纳米管浆料。
85、进一步优选的,所述分散剂选自羧甲基纤维素钠、羧甲基纤维素锂和聚乙烯吡咯烷酮中的任意一种或多种。
86、进一步优选的,所述分散剂的质量为所述碳纳米管质量的50%-100%。
87、更进一步优选的,所述分散剂的质量为所述碳纳米管质量的60%-80%。
88、进一步优选的,将所述分散剂溶于去离子水中时,所述搅拌时间为30-60min。
89、更进一步优选的,所述搅拌时间为40-50min。
90、进一步优选的,将所述碳纳米管加入所述分散剂水溶液中时,所述搅拌润湿的转速为300-500rpm。
91、更进一步优选的,所述搅拌润湿的转速为350-450rpm。
92、进一步优选的,所述超声分散在控温条件下进行,所述超声分散过程中体系温度为20-30℃。
93、进一步优选的,所述超声分散的功率为300-500w。
94、更进一步优选的,所述超声分散的功率为350-450w。
95、进一步优选的,所述超声分散采用间歇式超声。
96、更进一步优选的,所述间歇式超声的单次超声时间为2-5s,单次停止时间为2-5s。
97、进一步优选的,所述超声分散的总有效超声时间为10-30min。
98、更进一步优选的,所述超声分散的总有效超声时间为15-25min。
99、进一步优选的,所述三辊研磨的研磨间隙为5-20μm。
100、更进一步优选的,所述三辊研磨的研磨间隙为10-15μm。
101、进一步优选的,所述三辊研磨的研磨次数为3-5次。
102、进一步优选的,所述碳纳米管浆料中碳纳米管的固含量为2-4wt%。
103、更进一步优选的,所述碳纳米管浆料中碳纳米管的固含量为2.5-3.5wt%。
104、进一步优选的,所述碳纳米管浆料的制备在惰性气氛手套箱内进行。
105、优选的,步骤(4)中,所述第一部分占所述聚丙烯酸水溶液总质量的10%-30%。
106、进一步优选的,所述第一部分占所述聚丙烯酸水溶液总质量20%-30%。
107、优选的,步骤(4)中,所述剩余部分分2-3次加入,每次加入量为所述聚丙烯酸水溶液总质量的20%-45%。
108、进一步优选的,所述剩余部分每次加入量为所述聚丙烯酸水溶液总质量的30%-40%。
109、进一步优选的,将所述预润湿液加入所述干粉混合物后,以500-800rpm进行捏合。
110、更进一步优选的,所述捏合的转速为650-750rpm。
111、进一步优选的,分批加入所述剩余部分的过程中,相邻两次加液的时间间隔为5-10min。
112、更进一步优选的,所述时间间隔为6-8min。
113、进一步优选的,分批加入所述剩余部分的过程中,以100-300rpm进行捏合。
114、更进一步优选的,所述捏合的转速为200-250rpm。
115、进一步优选的,所述剩余部分全部加入后,以1500-2000rpm进行分散。
116、更进一步优选的,所述分散的转速为1600-1800rpm。
117、进一步优选的,所述分散时间为30-60min。
118、更进一步优选的,所述分散时间为35-50min。
119、优选的,步骤(4)中的paa水溶液配制、碳纳米管浆料制备以及所述预润湿、分批加液和分散过程均在惰性气氛手套箱内进行。
120、优选的,步骤(5)中,所述负极集流体为铜箔或铝箔。
121、进一步优选的,所述涂布采用刮刀涂布。
122、更进一步优选的,所述刮刀涂布的刮刀间隙为150-180μm。
123、更进一步优选的,所述刮刀涂布的涂布速度为30-40mm/s。
124、进一步优选的,所述硅碳负极浆料的涂布面密度为8-12mg/cm2。
125、更进一步优选的,所述硅碳负极浆料的涂布面密度为10-12mg/cm2。
126、进一步优选的,所述涂布在惰性气氛下进行。
127、优选的,步骤(5)中,所述涂布后、所述干燥前,还包括将涂布后的极片在手套箱内于室温下静置,使溶剂初步挥发。
128、进一步优选的,所述静置时间为20-30min。
129、优选的,步骤(5)中,所述干燥采用梯度干燥。
130、进一步优选的,所述梯度干燥在惰性气体保护下,依次进行50-60℃下干燥1-2h、80-90℃下干燥2-4h、105-115℃下干燥1-2h。
131、进一步优选的,所述惰性气体为n2、ar中的任意一种或多种。
132、优选的,步骤(5)中,所述辊压包括根据预设压力和膜厚对干燥后的极片进行辊压。
133、进一步优选的,所述辊压压力为1.5-3mpa。
134、更进一步优选的,所述辊压压力为2-2.5mpa。
135、进一步优选的,所述辊压后的负极活性层厚度为35-55μm。
136、更进一步优选的,所述辊压后的负极活性层厚度为40-50μm。
137、进一步优选的,所述硅碳负极极片的压实密度为1.4-1.6g/cm3。
138、更进一步优选的,所述硅碳负极极片的压实密度为1.5-1.6g/cm3。
139、本方案采用氧化处理和乙酸酐酯化处理对活性炭表面进行调控,并通过有机锂源液相浸渍及热处理形成含rcooli和li2o的复合锂源。其作用并非仅在于增加活性炭表面官能团,而是利用酯基参与后续预锂化过程,使有机锂源中的锂与酯基发生反应形成rcooli,并在热处理过程中进一步形成li2o,使有机锂和无机锂以复合形式存在。rcooli能够参与首次充电过程中的界面膜形成,从而使补锂过程与sei调控相配合,区别于单纯采用li2o进行补锂的方式。本方案进一步采用碳纳米管浆料与部分paa水溶液形成预润湿液,并在预润湿后分批加入剩余paa水溶液。其作用在于使paa优先与活性材料表面作用,降低预锂化活性炭与水相直接接触的程度,再通过分阶段引入水相完成浆料制备,从而减少预锂化材料提前失活以及由此产生的产气和极片缺陷。
140、本发明的第二个目的通过以下技术方案实现:
141、一种如上所述的制备方法制得的硅碳负极极片。
142、优选的,所述硅碳负极极片包括预锂化活性炭、硅碳复合材料、导电剂和聚丙烯酸;以预锂化活性炭、硅碳复合材料、导电剂和聚丙烯酸的总质量为100份计,所述预锂化活性炭为7-15份,所述硅碳复合材料为72-82份,所述导电剂为5-9份,所述聚丙烯酸为4-8份。
143、进一步优选的,以预锂化活性炭、硅碳复合材料、导电剂和聚丙烯酸的总质量为100份计,所述预锂化活性炭为9-11份,所述硅碳复合材料为76-79份,所述导电剂为7-8份,所述paa为4-6份。
144、优选的,所述导电剂包括碳纳米管和superp。
145、进一步优选的,所述碳纳米管与superp的质量比为1:1-1:2。
146、更进一步优选的,所述碳纳米管与superp的质量比为1:1-1:1.5。
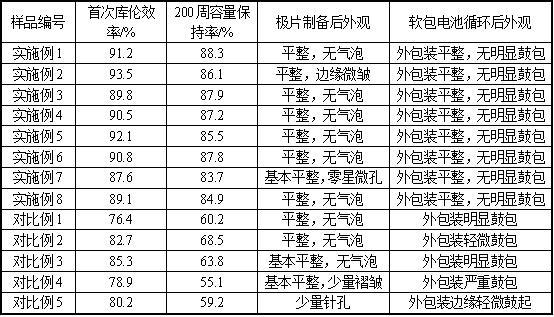
147、本发明的第三个目的通过以下技术方案实现:
148、一种锂离子电池,包括如上所述的硅碳负极极片。
149、优选的,所述锂离子电池采用含氟代碳酸乙烯酯(fec)的电解液。
150、进一步优选的,所述fec在所述电解液中的含量为5-15wt%。
151、更进一步优选的,所述fec在所述电解液中的含量为8-12wt%。
152、与现有技术相比,本发明的有益效果在于:
153、1、本发明通过对活性炭进行氧化和乙酸酐酯化处理,并进一步进行有机锂源液相浸渍和热处理,在活性炭中形成含rcooli和li2o的复合锂源,使预锂化活性炭具有较好的补锂能力,为降低硅碳负极首次充放电过程中的不可逆锂损失提供了基础。
154、2、本发明利用活性炭表面的酯基参与预锂化及热处理过程,使形成的rcooli参与首次充电过程中的界面膜形成,并与li2o共同发挥作用,相较于未进行乙酸酐酯化的预锂化活性炭以及直接采用li2o进行补锂的方式,有利于提高首次库伦效率并改善循环稳定性,同时降低循环过程中鼓包和产气风险。
155、3、本发明采用碳纳米管浆料与部分paa水溶液形成预润湿液,并在预润湿后分批加入剩余paa水溶液。首批paa 在ph = 4.5-4.8的环境中抑制 li2o与h+的反应,且能够在活性材料与水相充分接触前对活性材料表面进行预先包覆形成物理屏障,从而降低预锂化活性炭与后续补加水分时直接接触引起的副反应,并改善水系制浆过程中的浆料分散性和极片加工状态。
156、4、本发明通过上述预锂化活性炭构建方式与水系分步制浆方式的协同,使所得硅碳负极极片具有较高的首次库伦效率、较好的循环稳定性以及较好的极片加工质量,为硅碳负极在高能量密度锂离子电池中的应用提供了技术基础。
157、5、本发明所得硅碳负极极片能够兼顾较高的首次库伦效率和良好的循环稳定性,并可用于锂离子电池,为硅碳负极在高能量密度电池中的应用提供技术基础。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com