
一种具有自修复的聚合物-硫化物复合固态电解质及其制备方法与应用、全固态锂电池
本技术涉及固态锂电池材料,具体而言,涉及一种具有自修复的聚合物-硫化物复合固态电解质及其制备方法与应用、全固态锂电池。
背景技术:
0、技术背景
1、随着新能源汽车与大规模储能产业对能量密度和安全性的要求不断提升,以不可燃固态电解质替代易燃有机碳酸酯电解液的全固态锂电池,被视为下一代电化学储能技术的核心发展方向。在氧化物、硫化物、卤化物、聚合物等几类主流固态电解质中,硫化物体系因兼具可与液态电解液相媲美的室温离子电导率、较低的杨氏模量以及可经冷压成型而无需高温烧结的工艺特性,被认为是最具产业化前景的技术路线。特别是以li7p3s11硫化物为代表的玻璃陶瓷硫化物电解质,其室温锂离子电导率可达1 ms/cm量级,且硫化物骨架本身不可燃,理论上可同时解决能量密度与本征安全两方面的问题。然而,硫化物固态电解质长期面临一个严重制约其实用化的工程瓶颈:电池在充放电循环中必须持续施加极高的外部堆叠压力(文献报道多在50~100 mpa量级)才能维持正常运行。这一压力需求根植于硫化物电解质的固-固接触本征缺陷。其一,硫化物属于刚性无机脆性材料,即便经冷压成型,其颗粒之间以及电解质层与电极之间仍以点接触为主,有效接触面积远低于表观面积,界面阻抗巨大;其二,充放电过程中电极活性材料(尤其是硅基负极)发生反复的体积膨胀与收缩,会在电解质/电极界面处产生循环交变应力,导致界面逐步剥离、接触点断裂,接触电阻随之急剧上升;其三,一旦接触丧失,硫化物颗粒自身无法像液态电解液那样流动回填,界面损伤具有不可逆性,容量随即断崖式衰减。施加50~100 mpa的外压本质上是借助外部机械约束强制维持界面接触,属于对症状的权宜性补偿,而非对病因的消除。在电池与系统层面,这一高压力需求带来的代价是难以接受的。首先,提供并长期维持50~100 mpa压力的液压或螺栓加压夹具结构笨重、体积与质量占比大,严重抵消了固态电池在能量密度上的理论优势,电池层级与系统层级的能量密度双双回落;其次,高压夹具与软包电芯的柔性封装形态天然不兼容,使硫化物体系难以沿用成熟的软包叠片工艺;再次,在车载振动、温度循环等工况下维持压力的长期稳定性本身就是一项复杂的工程难题,压力松弛将直接导致电池失效。因此,如何使硫化物电解质摆脱对极端外加压力的依赖,在常规压力甚至近零外压条件下实现稳定循环,是硫化物全固态锂电池走向实用化的关键前提。
2、针对上述问题,本领域已发展出若干改进思路,但均存在明显不足。第一类思路是采用固态聚合物电解质替代硫化物,以聚环氧乙烷(peo)等聚醚基体与锂盐构成柔性电解质膜。聚合物电解质具有良好的柔顺性与界面贴合能力,可在无外压或低压条件下与电极保持接触。但是,聚醚链段在室温下结晶度高、链段运动受限,锂离子的迁移高度依赖链段的热运动,导致室温离子电导率普遍处于10-7~10-5 s/cm量级,较硫化物低两到三个数量级,电池通常需在60 ℃甚至更高温度下工作;同时,聚醚类聚合物的氧化起始电位偏低,难以匹配4 v级高电压正极;此外,纯聚合物膜本身为有机物,遇明火可燃,安全性优势并不成立。第二类思路是构建有机-无机复合固态电解质,将硫化物颗粒分散于聚合物基体中,以期兼顾硫化物的高离子电导与聚合物的柔性。然而,现有复合方案多采用物理共混的方式,即把预先合成的硫化物粉体与聚合物、锂盐在溶剂中简单混合后成膜。这一做法中,有机相与无机相之间仅存在范德华力或机械咬合,缺乏化学键合,两相界面结合弱、界面相容性差,硫化物颗粒易团聚、沉降,导致复合膜微观组成不均;在循环过程中,由于两相热膨胀系数与力学响应不匹配,界面处极易萌生微裂纹并逐步扩展为宏观开裂与分层,离子传输通路被切断。更为关键的是,常规聚合物基体一旦产生裂纹便无法自愈,界面损伤是单向累积的,复合电解质的长期循环稳定性因而难以保证。第三类思路是在自修复材料方向上寻求突破。近年来,基于动态共价键(如二硫键复分解、硼酸酯交换、diels-alder可逆加成)与动态非共价作用(如多重氢键、金属配位、离子相互作用)的本征型自修复聚合物得到快速发展,材料在受损后可在室温条件下重建网络、恢复力学与功能完整性。但是,将自修复聚合物直接用于固态电解质仍面临三重障碍:其一,多数自修复聚合物的分子链缺乏连续的锂离子配位位点,离子电导率不足;其二,自修复基团的引入往往伴随大量极性基团,电化学窗口收窄,难以耐受高电压正极;其三,自修复聚合物与硫化物无机相之间缺乏有效的界面耦合手段,两相界面依然是性能短板。因此,简单地把自修复聚合物与硫化物物理混合,并不能同时获得高电导、宽窗口、低压运行与长寿命。
3、综上所述,本领域迫切需要一种能够同时满足以下要求的固态电解质及其制备方法:在室温下具有1 ms/cm量级的离子电导率,具有5 v级的电化学稳定窗口以匹配高电压正极,具有足够的柔顺性以在无外压或低压条件下与电极保持紧密接触,具有本征自修复能力以愈合循环过程中因电极体积变化而产生的界面损伤;并且其制备工艺简便、可放大、与现有电池制造工艺兼容。
技术实现思路
1、本技术的首要目的在于提供一种具有自修复的聚合物-硫化物复合固态电解质的制备方法,以解决硫化物固态电解质在电池体系中需施加50~100 mpa量级外加压力方可正常充放电、因而难以拓展至实际应用的问题,同时解决现有有机-无机物理共混复合电解质界面结合弱、界面损伤不可自愈、长期循环稳定性差的问题。
2、本发明的又一目的在于提供一种具有自修复的聚合物-硫化物复合固态电解质。
3、本发明的又一目的在于提供上述具有自修复的聚合物-硫化物复合固态电解质的应用。
4、本发明的再一目的在于提供一种包含上述复合固态电解质的全固态锂电池。
5、为实现上述目的,本技术采用以下技术方案:
6、一种具有自修复的聚合物-硫化物复合固态电解质的制备方法,包括以下步骤:
7、(1)在惰性气氛下,将多异氰酸酯、2,2-二甲基-1,3-丙二醇、二乙二醇二甲醚与干燥处理后的聚乙二醇混合后进行反应,得到聚氨酯预聚体;
8、(2)将二硫键扩链剂与2,2-二甲基-1,3-丙二醇、二乙二醇二甲醚加入反应体系中,搅拌反应得到含二硫键的聚氨酯-脲聚合物溶液;
9、(3)向步骤(2)所得含二硫键的聚氨酯-脲聚合物溶液中加入硫化物玻璃陶瓷颗粒和锂盐,搅拌混合,得到浆料;
10、(4)将步骤(3)所得浆料滴铸于模具中,干燥,得到所述具有自修复的聚合物-硫化物复合固态电解质。
11、优选地,步骤(1)所述聚乙二醇的分子量为1000~4000,所述干燥处理为真空干燥处理, 100~150 ℃搅拌干燥1~12 h。
12、优选地,步骤(1)所述反应的温度为60~90℃,反应时间为1~4h;
13、所述多异氰酸酯为六亚甲基二异氰酸酯、二苯基甲烷二异氰酸酯、对苯二异氰酸酯,所述的多异氰酸酯的异氰酸酯基团与所述聚乙二醇和2,2-二甲基-1,3-丙二醇中羟基的总和的摩尔比为 1.5:1~2.5:1;所述2,2-二甲基-1,3-丙二醇的用量为聚乙二醇质量的0.1~0.5%;所述惰性气氛为氩气。
14、优选地,步骤(2)所述二硫键扩链剂为4,4'-二硫代二苯胺,所述二硫键扩链剂与2,2-二甲基-1,3-丙二醇的摩尔比为3:7~7:3,所述二硫键扩链剂与多异氰酸酯的摩尔比为0.1~0.3:1;所述反应温度为30~50 ℃,反应时间为5-10h。
15、优选地,步骤(3)在惰性气氛手套箱中进行,所述惰性气氛手套箱的水含量和氧含量均低于1 ppm;
16、所述硫化物玻璃陶瓷为li7p3s11,平均粒径为0.5~5 μm,所述锂盐为双氟磺酰亚胺锂、双三氟甲磺酰亚胺锂、六氟磷酸锂或高氯酸锂中的一种或多种;
17、所述硫化物玻璃陶瓷颗粒的加入质量为聚合物基体与硫化物玻璃陶瓷总质量的10%~60%;所述聚乙二醇链段中醚氧单元与锂盐的摩尔比为5:1~20:1。
18、优选地,步骤(4)中所述干燥为真空干燥,温度为50~70 ℃,时间为36~60 h。
19、优选地,步骤(4)所述模具为聚四氟乙烯模具。
20、一种具有自修复的聚合物-硫化物复合固态电解质,其上述的制备方法制得。
21、优选地,所述复合固态电解质包括含二硫键的聚氨酯-脲聚合物基体、分散于所述聚合物基体中的li7p3s11硫化物颗粒以及锂盐;
22、所述复合固态电解质在25 ℃下的离子电导率≥1.0 ms/cm,锂离子迁移数≥0.80,电化学稳定窗口≥5.0 v。
23、一种全固态锂电池,包括正极、负极以及介于正极与负极之间的固态电解质,所述固态电解质为权利要求7或8所述的复合固态电解质;所述负极为硅碳负极,所述正极的活性材料为层状镍锰钴氧化物;所述全固态锂电池在不超过5 mpa的外加堆叠压力下运行。
24、优选地,所述硅碳负极中硅的质量含量为40%,其在1 a/g电流密度下的初始可逆容量为1500~1600 mah/g、循环100圈后的容量保持率≥70%;所述正极活性材料为lini0.6mn0.2co0.2o2,在2.8~4.3 v电压窗口内其可逆容量为145~160 mah/g,循环300次后容量保持率≥65%,平均库仑效率≥98.5%。
25、本技术所提出的各步骤设计依据与技术内涵详述如下。
26、步骤(1):聚乙二醇作为聚合物基体的软段来源,其分子链上的醚氧(—c—o—c—)单元是锂离子的配位点,锂离子通过在相邻醚氧位点之间的配位-解配位实现沿链段的迁移,因此聚乙二醇是决定复合电解质离子电导率的关键组分。聚乙二醇同时是强吸湿性材料,其吸附的水分在后续步骤中会与异氰酸酯基发生反应生成脲键并释放二氧化碳,既消耗异氰酸酯、扰乱化学计量配比,又在膜内形成气泡缺陷,因此必须在预聚前彻底脱除。将干燥温度设为100~150 ℃、时间设为1~12 h,是兼顾脱水效率与聚乙二醇热稳定性的窗口:温度低于100 ℃时水分脱除缓慢且不完全;温度高于150 ℃时聚醚链段在长时间受热下存在氧化降解与断链风险,且高温会加剧聚乙二醇的挥发损失。真空条件可降低水的沸点并加速水分子从黏稠熔体中的扩散逸出。干燥后降温至75 ℃再加入异氰酸酯,是为使聚乙二醇处于熔融低黏状态以利于与异氰酸酯均匀混合,同时避免在高温下加料导致异氰酸酯的挥发损失与副反应(如异氰酸酯三聚生成异氰脲酸酯)加剧。聚乙二醇分子量选择1000~4000的依据是:分子量过低时,聚醚软段过短,所形成聚合物的力学强度与成膜性不足,且单位质量链段中端羟基密度过高,交联密度过大而链段运动受限;分子量过高时,聚乙二醇易于结晶,室温下链段运动能力下降,反而削弱锂离子迁移,且熔体黏度过高不利于传质与后续复合。分子量约为2000时,软段长度、链段活动性与成膜性三者取得平衡,为优选。
27、六亚甲基二异氰酸酯(hdi)作为脂肪族二异氰酸酯,其分子的两个—nco基团分别与聚乙二醇的端羟基反应,生成氨基甲酸酯键(—nh—co—o—),将两个聚乙二醇链段偶联并保留两端未反应的—nco,得到端异氰酸酯基的聚氨酯预聚体。选择脂肪族六亚甲基二异氰酸酯而非芳香族二异氰酸酯的理由在于:脂肪族异氰酸酯所形成的氨基甲酸酯键中,氮原子上的孤对电子不与芳环共轭,其氧化稳定性显著优于芳香族体系,有利于拓宽复合电解质的电化学稳定窗口;同时,六亚甲基的柔性亚甲基序列可抑制硬段过度聚集,使聚合物基体保持良好的柔顺性,从而在低压条件下仍能与电极紧密贴合。有机溶剂选择二乙二醇二甲醚的理由在于:其分子中含有醚氧结构,对聚乙二醇、异氰酸酯以及后续加入的扩链剂、锂盐均具有良好的溶解能力;其沸点较高,可在75 ℃的预聚温度下长时间回流而不致大量挥发;其为非质子极性溶剂,不含活泼氢,不会与异氰酸酯基发生竞争反应。反应在氩气气氛下进行以隔绝空气中的水分,反应温度75 ℃、时间2 h,可使预聚反应充分进行而不致引发明显的副反应。2,2-二甲基-1,3-丙二醇(新戊二醇)在该步骤中作为小分子二醇调节剂引入,其分子中的两个伯羟基可参与预聚,其偕二甲基结构可在聚醚软段之间引入侧基,破坏链的规整堆砌、抑制结晶,从而提升室温链段活动性。
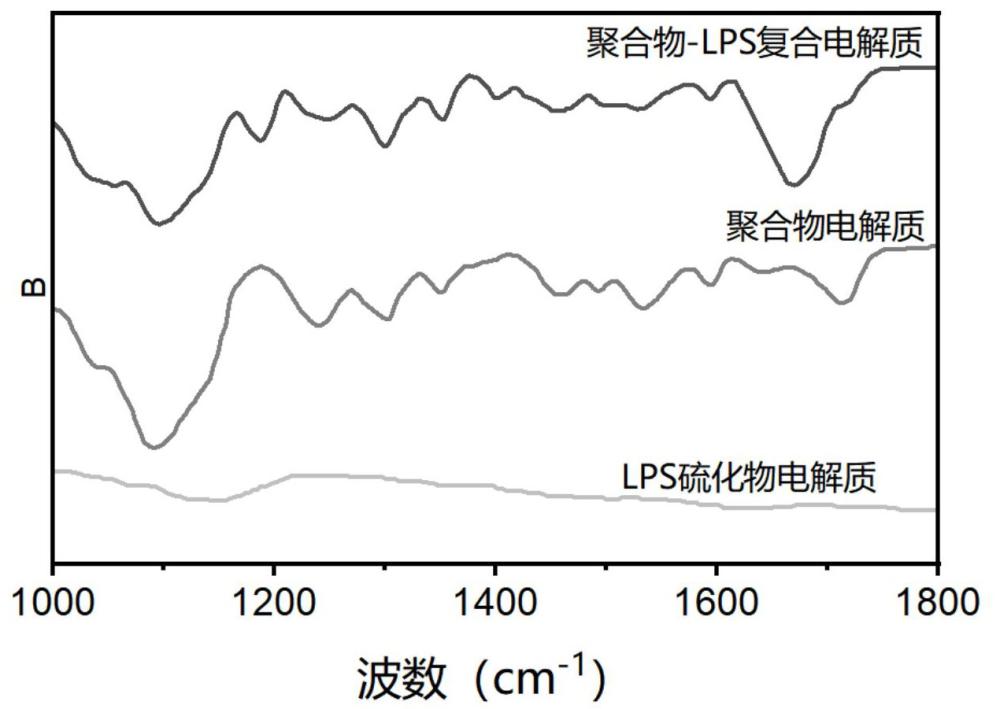
28、步骤(2):扩链反应是构建聚氨酯-脲主链并引入自修复功能基团的核心步骤。将体系降温至40 ℃后逐滴加入扩链剂溶液,其原因在于扩链剂4,4'-二硫代二苯胺为芳香族伯二胺,其与异氰酸酯基反应生成脲键(—nh—co—nh—)的速率远高于醇羟基与异氰酸酯的反应速率,若在75 ℃下快速加入,反应放热剧烈且局部浓度过高,极易造成爆聚、凝胶化甚至交联失控,导致产物分子量分布极宽、成膜性劣化;降温至40 ℃并采用逐滴加入的方式,可使扩链反应在可控速率下均匀进行,得到分子量分布较窄的线型聚氨酯-脲。4,4'-二硫代二苯胺分子中的芳香族二硫键(ar—s—s—ar)是本复合电解质自修复功能的化学基础:二硫键的键能较低,在室温下即可发生可逆的复分解交换反应,当复合膜因硅碳负极体积变化或外部应力产生微裂纹时,裂纹两侧链段上的二硫键可通过交换反应跨越裂纹面重新成键,使裂纹愈合、网络重建,从而恢复膜的完整性与离子传输通路。同时,二硫键交换属于动态共价过程,其可逆性使聚合物网络在受力时能通过链段重排释放应力,赋予膜优异的应力缓冲能力。该步骤中同时加入2,2-二甲基-1,3-丙二醇作为共扩链剂,与二胺扩链剂配合,可调控硬段的规整性与氢键密度:二胺扩链引入的脲键提供双齿氢键,形成强物理交联点;二醇扩链引入的氨酯键提供相对较弱的氢键,两者的比例决定硬段的内聚能与材料的力学响应。以8 h的反应时间、并以红外光谱中2270 cm-¹处—nco特征吸收峰完全消失作为反应终点判据,可确保异氰酸酯基被完全消耗,避免残留的高活性—nco在后续与锂盐或硫化物接触时发生不可控副反应。
29、步骤(3):将li7p3s11硫化物玻璃陶瓷颗粒与锂盐引入聚氨酯-脲聚合物溶液,构成复合电解质的功能填料与离子源。li7p3s11硫化物的引入承担三重功能:其一,其自身为快离子导体,可在复合膜中提供远高于聚合物相的离子传输通路,使复合电解质的室温离子电导率得以提升至10-³ s/cm量级;其二,其颗粒表面富含硫空位与未饱和配位的磷位点,可对锂盐阴离子产生强吸附作用,促进锂盐解离、提高自由锂离子浓度,从而提升锂离子迁移数;其三,其表面可与聚氨酯-脲分子链上的氨基、脲基等含氮活性位点发生亲核加成与配位作用,使无机颗粒与有机基体之间形成化学键合而非单纯的机械混合,从根本上消除两相界面空隙、抑制颗粒团聚,并获得均匀的双连续离子传输网络。li7p3s11硫化物的质量分数以聚合物基体与li7p3s11硫化物总质量计,优选为50%,是综合离子电导率与力学性能的最优取值:质量分数过低时,无机快离子相不足以形成连通通路,电导率提升有限;质量分数过高时,聚合物相的连续性被破坏,膜脆化、柔顺性下降,反而削弱低压条件下的界面接触与自修复能力。锂盐选择双氟磺酰亚胺锂(lifsi),其阴离子电荷高度离域、与锂离子的缔合能低,解离度高,且成膜性与电化学稳定性优于六氟磷酸锂等常规锂盐。醚氧单元与锂盐的摩尔比设为10:1,是离子载体数量与链段运动能力的平衡点:锂盐比例过低时载流子浓度不足;锂盐比例过高时,过量锂离子与醚氧发生配位交联,反而束缚链段运动、降低电导率,且阴离子富集将收窄电化学窗口。复合在水氧含量均低于1 ppm的惰性气氛手套箱中进行的必要性在于:li7p3s11硫化物对痕量水极为敏感,遇水即水解释放硫化氢并生成含氧杂相,导致离子电导率急剧衰减;锂盐lifsi同样具有强吸湿性。24 h的充分搅拌可使高黏体系中的硫化物颗粒充分分散、锂盐充分溶解,并与聚合物链充分相互作用,得到宏观均匀、微观稳定的浆料。
30、步骤(4):采用溶液浇铸于聚四氟乙烯模具中成膜,是基于工艺简便性与可放大性的选择。聚四氟乙烯表面能极低,干燥后的膜可完整自剥离,避免引入脱模剂污染;滴铸法无需热压或辊压设备,可在惰性气氛中直接完成,与现有电极涂布工艺兼容,易于向连续化涂布放大。干燥温度设为60 ℃、时间设为48 h,是溶剂脱除彻底性与膜结构完整性的平衡:二乙二醇二甲醚沸点较高,若干燥温度过低或时间过短,残留溶剂将塑化聚合物链段并参与电极界面副反应,且残留溶剂本身构成安全隐患;若干燥温度过高,溶剂剧烈沸腾将在膜内形成气孔与针孔缺陷,且高温可能引发二硫键的过早交换与聚合物的热氧化。60 ℃下长时间真空干燥可使溶剂平缓、均匀地脱除,得到致密、无缺陷的自支撑复合电解质膜,膜厚优选控制在20~100 μm,兼顾离子传输距离与机械强度。
31、与现有技术相比,本技术的有益效果包括:
32、第一,本技术通过在硫化物电解质中引入含动态二硫键与多重氢键的聚氨酯-脲聚合物,使复合电解质在常规压力下即可稳定循环,从根本上摆脱了硫化物体系对50~100mpa量级外加压力的依赖。其机理在于:聚氨酯-脲弹性基体在常规压力下即可发生形变并填充电极表面的微观起伏,将固-固点接触转化为面接触,显著降低界面阻抗;当硅碳负极在充放电过程中发生体积膨胀与收缩、在界面处产生循环交变应力时,聚合物网络的弹性形变可吸收并缓冲该应力,避免界面剥离;即便因应力集中而萌生微裂纹,二硫键的室温复分解交换与氢键的可逆重构仍可使裂纹在循环间隙自愈合,使界面损伤不再单向累积。这是本技术区别于现有技术的最核心的技术效果。
33、第二,本技术通过在聚氨酯-脲网络中引入li7p3s11硫化物玻璃陶瓷颗粒,使复合电解质在室温下即获得1.24 ms/cm的离子电导率,达到10-3 s/cm量级,较纯聚合物电解质高出两个数量级以上。li7p3s11硫化物自身的快离子传导特性与聚醚软段的链段迁移形成双连续传输网络,使锂离子可沿“聚合物相—硫化物相—两相界面”多通道协同迁移,复合电解质的锂离子迁移数达0.84,远高于常规聚合物电解质,表明阴离子迁移被有效抑制,有利于降低浓差极化、提升倍率性能。
34、第三,本技术采用脂肪族六亚甲基二异氰酸酯构建聚氨酯-脲主链,使复合电解质的电化学稳定窗口达5.1 v,可兼容nmc622等高电压层状氧化物正极。脂肪族氨基甲酸酯与脲键中不含有易被氧化的芳香族共轭结构,其最高占据分子轨道能级较低,抗氧化能力强;同时,li7p3s11硫化物颗粒表面对fsi⁻阴离子的强吸附作用减少了自由阴离子在正极界面的氧化分解,两者的协同使复合电解质在2.8~4.3 v乃至更宽的电位区间内保持稳定。
35、第四,本技术的复合电解质对硅碳负极表现出优异的兼容性。在以硅含量为40%的硅碳负极组装的半电池中,常温常压、1 a/g电流密度下初始容量达1600 mah/g,循环100圈后容量仍保持1200 mah/g,容量保持率达75%。这一效果归因于聚合物基体的柔性缓冲与自修复能力的协同:硅碳负极在嵌锂过程中产生巨大体积膨胀,聚合物网络可随之形变而不破裂,二硫键与氢键的动态特性使网络在反复形变后仍能恢复完整,从而维持电极/电解质界面的持久接触与连续的离子/电子通路。
36、第五,本技术的复合电解质可同时匹配高电压三元正极并实现长循环。在以nmc622为正极的全电池中,常温常压、2.8~4.3 v电压窗口下可逆容量达156 mah/g,循环300次后容量保持率为75%,平均库仑效率达99.2%,表明复合电解质与正极界面在长循环过程中保持稳定、副反应被有效抑制。
37、第六,本技术的复合电解质中无机硫化物相质量占比高、有机可燃组分占比相应下降,且无机相与聚合物基体之间以化学键合形成致密结构,使膜材的可燃性显著低于纯聚合物电解质膜,配合固态体系本身无自由流动有机液体的特征,使电池的本征安全性得到提升。
38、第七,本技术的制备方法全部在溶液体系中完成,无需高温烧结、无需高压成型设备、无需球磨,工艺步骤简洁、条件温和,采用滴铸成膜的方式易于向连续涂布和卷对卷工艺放大,与现有锂离子电池制造装备兼容,具备良好的产业化实施前景。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com