
一种构筑Pd-O-Mn界面结构的α-MnO2基整体式催化剂及其用于氯酚类污染物脱氯矿化的方法
本发明涉及水处理与环境催化材料,特别是涉及一种构筑pd-o-mn界面结构的α-mno2基整体式催化剂及其用于氯酚类污染物脱氯矿化的方法。
背景技术:
1、随着化工、农药、医药、染料、木材防腐及石油化工等行业的快速发展,大量含氯酚类有机污染物随工业废水排放进入自然环境。氯酚类化合物是一类典型的持久性有机污染物(pops),具有毒性强、难降解、生物蓄积性高及环境持久性强等特点,可通过食物链富集,对生态环境和人体健康造成长期危害。氯酚类污染物的高效去除已成为环境污染治理领域的重要研究方向。
2、目前,氯酚类废水的处理方法主要包括吸附法、生物法、膜分离法、化学氧化法及高级氧化技术等。其中,吸附法仅能实现污染物的转移,无法实现彻底去除;生物法处理周期长,对高浓度及高毒性氯酚类污染物处理效果有限;膜分离法存在膜污染严重、运行成本高等问题。近年来,以过氧化氢、过硫酸盐等氧化剂为基础的高级氧化技术,因能够产生羟基自由基(·oh)、硫酸根自由基(so4·-)等高活性氧物种,实现难降解有机污染物的快速降解和深度矿化而受到广泛关注。
3、在高级氧化体系中,催化剂的性能直接决定了氯酚类污染物的脱氯效率与矿化程度。目前常用的催化剂主要包括铁基、钴基、锰基及贵金属负载型催化剂等,其中贵金属pd具有优异的加氢脱氯性能,而mno2具有丰富的氧空位和良好的氧化还原性能,两者协同作用能够有效促进活性氧物种生成和c-cl键断裂。然而,现有催化剂普遍存在以下技术缺陷:(1)贵金属利用率低,pd颗粒易团聚,活性位点暴露不足;(2)催化稳定性差,金属离子浸出严重;(3)现有催化剂多为粉末状或颗粒状材料,在实际废水处理中面临回收困难、易流失、无法实现连续固定化运行的工程化瓶颈,严重制约了高级氧化技术从实验室研究向工业应用的转化;(4)值得特别指出的是,氯酚类污染物的处理不仅要求实现母体化合物的去除,更需关注降解过程中有毒氯代中间体的生成与积累问题。研究表明,在氯酚类污染物的氧化降解过程中,若c-cl键未能及时断裂,往往会生成氯代醌、氯代有机酸等毒性更强的中间产物,这些中间体可能具有比母体化合物更高的生态毒性。例如,在mno2催化臭氧化3-氯酚的过程中,体系会生成自由氯等高毒性中间产物,导致处理过程生物毒性不降反升。因此,理想的氯酚处理技术应在降解母体化合物的同时,实现c-cl键的高效断裂,避免有毒氯代中间体的积累,这是评价催化剂性能的关键指标,也是本领域长期面临的技术难题。
4、cn 113893874 a公开了一种负载型mn基催化剂的超重力批量制备方法及其应用。制备方法包括:首先以zsm-5分子筛作为催化剂载体,将硝酸锰和硝酸铁配制成浸渍液;在超重力旋转填料床中设置多孔金属切割网,并将zsm-5填装于金属网间隙内,在超重力场作用下进行循环浸渍;浸渍完成后,经95 ℃干燥及450-550 ℃高温焙烧,制得负载型fe-mn/zsm-5催化剂。该催化剂应用于臭氧催化氧化体系,可利用超重力强化臭氧传质和分解过程,促进羟基自由基(·oh)生成,实现废水中硝基苯等难降解有机污染物的高效降解。然而,该催化剂仍为填装于金属网间隙内的粉末状颗粒材料,在使用过程中存在颗粒间传质阻力大、活性组分易流失、床层压降高等问题,长期运行稳定性不足。
5、cn 115709097 a公开了一种femn-zsm-5/mor非均相类芬顿催化剂的制备方法及应用。制备方法包括:首先采用原位晶化法制备zsm-5/mor复合分子筛载体,经氯化铵离子交换和焙烧处理后,以铁盐和锰盐溶液进行等体积浸渍,静置、干燥并于500-700 ℃焙烧,得到femn-zsm-5/mor非均相类芬顿催化剂。该催化剂在酸性条件下与过氧化氢协同作用,可高效降解罗丹明b、甲基橙和靛蓝胭脂红等染料废水,具有催化效率高、成本低、易回收和可重复利用等优点。但该催化剂呈现为粉末状,回收过程需经过滤、离心等附加操作,增加了工艺复杂性和运行成本,且不适用于连续流反应器中的固定床或流化床运行模式。
6、cn 117920250 a公开了一种富含缺陷的mn-co双金属过硫酸盐催化剂及其制备方法与应用。制备方法包括:将氯化钴的丙三醇溶液与高锰酸钾水溶液混合,在室温条件下搅拌反应,经离心、水洗和干燥后即可获得富含氧空位缺陷的comn2o4催化剂,无需高温焙烧处理。该催化剂能够高效活化过一硫酸盐(pms),快速降解磺胺嘧啶、双酚a、2,4-二氯苯酚、罗丹明b、亚甲基蓝和甲基橙等多种有机污染物,其中对磺胺嘧啶可在3 min内实现99.9%的降解率,具有活性位点丰富、催化活性高和稳定性优异等特点。但该催化剂为纳米粉体材料,在水处理体系中极易发生团聚,导致活性位点利用率下降;同时,纳米级催化剂在反应后的分离回收极为困难,残留的纳米颗粒可能造成二次污染风险。
7、以上mn基催化剂均主要应用于高级氧化水处理体系,通过fe、co等过渡金属协同、分子筛载体负载及引入氧空位等方式,提高了催化剂对有机污染物的降解活性和稳定性,但其主要依赖臭氧、过氧化氢或过一硫酸盐等氧化剂产生的活性氧物种,对氯酚类污染物脱氯矿化过程中c-cl键的高效断裂缺乏针对性。同时,上述催化剂均为粉末状或颗粒状材料,未能解决催化剂在实际工程应用中的固定化和连续化难题。尽管cn 113893874 a采用了将zsm-5颗粒填装于金属网间隙的方式试图实现一定程度的固定化,但其本质上仍是颗粒材料的物理封装,存在填料层传质受限、颗粒间磨损粉化、活性组分包埋等问题,难以实现真正意义上的结构化催化反应器运行。
8、针对上述技术瓶颈,将催化剂进行结构化设计被认为是解决粉体催化剂工程化应用难题的有效途径。然而,如何在兼顾催化活性和稳定性的前提下,通过合理的结构设计和界面调控,制备出既保持高催化性能又具备工程化应用潜力的结构化催化剂,是本领域亟待解决的技术难题。
技术实现思路
1、本发明的目的在于,提供一种构筑pd-o-mn界面结构的α-mno2基整体式催化剂及其用于氯酚类污染物脱氯矿化的方法,以解决背景技术中的上述问题。本发明通过以阳极氧化铝网为基底,采用原位生长策略依次构建γ-al2o3过渡层和α-mno2活性层,并进一步负载pd,提出了一种用于氯酚类污染物高效脱氯矿化的结构化催化剂制备方法及其应用。
2、为实现上述目的,本发明提供了如下技术方案:
3、本发明技术方案之一:提供一种构筑pd-o-mn界面结构的α-mno2基整体式催化剂,所述α-mno2基整体式催化剂通过以铝网为结构基底,负载γ-al2o3过渡层、α-mno2活性层和钯活性位点得到;
4、所述α-mno2基整体式催化剂中的钯活性位点与α-mno2活性层形成pd-o-mn界面双金属协同活性位点,该界面位点能够在不依赖外加氢源的条件下实现氯酚分子中c-cl键的靶向断裂与芳香环的深度矿化。
5、本发明的催化剂可直接作为固定化催化单元装填于废水处理反应器中。
6、本发明技术方案之二:提供一种根据上述的构筑pd-o-mn界面结构的α-mno2基整体式催化剂的制备方法,包括以下步骤:
7、先通过阳极氧化和水合反应在铝网表面原位生成γ-al2o3过渡层,得到γ-al2o3/al结构化基底,再通过氧化还原沉积法和焙烧在γ-al2o3过渡层表面原位生长α-mno2活性层,得到α-mno2/γ-al2o3/al结构化载体,最后通过浸渍负载法引入贵金属钯活性位点,得到具有“al金属骨架-γ-al2o3过渡层-α-mno2活性层-pd活性位点”梯度结构的所述α-mno2基整体式催化剂。
8、优选地,所述通过阳极氧化和水合反应在铝网表面原位生成γ-al2o3过渡层的方法包括以下步骤:
9、将铝网依次进行阳极氧化、第一次焙烧、水合反应和第二次焙烧,在铝网表面原位生成γ-al2o3层,得到γ-al2o3/al结构化基底。
10、更优选地,所述阳极氧化的条件为:采用浓度为0.1-0.8 mol/l的草酸溶液作为电解液,在温度15-20 ℃、电流密度10-50 a/m2条件下进行阳极氧化4-16 h;所述第一次焙烧的温度为350-550 ℃,时间为1-5 h;所述水合反应的温度为30-95 ℃,时间为60-120 min;所述第二次焙烧的温度为350-550 ℃,时间为3-6 h。通过上述工艺参数的协同控制,可在铝网表面形成厚度可控、孔径有序的γ-al2o3过渡层。
11、优选地,所述通过氧化还原沉积法和焙烧在γ-al2o3过渡层表面原位生长α-mno2活性层的方法包括以下步骤:
12、将所述γ-al2o3/al结构化基底置于高锰酸钾与草酸铵的混合溶液中进行反应,然后焙烧,得到α-mno2/γ-al2o3/al结构化载体。
13、更优选地,所述混合溶液中的高锰酸钾与草酸铵的浓度均为0.05-0.25 mol/l;所述反应的温度为50-95 ℃,更优选为90 ℃,时间为8-16 h,更优选为12 h;所述焙烧的温度为350-600 ℃,更优选为500 ℃,时间为2-5 h,更优选为4 h。
14、优选地,所述通过浸渍负载法引入钯活性位点的方法包括以下步骤:
15、将所述α-mno2/γ-al2o3/al结构化载体置于钯盐溶液中,浸渍,然后焙烧。
16、更优选地,所述钯盐溶液为浓度0.07-3 g/l的硝酸钯溶液,更优选为浓度0.08 g/l的硝酸钯溶液;所述浸渍的温度为20-55 ℃,更优选为25 ℃,浸渍时间为4-16 h,更优选为12 h;所述焙烧的温度为300-500 ℃,更优选为500 ℃。
17、优选地,所述α-mno2基整体式催化剂中的pd负载量为0.3-2 wt%。
18、优选地,所述铝网的网孔规格为2-20目,铝丝直径为0.5-2.0 mm;所述铝网在使用前还进行了预处理,所述预处理的方法为:将铝材用10wt%naoh碱洗4 min、再10 wt% hno3酸洗2 min、最后用去离子水彻底清洗,自然晾干备用。。
19、优选地,所述制备方法包括以下步骤:
20、(1)将铝网依次进行预处理、阳极氧化、第一次焙烧、热水合反应和第二次焙烧,在铝网表面原位生成γ-al2o3层,得到γ-al2o3/al结构化基底;
21、(2)将步骤(1)所得γ-al2o3/al结构化基底置于高锰酸钾与草酸铵的混合溶液中进行反应,经焙烧后在γ-al2o3表面原位生长α-mno2纳米棒花状团簇,得到α-mno2/γ-al2o3/al结构化载体;
22、(3)将步骤(2)所得α-mno2/γ-al2o3/al结构化载体置于硝酸钯溶液中进行浸渍,经焙烧后得到pd/α-mno2/γ-al2o3/al结构化催化剂,所述催化剂中pd与α-mno2形成pd-o-mn界面双金属协同活性位点。
23、本发明限定每一步负载之后单独进行焙烧处理,能够使催化剂组分与载体结合更牢固,如果负载之后不焙烧即进行下一步负载,则容易导致上一步负载的组分脱离。
24、需要特别说明的是,本发明中的γ-al2o3并非作为“载体”以粉体或涂覆方式引入,而是通过阳极氧化铝网的铝基体原位转化生成,与铝网骨架以化学键合方式牢固结合,不存在涂层剥落或颗粒流失问题;α-mno2同样以原位生长方式在γ-al2o3表面成核和生长,两者之间的界面结合强度远高于传统的浸渍涂覆或物理混合方式。这种逐级原位生长策略是本发明结构化催化剂的核心特征。
25、本发明技术方案之三:提供一种根据上述的构筑pd-o-mn界面结构的α-mno2基整体式催化剂在氯酚类污染物处理领域中的的应用。
26、本发明技术方案之四:提供一种降解氯酚类污染物的方法,包括以下步骤:
27、将上述的构筑pd-o-mn界面结构的α-mno2基整体式催化剂与含有氯酚类污染物的水溶液混合,并加入过一硫酸盐进行反应,完成氯酚类废水降解。
28、优选地,处理过程中所述α-mno2基整体式催化剂以片状或卷状形态通过框架固定于反应器中,用于活化过一硫酸盐降解氯酚类污染物;所述含有氯酚类污染物的水溶液中的α-mno2基整体式催化剂的浓度为0.48-2 g/l,更优选为1.44 g/l,过一硫酸盐浓度为0.5-5 mmol/l,更优选为2 mmol/l,氯酚类污染物初始浓度为5-100 mg/l,更优选为10mg/;所述反应的温度为15-40 ℃,更优选为25 ℃。
29、优选地,所述氯酚类污染物包括2-氯酚、4-氯酚、2,4-二氯酚和2,4,6-三氯酚中的一种或多种。
30、本发明的催化剂能够通过pd-o-mn界面双金属协同作用,在降解氯酚类污染物的同时实现c-cl键的高效断裂,液相cl-释放率可达95%以上,反应60分钟后的toc(总有机碳)去除率达75%以上且不积累有毒氯代中间体。
31、本发明的技术原理如下:
32、为了解决现有技术中氯酚类污染物c-cl键断裂效率低、脱氯不彻底导致有毒氯代中间体积累、矿化程度不足,以及催化剂稳定性差、粉体催化剂难以固定化应用等问题,本发明提供了一种以阳极氧化铝网为基底、通过原位逐级生长策略构建的一体化结构化催化剂及其制备方法与应用。
33、本发明通过“阳极氧化→热水合→二次焙烧→锰氧化物原位生长→钯负载”的特定工序,在铝网骨架上原位构筑具有“金属骨架层-γ-al2o3过渡层-α-mno2活性层-pd活性位点”四层梯度结构的整体式催化材料。其中,铝网作为结构骨架提供优异的机械强度和流体通道;γ-al2o3过渡层通过阳极氧化和热水合原位生成,与铝基体以化学键合方式结合,具有极高的附着力,同时提供高比表面积和丰富的表面羟基,为α-mno2的原位生长提供成核位点;α-mno2活性层以花状纳米棒团簇形态均匀覆盖于γ-al2o3表面,提供丰富的氧空位和mn3+/mn4+氧化还原位点;高分散pd纳米颗粒锚定于α-mno2纳米棒表面,形成pd-o-mn双金属界面。
34、通过控制pd在α-mno2表面的界面锚定方式,使pd物种与mn-o结构形成稳定的pd-o-mn界面,而非简单贵金属负载。该界面结构通过电子耦合作用调节pd电子状态和mn氧化还原循环,使pd位点负责氯酚分子中c-cl键吸附与活化,mn氧化物位点负责pms活化产生氧化活性物种,从而实现脱氯过程与芳环氧化过程的协同进行。
35、本发明通过构筑pd-o-mn双金属界面,利用pd对c-cl键的强亲和性与活化能力,结合α-mno2对过一硫酸盐(pms)的高效活化性能,实现了氯酚分子中c-cl键的靶向断裂与芳香环开环矿化的协同进行。具体而言,缺电子态pd物种作为“界面电子泵”,通过pd-o-mn界面通道促进氯酚分子向催化剂表面富集并定向转移电子,使c-cl键在无需外加氢源的温和条件下实现高效断裂;与此同时,α-mno2活化pms产生的硫酸根自由基(so4·-)、羟基自由基(·oh)和单线态氧(¹o2)等活性氧物种,对脱氯后生成的苯酚类中间体进行深度氧化,直至矿化为co2和h2o。这种“非自由基路径靶向脱氯+自由基路径深度矿化”的协同机制,从根本上避免了有毒氯代中间体的积累。
36、该结构化设计方案在同一催化材料中集成了结构骨架、过渡连接层、催化活性层和贵金属活性位点的多重功能,从根本上避免了粉体催化剂在应用中的团聚、流失和回收难题,为过硫酸盐活化技术从实验室研究走向实际工程应用提供了可行的材料解决方案。同时,原位生长的多层梯度结构确保了各层之间的结合强度和结构稳定性,使催化剂在长期运行和苛刻水力条件下仍能保持高催化活性和结构完整性。
37、本发明的有益技术效果如下:
38、(1)实现氯酚类污染物的高效脱氯,避免有毒氯代中间体积累。
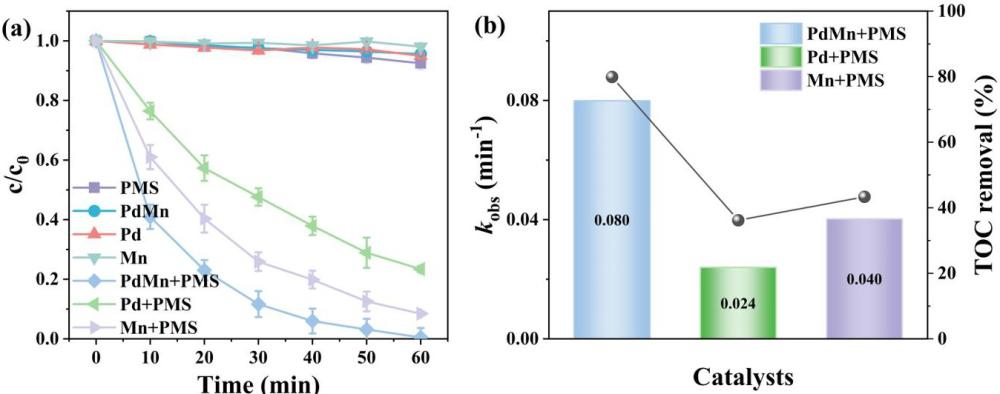
39、本发明通过以阳极氧化铝网为基底,采用原位生长策略依次构建γ-al2o3过渡层和α-mno2活性层,并进一步负载pd,提出了一种用于氯酚类污染物高效脱氯矿化的结构化催化剂制备方法及其应用。通过pd-o-mn双金属界面的构筑,利用缺电子态pd物种对c-cl键的优异活化能力,在无需外加氢源的温和条件下实现了氯酚类污染物中c-cl键的高效断裂。实验数据表明,在2-氯酚(2-cp)降解过程中,60分钟内液相cl-释放率达96.01%,接近理论脱氯极限,远高于未掺杂pd的α-mno2体系(80.43%)。这一结果表明,本发明的催化剂能够在降解初始阶段即实现氯原子的快速剥离,从源头避免了氯代醌、氯代有机酸等有毒氯代中间体的生成与积累。
40、(2)实现脱氯与矿化的协同进行,保障处理水的生物安全性。
41、本发明构建的pd/α-mno2双金属体系突破了传统单金属锰氧化物“能降解难矿化”的瓶颈。在cl-释放率达96.01%的同时,反应60分钟后的toc去除率达79.92%,表明脱氯后生成的苯酚类中间体被进一步深度氧化为co2和h2o。这种“非自由基路径快速脱氯+自由基路径深度矿化”的协同模式,确保了处理过程中不积累有毒中间产物,从根本上保障了处理水的生物安全性。
42、(3)结构化设计赋予催化剂优异的工程化应用性能。
43、本发明以铝网为结构基底,通过原位生长策略构建的整体式催化材料具有以下工程化优势:①无需分离回收:催化剂以固定形态置于反应器中,反应完成后直接取出或随反应器连续运行,省去了粉体催化剂所需的过滤、离心、沉降等分离步骤,大幅降低了运行成本和操作复杂度;②低流体阻力:铝网的大孔道结构(网孔2-20目)保证了废水在催化剂床层内的顺畅流通,压降远低于颗粒填充床,适用于大流量连续流处理场景。③易于规模化:铝网为工业成熟产品,阳极氧化、热水合、浸渍焙烧等工艺均为成熟的工业操作单元,可方便地实现大面积结构化催化材料的制备,适用于工业规模的反应器装填。
44、(4)优异的循环稳定性和宽ph适应性。
45、本发明以铝网为结构基底,通过原位生长策略构建的整体式催化材料具有高结构稳定性,γ-al2o3由铝基体原位转化生成,α-mno2在γ-al2o3表面原位成核生长,各层之间以化学键合方式结合,在长期水力冲刷和搅拌条件下无活性组分脱落,金属离子浸出量极低;并且在ph=3-10的宽范围内经过10次循环后催化剂脱氯效率仍维持在60%以上。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com