
一种增强PP板材及其制备方法与流程
本发明涉及pp板材制备,具体涉及一种增强pp板材及其制备方法。
背景技术:
1、近年来,随着我国经济的迅猛发展,人民生活水平的日益提高,人们对自身生活品质的要求也在不断提升。食品及包装安全的问题受到各界的关注,这给包装材料的选择提出了更高的要求。塑料材料因为其成本低,机械性能好、易于高温加工等特性而逐渐成为包装材料的首选,其中聚丙烯是“五大通用塑料”之一,是所有塑料中最轻的品种之一,因此在食品、药品包装以及塑料周转箱等领域占有越来越多的比重。传统的聚丙烯板材在运输过程中容易磕碰受损,产生裂纹,并且容易被微生物污染,所以本发明的目的在于制备一种高强度、高抗菌的增强pp板材。
技术实现思路
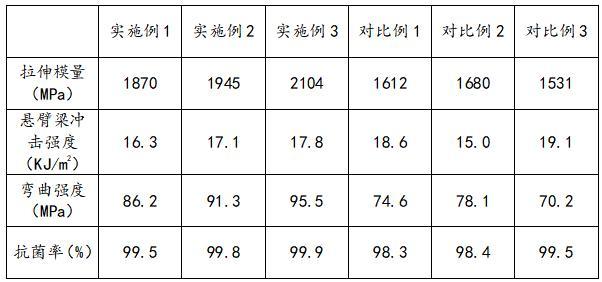
1、本发明的目的在于提供一种增强pp板材及其制备方法,解决了现阶段传统的pp板材强度低和抗菌性能差的问题。
2、本发明的目的可以通过以下技术方案实现:
3、一种增强pp板材的制备方法,具体包括如下步骤:
4、步骤s1:将聚丙烯粒料、甲苯和二甲苯混合均匀,在转速为100-120r/min,温度为110-140℃的条件下,搅拌并加入马来酸酐和过氧化二异丙苯,进行反应2-4h,干燥处理,制得预处理聚丙烯粒料;
5、步骤s2:将预处理聚丙烯粒料、2-乙基-4-甲基咪唑和改性化合物在温度为160-170℃,通入氮气的条件下,熔融共混3-5min,加入改性填料和三氧化二锑,在温度为165-180℃,通入氮气的条件下,熔融共混3-5min,倒入模具中,固化处理,制得增强pp板材。
6、进一步,步骤s1所述聚丙烯粒料密度为0.873-0.905g/cm³,在230℃、2.16kg载荷作用下的熔融指数为2.5-3.2g/10min,聚丙烯粒料、马来酸酐和过氧化二异丙苯的重量份比为80-100:1-5:0.1-0.5。
7、进一步,步骤s2所述预处理聚丙烯粒料、2-乙基-4-甲基咪唑、改性化合物、改性填料和三氧化二锑的重量份比为100-120:0.1-0.3:30-40:15-20:0.1-0.2。
8、进一步,所述的改性化合物由如下步骤制成:
9、步骤a1:将2,7-二溴-9h-咔唑和n,n-二甲基甲酰胺混合均匀,在转速为80-90r/min,温度为20-30℃,通入氩气的条件下,搅拌并加入氢化钠,进行反应1-2h,降低温度至0-5℃,加入溴代十二烷,进行反应4-5h,制得中间体1;
10、步骤a2:将2-溴吡嗪、联硼酸频哪醇酯和甲苯混合均匀,在转速为150-160r/min,温度为20-30℃,通入氩气的条件下,搅拌并加入1,1'-双二苯基膦二茂铁二氯化钯、碳酸钠水溶液和乙醇,搅拌20-30min,去除氧气,升温至80-85℃,进行反应10-12h,过滤、提纯、干燥处理,制得中间体2,将中间体2、乙腈和溴代十二烷混合均匀,在转速为100-120r/min,温度为80-90℃的条件下,进行反应4-6h,制得中间体3;
11、步骤a3:将中间体1、中间体3和n-甲基吡咯烷酮混合均匀,在转速为100-120r/min,温度为90-100℃,通入氩气的条件下,搅拌并加入乙酸钾、三(二亚苄基丙酮)二钯和2-双环己基膦-2',6'-二甲氧基联苯,进行反应20-24h,制得中间体4,将中间体4、环氧溴丙烷和二甲基亚砜混合均匀,在转速为80-90r/min,温度为50-60℃的条件下,进行反应4-6h,洗涤、干燥处理,制得改性化合物。
12、进一步,步骤a1所述2,7-二溴-9h-咔唑、n,n-二甲基甲酰胺、氢化钠和溴代十二烷的用量比为1mmol:10ml:1.2mol:1.2mol。
13、进一步,步骤a2所述2-溴吡嗪、联硼酸频哪醇酯、甲苯、1,1'-双二苯基膦二茂铁二氯化钯、碳酸钠水溶液和乙醇的用量比为10mmol:10mmol:150ml:0.2mmol:25ml:25ml,碳酸钠水溶液的摩尔浓度为2mol/l,中间体2和溴代十二烷的摩尔比为1:2.2。
14、进一步,步骤a3所述中间体1和中间体3的摩尔比为1:2.2,三(二亚苄基丙酮)二钯的用量为中间体1质量的1-3%,2-双环己基膦-2',6'-二甲氧基联苯的用量为中间体1质量的5-7%,中间体4和环氧溴丙烷的摩尔比为1:1.2。
15、进一步,所述的改性填料由如下步骤制成:
16、步骤b1:将多壁碳纳米管和浓硝酸混合均匀,在转速为80-90r/min,温度为100-110℃的条件下,搅拌10-12h,离心、清洗处理,制得酸处理多壁碳纳米管,将酸处理多壁碳纳米管分散在去离子水中,在温度为20-25℃,频率为30-40khz的条件下,超声处理30-40min,在转速为100-120r/min,温度为100-110℃的条件下,搅拌并加入二乙烯三胺和聚乙烯吡咯烷酮,进行反应4-5h,离心、洗涤、干燥处理,制得预处理多壁碳纳米管;
17、步骤b2:将水溶性壳聚糖、戊二醛和去离子水混合均匀,在转速为80-90r/min,温度为20-30℃的条件下,搅拌20-24h,制得前处理壳聚糖,将预处理多壁碳纳米管、去离子水和前处理壳聚糖混合均匀,在转速为100-120r/min,温度为20-30℃的条件下,搅拌20-24h后,洗涤、干燥处理,制得改性多壁碳纳米管,将γ-氨丙基三乙氧基硅烷和去离子水混合均匀,在转速为80-90r/min,温度为0-5℃,ph为8.5-9.5的条件下,进行反应0.5-1.5h,制得硅烷水解液,将玻璃纤维浸泡在硅烷水解液中,在温度为50-60℃的条件下,浸渍10-20min,干燥、固化处理,制得预处理玻璃纤维;
18、步骤b3:将预处理玻璃纤维和改性多壁碳纳米管分散在四氢呋喃中,在转速为120-150r/min,温度为40-50℃的条件下,搅拌并加入1-(3-二甲氨基丙基)-3-乙基碳二亚胺盐酸盐和n-羧基琥珀亚酰胺,进行反应8-10h,制得预处理填料,将预处理填料和二甲基亚砜混合均匀,在转速为80-100r/min,温度为20-30℃,ph为9-11的条件下,搅拌并加入一氯乙酸,升温至45-50℃,进行反应6-8h,制得改性填料。
19、进一步,步骤b1所述多壁碳纳米管和浓硝酸的用量比为1g:20ml,浓硝酸的摩尔浓度为16mol/l,酸处理多壁碳纳米管上的羧基和二乙烯三胺上的氨基的用量比为1.5:1,聚乙烯吡咯烷酮的质量为酸处理多壁碳纳米管质量的2-5%。
20、进一步,步骤b2所述水溶性壳聚糖的重均分子量为2000-3000,脱乙酰度为90-95%,水溶性壳聚糖上的氨基与戊二醛上的醛基的用量比为1:2.2,预处理多壁碳纳米管和前处理壳聚糖的用量比为3g:1.2g,γ-氨丙基三乙氧基硅烷和去离子水的用量比为1g:100ml。
21、进一步,步骤b3所述预处理玻璃纤维、改性多壁碳纳米管、1-(3-二甲氨基丙基)-3-乙基碳二亚胺盐酸盐和n-羧基琥珀亚酰胺的用量为5g:1.2g:1.5mmol:1.5mmol,预处理填料和一氯乙酸的用量比为1.6g:1.1g。
22、本发明的有益效果:马来酸酐在引发剂的作用下,马来酸酐单体被激活,可夺取高聚丙烯分子链上的一个氢原子,形成马来酸酐自由基和聚丙烯自由基,两者发生耦合终止,生成预处理聚丙烯粒料。熔融状态下,在催化剂促进下,预处理聚丙烯粒料上的马来酸酐和改性化合物上的环氧基团反应,生成新的羟基,再加入改性填料和催化剂,发生酯化反应,经倒模、固化处理,制得增强pp板材。
23、改性化合物:氢化钠作为强碱,对2,7-二溴-9h-咔唑进行去质子化,形成咔唑负离子,加入的溴代十二烷会与咔唑负离子发生亲核取代反应,生成中间体1。1,1'-双二苯基膦二茂铁二氯化钯作为催化剂,碳酸钠水溶液作为碱活化联硼酸频哪醇酯上的硼酸频哪醇酯,使其与2-溴吡嗪上的溴原子发生miyaura硼化反应,制得中间体2,溴代十二烷和中间体2吡嗪环上的氮原子发生亲核取代,制得中间体3。三(二亚苄基丙酮)二钯作为钯催化剂,2-双环己基膦-2',6'-二甲氧基联苯作为有机膦配体,乙酸钾作为碱活化中间体3上的硼酸频哪醇酯,使其与中间体1上的溴原子发生miyaura硼化反应,制得中间体4。环氧溴丙烷与中间体4上的季铵发生亲核取代,形成季铵化结构,制得改性化合物。
24、改性填料:用浓硝酸对多壁碳纳米管进行酸化处理,使纳米管富含羧基,制得酸处理多壁碳纳米管。聚乙烯吡咯烷酮作为稳定剂,因为空间位阻效应,即使加入的酸处理多壁碳纳米管是过量的,二乙烯三胺含有的两个伯胺,其中一端氨基与酸处理多壁碳纳米管上的羧基反应,另一端氨基能够处于游离状态。壳聚糖上的氨基与戊二醛上的醛基反应,因为空间位阻效应,戊二醛的一端醛基处于游离状态,制得前处理壳聚糖。预处理多壁碳纳米管上的氨基和前处理壳聚糖上的醛基反应,制得改性多壁碳纳米管。在低温碱性环境下,γ-氨丙基三乙氧基硅烷在去离子水中,促进水解反应,抑制缩聚反应,制得硅烷水解液。玻璃纤维中含有大量的二氧化硅,其上的硅氧键与硅烷水解液中的硅醇键发生反应,制得预处理玻璃纤维。改性多壁碳纳米管上的剩余羧基在被活化后,与预处理纤维上的氨基反应,生成酰胺结构,制得预处理填料,预处理填料在碱性环境下,壳聚糖结构上的羟基去质子化,形成负离子,与一氯乙酸发生亲核取代,制得改性填料。
25、聚丙烯链段化学接枝有改性化合物和改性填料,在聚合物网络上增加交联位点,同时改性化合物分子上含有苯环和吡嗪刚性环,阻碍聚丙烯分子链的旋转和滑移,提升材料的刚性与强度。改性化合物分子上的长链烷烃结构具有疏水结构,可以吸附细菌细胞膜的疏水区,物理性破坏细胞膜,与阳离子季铵盐结构协同抗菌。多壁碳纳米管具有极高的拉伸强度和杨氏模量,可以提升聚丙烯板材的强度、刚度和韧性,加入的玻璃纤维,可以协同增强材料的强度,同时降低收缩率。多壁碳纳米管能够物理穿刺破坏细菌细胞壁,和壳聚糖协同抗菌。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com