
一种多肽印迹聚合物、在线检测固相萃取柱及其制备方法与应用与流程
本发明属于聚合物材料,具体涉及一种用于目标多肽选择性富集的分子印迹聚合物、在线固相萃取柱及其制备方法和应用。
背景技术:
1、多肽是蛋白质酶解产物分析、疫苗质量控制、生物标志物检测及生物制品结构表征中的重要对象。由于多肽通常兼具亲水性与疏水性,且含有多个可电离基团,其在实际酶解液、生物制品或其他复杂样品中常表现出浓度低、共存干扰多、基质效应明显和质谱响应不稳定等问题。因此,在液相色谱-串联质谱分析前对目标多肽进行有效富集和净化,是提高检测灵敏度、选择性和重复性的关键。目前,多肽样品前处理常采用c18、hlb等商业化固相萃取材料。此类填料主要依赖疏水作用、范德华作用或亲水-亲脂平衡作用实现保留,对部分短肽具有一定通用富集能力。然而,通用型填料缺乏针对特定肽段序列、局部电荷分布及空间构象的识别能力。在复杂蛋白酶解液中,结构相近肽段往往同时被保留并共洗脱,容易造成非特异性富集、基质干扰增强和定量准确性下降。
2、分子印迹聚合物是一类通过模板分子、功能单体和交联剂共同聚合形成特异性识别位点的人工受体材料。模板去除后,聚合物中可保留与模板分子尺寸、空间构型及功能基团分布相匹配的结合腔,从而实现对目标分子的选择性识别。与抗体或天然亲和配体相比,分子印迹聚合物通常具有制备成本较低、耐酸碱和耐有机溶剂性能较好、易储存及可重复使用等优点。近年来,以目标蛋白特征短肽作为模板的表位印迹策略受到关注,该策略可在一定程度上避免完整蛋白模板结构复杂、易变性、难洗脱和成本较高等问题。然而,多肽分子印迹材料的构建仍具有较大挑战。多肽分子含有n端氨基、c端羧基、酸性或碱性氨基酸侧链以及多种极性基团,其净电荷、局部电荷分布和溶剂化状态会随ph、离子强度及溶剂组成变化而改变。因此,多肽与功能单体之间的作用通常并非单一作用力,而是离子配对、氢键、疏水作用、范德华作用及空间构象匹配共同作用的结果。即使模板肽与功能单体在预聚液中能够形成稳定复合物,聚合、洗脱及再结合过程中仍可能因溶剂环境改变、离子竞争或聚合物网络松弛而影响实际识别效果。此外,多肽模板分子量较大、作用位点较多,容易在聚合物内部孔道或高亲和位点中残留。模板去除不完全时,后续固相萃取或在线富集过程中可能发生模板泄漏,导致目标肽信号异常升高、出现额外色谱峰或干扰真实定量结果。因此,多肽印迹材料的洗脱条件需要同时破坏模板与功能单体之间的离子作用、氢键和疏水作用,并兼顾孔道扩散限制;洗脱条件过弱可能造成模板残留,过强则可能破坏印迹腔结构或增加材料浸出风险。
3、现有多肽印迹材料还普遍存在吸附容量与选择性难以兼顾的问题。提高功能单体用量、降低交联度或增加材料表面可及性,虽然可能提高目标肽的表观吸附量,但同时也可能增强非印迹聚合物对目标肽及共存肽段的随机吸附,导致印迹因子和实际选择性下降。尤其在复杂蛋白酶解液中,大量肽段在长度、疏水性、等电点和局部电荷特征上较为接近,普通聚合物材料容易发生交叉富集,难以实现真正的序列或构象选择性识别。因此,仍有必要开发一种适用于复杂蛋白酶解液中目标多肽富集的分子印迹聚合物在线固相萃取填料,使其同时具备良好的机械稳定性、可装柱性、低非特异吸附、质谱兼容性和选择性识别能力,从而满足目标多肽在线富集、净化、洗脱及lc-ms/ms自动化检测的需求。
4、对于拟用于在线固相萃取-液相色谱-串联质谱联用的多肽印迹材料,还需考虑质谱兼容性。已有部分方法采用pbs、tris、磷酸盐缓冲液、高盐体系或离子对试剂调节吸附和洗脱条件,但此类体系可能引起电喷雾离子化抑制、污染色谱柱和质谱离子源、改变色谱峰形,并降低定量重复性。因此,在线富集材料及其使用方法应尽量采用挥发性溶剂体系和质谱兼容的洗涤、洗脱条件,同时减少模板泄漏、材料浸出物和非特异性共富集对检测结果的影响。
技术实现思路
1、针对上述存在的问题,本发明提供一种多肽印迹聚合物、在线检测固相萃取柱及其制备方法与应用,通过选择带正电荷的阳离子功能单体与含酸性残基的模板多肽形成稳定的预聚合复合物,聚合并脱除模板后得到具有特异性识别位点的分子印迹材料,从而实现对目标多肽的选择性吸附和富集。
2、一种多肽印迹聚合物的制备方法,包括以下步骤:
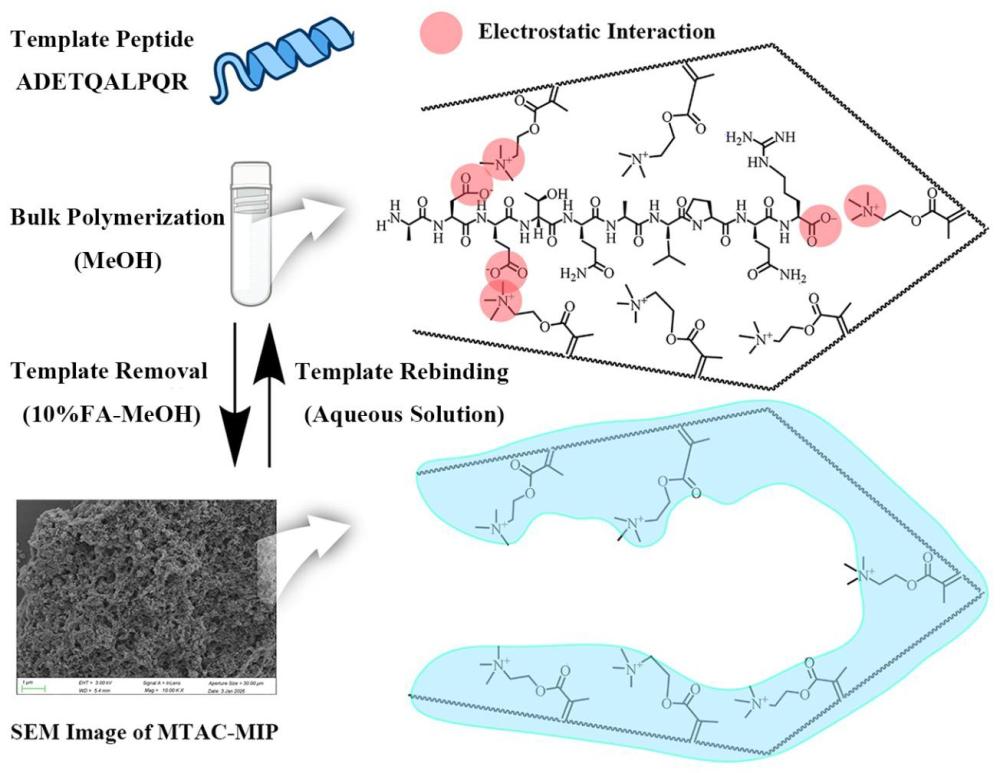
3、(1)聚合复合物形成:将模板多肽(优选adetqalpqr)、季铵阳离子功能单体、交联剂和引发剂加入甲醇中,混合形成预聚合液;
4、(2)通入氮气,密封于50-65℃(优选60℃)烘箱反应12-24h,冷却至室温,洗涤,干燥,得到块状分子印迹聚合物;
5、(3)脱模板过程中,反复洗涤(优选采用体积比为9:1的甲醇-甲酸溶液溶液),直至洗脱液中未检出模板多肽或模板多肽信号低于检测限,以降低后续固相萃取过程中的模板泄漏风险。
6、本发明的识别机理主要基于带正电的mtac功能单体与带负电多肽模板之间的静电作用,并辅以氢键、疏水作用和印迹空穴的尺寸/构象匹配。因此,模板分子不限于adetqalpqr,也可以替换为其它在吸附条件下整体带负电的目标多肽,例如含asp、glu等酸性氨基酸残基、等电点低于吸附体系ph的多肽。
7、所述模板多肽为目标负电多肽,所述目标负电多肽为在吸附条件下整体带负电、且含有酸性氨基酸残基的多肽。
8、优选的,所述目标负电多肽为adetqalpqr。
9、本发明的模板多肽adetqalpqr的等电点约为4.37,含有asp、glu及c端羧基等可形成局部阴离子位点,同时含有pro残基,具有一定构象限制和局部疏水特征。季铵阳离子功能单体(比如甲基丙烯酰氧乙基三甲基氯化铵)永久正电荷,在适宜条件下可与模板多肽中去质子化羧基形成离子配对。以目标多肽为模板、以季铵阳离子功能单体构建功能位点,并通过交联剂形成稳定聚合物网络,在模板去除后可获得兼具局部电荷互补、空间尺寸匹配及弱相互作用协同识别能力的印迹腔。
10、优选的,所述季铵阳离子功能单体包括甲基丙烯酰氧乙基三甲基氯化铵和甲基丙烯酰胺丙基三甲基氯化铵。模板多肽的酸性残基(asp/glu)与含有可聚合双键及季铵基团的阳离子单体季铵阳离子产生强静电吸引作用。
11、优选的,所述交联剂包括乙二醇二甲基丙烯酸酯、n,n'-亚甲基双丙烯酰胺。交联剂应具有良好亲水-疏水平衡与辅助氢键作用。本发明优选亲水性适中的egdma,含酯基,提供氢键受体位点,可改用强亲水性的交联剂mba (n,n'-亚甲基双丙烯酰胺),spe上样和洗涤是主要在高水相中进行,mba非特异性疏水吸附会更低,有利于提高选择性。本发明的聚合机理是静电主导,识别过程是在水相,过强的疏水作用会降低特异性,因此不改用强疏水性的交联剂dvb-80(二乙烯苯)。
12、优选的,所述引发剂包括偶氮二异丁腈(aibn)、偶氮二异戊腈(ambn)、偶氮二异庚腈(abvn)、过氧化二苯甲酰(bpo)。引发剂的选择主要看分解动力学与聚合温度匹配,分子印迹技术常用的热分解型偶氮类自由基引发剂均可,偶氮二异丁腈(aibn)、偶氮二异戊腈(ambn)、偶氮二异庚腈(abvn)、过氧化二苯甲酰(bpo)等,优选不发生诱导的氧化副反应偶氮类引发剂。
13、优选的,步骤(1)中模板多肽adetqalpqr、功能单体、交联剂加入的摩尔比为1:18:90-162,所述引发剂加入的量为所述季铵阳离子功能单体和交联剂的总量的1%(w/w)。季铵阳离子功能单体甲基丙烯酰氧乙基三甲基氯化铵(mtac)和交联剂乙二醇二甲基丙烯酸酯(egdma)的摩尔比在1:5~1:9范围内,交联剂比例最高(1:9)时,吸附量不降反升,且非印迹聚合物的吸附量最小,印迹因子大于2,因此是最合适的选择。
14、步骤(1)中甲醇是不能替换成其它相同用量的溶剂(如乙腈),否则不能形成澄清的预聚合物溶液。
15、本发明的模板分子为目标负电多肽,所述目标负电多肽为在吸附条件下整体带负电、且含有酸性氨基酸残基的多肽。
16、上述制备方法制得的多肽印迹聚合物。
17、一种分子印迹固相萃取柱,包含上述多肽印迹聚合物。
18、上述的分子印迹固相萃取柱的制备方法,将所述多肽印迹聚合物筛分后装填于固相萃取柱管中。
19、上述多肽印迹聚合物在制备用于检测疫苗样品中多肽的制剂的应用。
20、上述多肽印迹聚合物填充的固相萃取柱在蛋白疫苗中多肽富集的应用。
21、上述多肽印迹聚合物在线固相萃取柱在蛋白疫苗中多肽富集的应用,具体包括以下步骤:
22、(1)固相萃取柱的填装,使用250目和800目的不锈钢筛子将mtac-mips筛分出大于18μm且小于63μm的聚合物颗粒用于装柱,得到规格3.0*30mm的分子印迹固相萃取柱mtac-mips-spe;
23、(2)样品制备,蛋白疫苗变性,还原,烷基化,胰蛋白酶消化过夜,终止酶解反应;
24、(3)在线固相萃取程序如下,使用甲醇活化mtac-mips-spe,进样前使用去离子水平衡,进样后使用高水相洗涤,目标多肽除盐,高有机相洗脱目标多肽,随后进入uplc-ms/ms分析。
25、与现有技术相比,本发明的有益效果如下:
26、(1)本发明优选以adetqalpqr为模板多肽,以mtac为阳离子功能单体,利用负电多肽与正电季铵基团之间的静电作用,并结合氢键作用和疏水作用,构建适合水相识别的多重非共价识别位点。
27、(2)本发明采用本体聚合方式制备分子印迹聚合物,工艺简单,所得聚合物经粉碎、筛分、脱模板后即可装填为固相萃取柱,便于样品前处理应用。通过改变ph值来调节目标特征多肽的吸附和洗脱,既使用甲酸、乙酸铵和碳酸氢铵按不同比例配制的不同ph缓冲液,并使用ph计测定上清液,吸附前与吸附后所测得ph值均稳定,将配制的不同ph缓冲液与不含缓冲离子对的去离子水作为对照,配制初始浓度相同的多肽溶液用于吸附容量测定。
28、(3)本发明的mtac-mip材料对模板多肽表现出较高吸附能力和较好的模型拟合结果,其langmuir最大吸附量为3.1298mg/g,langmuir模型r2为0.99978,明显高于mtac-nip的1.3513mg/g。吸附动力学实验显示,mtac-mip的吸附过程更符合准二级动力学模型,准二级拟合r2为0.99730,说明吸附过程与材料表面识别位点和非共价相互作用密切相关。
29、(4)与商业化hlb-spe相比,本发明制备的mtac-mips-spe对模板多肽adetqalpqr的回收率更高,提示其对目标多肽具有更强的选择性富集能力。同时,adetqalpqr的色谱峰保留时间较hlb-spe处理样品后移约0.4 min。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com