
非核苷酸化合物作为SARS-CoV-2RdRp抑制剂的用途
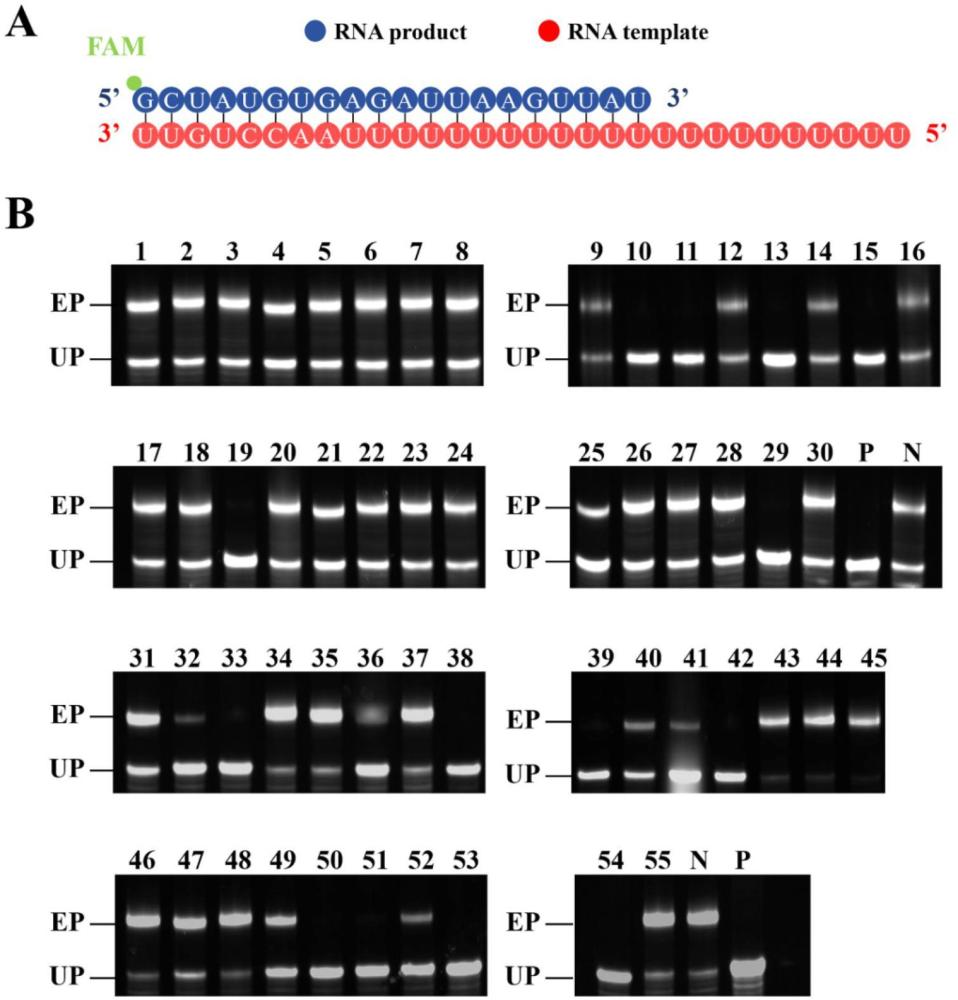
本发明属于生物医药领域,涉及一种高通量筛选sars-cov-2 rdrp聚合酶抑制剂的方法、非核苷酸抑制剂在抑制sars-cov-2 rna依赖性rna聚合酶酶活性中的用途、非核苷酸抑制剂在制备抗sars-cov-2病毒药物中的用途及一种用于高通量筛选sars-cov-2 rna依赖性rna聚合酶(rdrp)非核苷酸抑制剂的试剂盒。
背景技术:
1、由sars-cov-2引起的covid-19大流行自2019年底出现以来,对全球公共卫生系统构成了前所未有的挑战。尽管在疫苗开发和抗病毒治疗方面已取得重大进展,但病毒变异株的持续出现以及现有治疗方法的局限性,凸显了对新型抗病毒药物的迫切需求。sars-cov-2是一种正义单链rna病毒,其复制关键依赖于rna依赖性rna聚合酶(rdrp)。rdrp在sars-cov-2生命周期中执行三项基本功能:病毒基因组rna的复制[3]、亚基因组rna的合成以及5’rna加帽。rdrp全酶复合物由催化亚基非结构蛋白12(nsp12)以及辅因子nsp7和nsp8组成。在结构上,nsp12包含n端的套式病毒特异性核苷酸转移酶(niran)结构域和c端的rdrp结构域,后者采用经典的右手构型,由手指亚结构域、手掌亚结构域和拇指亚结构域组成。催化活性位点位于手掌亚结构域上,由五个保守的nsp8元件(称为基序a-e)构成。辅因子nsp7和nsp8与nsp12的拇指亚结构域结合,另有一个nsp8分子与nsp12的手指亚结构域结合。生化证据证实,nsp7和nsp8对于rdrp的聚合酶活性不可或缺。结构研究表明,模板rna的第一个转圈与nsp12的手指和拇指亚结构域结合,而退出中的rna双链通过两个nsp8的延伸部分相互作用得以稳定。
2、sars-cov-2 rdrp具有若干特性,使其成为极具吸引力的抗病毒干预靶点。首先,其在病毒rna合成中的核心作用使其对病毒复制不可或缺。其次,冠状病毒变异株之间显著的结构和序列保守性表明,rdrp抑制剂可能对新兴变异株保持广谱效力。第三,人体内缺乏同源蛋白,可最大限度降低脱靶风险并提高治疗安全性。第四,目前已建立了多种用于rdrp抑制剂发现的高通量筛选系统,包括基于细胞、基于crispr/cas13a、基于荧光共振能量转移(fret)以及基于荧光检测的系统。这些因素共同确立了rdrp作为开发广谱抗冠状病毒治疗药物最有前景的靶点之一。
3、核苷类似物抑制剂(nis),如瑞德西韦和莫诺拉韦,是研究最早且最为广泛的sars-cov-2 rdrp抑制剂。它们通过不同的机制发挥作用:瑞德西韦作为链终止剂,而莫诺拉韦则诱导致死性诱变。然而,nis的临床疗效面临三大挑战:(i)与细胞内环境中大量存在的内源性核苷三磷酸(ntps)竞争;(ii)nsp14外切酶的校对活性;(iii)nsp12内耐药相关突变(如e802d和v792i)的出现。相比之下,nnis通常结合于别构位点,从而避免与ntp底物直接竞争。其作用机制通常涉及阻断聚合酶复合物的构象转变,而非抑制核苷酸掺入rna链,因而可能绕过nsp14介导的校对作用。此外,nnis的结构多样性使其能够结合rdrp的不同区域,如拇指、手掌和手指亚结构域,从而通过多靶点结合来拓宽克服耐药性的潜力。然而,除苏拉明和棉酚外,多数靶向sars-cov-2的nnis的作用机制尚不清楚。苏拉明通过空间位阻阻碍rna模板链和rna引物链在rdrp催化位点附近的结合;棉酚则阻断rna模板链的结合,并阻碍引物-模板双链的稳定。
4、药物重定位已成为快速识别新型nnis的重要策略,其利用已获fda批准的、安全性特征明确的现有药物。对fda药物库进行高通量筛选,为发现具有先前未被识别的抗rdrp活性的化合物提供了一条省时且成本效益高的途径。尽管此前的研究已通过靶向或部分筛选方法鉴定出若干候选nnis,但迄今为止,尚未有报道对fda批准药物库进行全面、系统的筛选,以专门发现sars-cov-2 rdrp的非核苷类抑制剂。
5、在正义单链rna病毒中,丙型肝炎病毒(hcv)因其rdrp(即ns5b)靶向的nnis研究最为深入。hcv ns5b已成为nnis开发的模板,其具有五个明确界定的别构位点:拇指结构域i/ii位点和手掌结构域i/ii/iii位点。相比之下,我们对sars-cov-2 rdrp的nnis的了解尚处于初步阶段,缺乏对其结合位点及对rdrp构象影响的认知。此外,已充分表征的hcv nnis能否靶向sars-cov-2 rdrp尚未得到全面评估。
6、目前已鉴定出多种靶向sars-cov-2 rdrp的nnis。然而,它们的评估是在不同的实验系统中进行的,包括基于细胞的和无细胞的测定。不同的测定条件和实验设计使得无法直接比较抑制效力。值得注意的是,尚无采用统一的无细胞测定法对这些抑制剂进行系统比较的研究。既往研究表明,nnis可结合于别构位点,阻止模板rna结合所必需的构象变化,或占据rna结合口袋,从而破坏rdrp-rna复合物的组装。尽管苏拉明和棉酚的结构和生化研究已阐明其破坏rdrp-rna相互作用的能力,但大多数nnis的抑制机制仍缺乏充分表征。
技术实现思路
1、本发明建立了一种基于荧光的高通量检测方法,用于筛选fda批准药物库,以发现靶向sars-cov-2 rdrp的新型nnis(非核苷酸抑制剂)。初步筛选出的阳性化合物,连同此前报道的靶向sars-cov-2和hcv的nnis,均采用基于凝胶的rna聚合酶活性测定法进行了系统评估和比较。我们的研究鉴定出了若干此前未知的sars-cov-2 rdrp nnis,包括维替泊芬、苯溴马隆、表没食子儿茶素没食子酸酯、米托蒽醌、三法罗汀、jtk-109和bilb-1941。此外,凝胶迁移率变动分析显示,这些nnis对rdrp-rna复合物形成的影响存在差异,提示其作用模式各不相同。具体的,
2、一方面,本发明提供了一种高通量筛选sars-cov-2 rdrp聚合酶抑制剂的方法,包括以下步骤:
3、(1)提供包含rdrp复合物、自引物rna底物和核苷三磷酸的反应体系,其中所述自引物rna底物在退火后形成双链rna区域和单链rna区域;
4、(2)在所述反应体系中加入荧光染料syto9,所述syto9选择性结合双链rna且结合后荧光发射增强,而与单链rna的相互作用极弱;
5、(3)在所述反应体系中加入待筛选化合物,在适宜条件下进行rdrp介导的引物延伸反应,所述引物延伸反应使双链rna区域延长,从而增加syto9的结合量并相应升高荧光信号;
6、(4)定量检测反应体系的荧光强度,将含有待筛选化合物的反应孔的荧光强度与对照反应的荧光强度进行比较,其中相对于对照反应显著降低荧光强度的化合物被鉴定为潜在的rdrp抑制剂。
7、在一些实施例中,所述自引物rna底物为50个核苷酸(50-nt)的自引物rna,其在退火后形成8-nt配对的双链rna区和30-nt的单链rna区;rdrp介导的引物延伸反应延伸所述8-nt双链rna区,从而增加syto9的结合量。
8、在一些实施例中,所述rdrp复合物由亚基nsp7、nsp8和nsp12纯化后组装而成。
9、在一些实施例中,在筛选之前,将各亚基nsp7、nsp8和nsp12分别在大肠杆菌中表达并纯化,按nsp12 : nsp8 : nsp7摩尔比为1 : 3 : 3于4°c孵育组装成具有聚合酶活性的功能性rdrp复合物。
10、在一些实施例中,所述高通量筛选采用多孔板形式,选自1536孔板或384孔板;当采用1536孔板时,反应总体积为5 μl,待筛选化合物的终浓度为10 μm;当采用384孔板时,反应总体积为20 μl,待筛选化合物的终浓度为10 μm。
11、在一些实施例中,所述反应体系还包含统一的终浓度为0.5%(v/v)的二甲基亚砜(dmso),所有检测孔和对照孔均含有相同浓度的dmso,以消除溶剂对荧光信号的影响。
12、在一些实施例中,所述对照反应包括:(a)阴性对照:以不含抑制剂的完整酶反应体系作为阴性对照,其产生高荧光信号;(b)阳性对照:以不含rdrp的反应体系作为阳性对照,其产生低荧光信号;(c)弱抑制剂参照:以已知rdrp非核苷酸抑制剂苏拉明作为弱抑制剂参照,在10 μm浓度下产生约50%的抑制率,用于验证酶对抑制的敏感性;所述弱抑制剂参照不替代无酶低信号对照。
13、在一些实施例中,所述反应体系中的反应缓冲液包含:50 mm tris-hcl(ph 8.0)、10 mm kcl、6 mm mgcl2、1 mm dtt(二硫苏糖醇)和0.01% triton x-100。
14、在一些实施例中,所述反应体系中各组分的终浓度分别为:rdrp复合物100 nm、自引物rna底物1 μm、atp 2 mm、syto9 0.5 μm;所述反应在37°c条件下孵育,荧光信号使用多功能读板器在激发波长485 nm和发射波长535 nm处检测。
15、在一些实施例中,所述高通量筛选的质量评价采用z′-因子进行评估;在1536孔板规格下,z′-因子值为0.824;在384孔板规格下,z′-因子值为0.727。
16、在一些实施例中,所述方法还包括对初筛阳性化合物进行挑取验证的步骤:(a)从初筛中选出对rdrp聚合酶活性抑制率大于50%的化合物;(b)在384孔板中对每个阳性化合物设置无酶对照,以排除具有自发荧光或直接干扰syto9-rna相互作用的化合物;(c)保留抑制率大于50%且在无酶对照中无效应的化合物。
17、在一些实施例中,所述方法还包括数据审查步骤:对初筛数据进行可视化审查,以排除已知rdrp抑制剂和表现出明显非特异性行为的化合物,所述非特异性行为包括变性剂行为或非特异性蛋白结合行为,从而优先保留新型候选化合物。
18、另一方面,本发明提供了非核苷酸抑制剂在抑制sars-cov-2 rna依赖性rna聚合酶酶活性中的用途,其特征在于,所述非核苷酸抑制剂选自以下化合物中的一种或多种:维替泊芬、苯溴马隆、表没食子儿茶素没食子酸酯(egcg)、米托蒽醌、他扎罗汀、棉酚、五没食子酰葡萄糖、bh3i-1、gsk-650394、c646、黄芩苷、槲皮素、冬凌草甲素、苏拉明、黄芩素、jtk-109和bilb-1941。
19、另一方面,本发明提供了非核苷酸抑制剂在制备抗sars-cov-2病毒药物中的用途,其特征在于,所述非核苷酸抑制剂选自以下化合物中的一种或多种:维替泊芬、苯溴马隆、表没食子儿茶素没食子酸酯(egcg)、米托蒽醌、他扎罗汀、棉酚、五没食子酰葡萄糖、bh3i-1、gsk-650394、c646、黄芩苷、槲皮素、冬凌草甲素、苏拉明、黄芩素、jtk-109和bilb-1941。
20、所述非核苷酸抑制剂通过破坏rdrp-rna复合物的形成或稳定性来抑制rdrp酶活性,所述破坏模式选自以下两种之一:(a)渐进性解离:在宽浓度范围内对rdrp-rna复合物形成的干扰逐渐增加,包括bh3i-1、gsk-650394、c646、冬凌草甲素和苏拉明;(b)突发性解离:在窄浓度窗口内对rdrp-rna复合物形成表现出陡峭的浓度依赖性阻断,包括维替泊芬、苯溴马隆、棉酚、表没食子儿茶素没食子酸酯(egcg)、他扎罗汀、五没食子酰葡萄糖、黄芩苷、jtk-109、bilb-1941和黄芩素。
21、所述非核苷酸抑制剂通过结合rdrp的变构位点抑制rdrp酶活性,其作用机制选自以下一种或多种:(a)阻止模板rna结合所需的构象变化;(b)占据rna模板结合口袋,破坏rdrp-rna复合物的组装;(c)阻断聚合酶复合物的构象转换;且所述抑制剂不被掺入rna链中,从而规避nsp14外切核酸酶介导的校对机制。
22、另一方面,本发明提供了一种用于高通量筛选sars-cov-2 rna依赖性rna聚合酶(rdrp)非核苷酸抑制剂的试剂盒,,包括:(i)由亚基nsp7、nsp8和nsp12纯化组装而成的功能性rdrp复合物;(ii)自引物rna底物,所述自引物rna底物为50-nt rna,退火后形成8 bp双链rna区和30-nt单链rna区;(iii)核苷三磷酸atp;(iv)荧光染料syto9,其选择性结合双链rna并导致荧光发射增强,而与单链rna的相互作用极弱;(v)反应缓冲液,包含tris-hcl(50 mm, ph 8.0)、kcl(10 mm)、mgcl2(6 mm)、dtt(1 mm)和triton x-100(0.01%)。
23、在一些实施例中,所述试剂盒还包括参照化合物苏拉明,其在10 μm浓度下对sars-cov-2 rdrp产生约50%的抑制率,用作弱抑制剂参照以验证酶对抑制的敏感性。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com