
一种4-氯-6-(三氟甲基)喹唑啉的制备方法及其在药物合成中的应用
本发明涉及有机合成,具体涉及一种4-氯-6-(三氟甲基)喹唑啉的制备方法及其在药物合成中的应用。
背景技术:
1、
n-((1-(6-(三氟甲基)喹唑啉-4-基)哌啶-3-基)甲基)甲磺酰胺(化合物sri-37330)是一种新型的硫氧还蛋白相互作用蛋白(txnip)抑制剂。txnip是连接高血糖与胰岛β细胞功能障碍的关键分子,在糖尿病状态下表达显著上调,通过抑制硫氧还蛋白的抗氧化功能,引发β细胞氧化应激和凋亡。化合物sri-37330通过抑制txnip,可保护β细胞功能、降低胰高血糖素水平、减少肝脏葡萄糖生成并逆转肝脂肪变性,在糖尿病治疗中具有重要潜力。
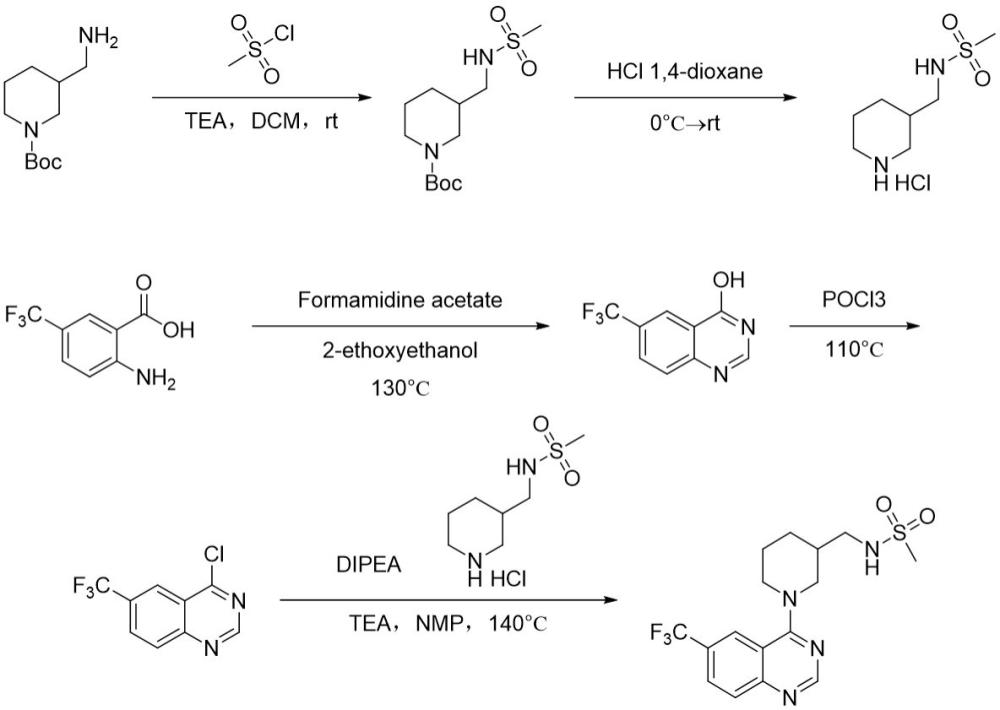
2、然而,现有化合物sri-37330的制备方法存在显著的工业化短板,尤其是关键中间体4-氯-6-(三氟甲基)喹唑啉的合成工艺缺陷尤为突出,制约了其规模化生产与应用。首先,在喹唑啉母核的构建环节,现有技术普遍采用2-氨基-4-(三氟甲基)苯甲酸与甲酰胺在超过150 ℃的高温高压条件下进行酰胺缩合环化,能耗极高且对设备耐压要求严苛。该步反应条件剧烈,不仅增加生产成本,也带来较大的安全风险。其次,在后续的氯化环节,传统工艺大量使用三氯氧磷(pocl3)、五氯化磷(pcl5)等强腐蚀性氯化试剂。这类试剂在高温下反应会生成大量含磷酸性废液,三废处理成本极高,不符合绿色化学的发展要求。更为关键的是,高温氯化过程易产生多氯取代杂质,与目标产物极性相近,分离纯化难度极大,导致单次收率偏低。例如现有技术wo2019/089693中报道的相关合成方法涉及5步反应,工艺包含大量加热步骤,能耗较大且产生大量含磷废液,最终目标物总收率仅为25%-40%左右:
3、
4、基于上述问题,有研究采用草酰氯、二氯亚砜等试剂进行低温氯化,但这类方案底物兼容性差,易破坏分子中的甲磺酰胺、哌啶等敏感侧链官能团,无法直接用于目标化合物的片段偶联。
5、综上所述,现有技术中4-氯-6-(三氟甲基)喹唑啉的合成方法存在高温高压、强腐蚀性试剂、三废量大、杂质多、收率低等系列问题,严重制约了以其作为中间的药物分子(例如化合物sri-37330)工业化生产。因此,开发一种反应条件温和、绿色环保、收率高且适于工业放大的制备方法,具有重要的实际意义和应用价值。
技术实现思路
1、基于现有技术中4-氯-6-(三氟甲基)喹唑啉的制备存在高温高压、使用强腐蚀性氯化试剂、三废量大且多氯取代杂质难以分离等问题,同时后续偶联工艺收率低、周期长,导致目标化合物sri-37330总收率低、难以工业化放大生产等问题,本发明提供了一种4-氯-6-(三氟甲基)喹唑啉的制备方法及其在药物合成中的应用,通过采用三氯甲基碳酸酯作为氯化试剂替代传统三氯氧磷等含磷强腐蚀性试剂,避免大量含磷酸性废液的产生,降低废液处理成本;同时反应条件温和,有效抑制多氯取代杂质的生成,产物纯度高、收率高,易于纯化处理,适于4-氯-6-(三氟甲基)喹唑啉的大规模工业化生产及高效制备药物
n-((1-(6-(三氟甲基)喹唑啉-4-基)哌啶-3-基)甲基)甲磺酰胺。
2、具体的,提供了以下技术方案:
3、本发明第一方面提供了一种4-氯-6-(三氟甲基)喹唑啉的制备方法,包括以下步骤:
4、将4-羟基-6-(三氟甲基)喹唑啉与氯化试剂在第一溶剂存在下进行加热反应,得到所述4-氯-6-(三氟甲基)喹唑啉;所述氯化试剂为三氯甲基碳酸酯和/或三氯甲酸三氯甲酯。
5、进一步地,所述4-羟基-6-(三氟甲基)喹唑啉与氯化试剂的投料摩尔比为1:(1-3),例如1:2。
6、进一步地,所述氯化试剂优选为三氯甲基碳酸酯。
7、进一步地,所述加热反应在催化剂存在下进行;优选地,所述催化剂为n,n-二甲基苯胺和/或n,n-二甲基甲酰胺,所述4-羟基-6-(三氟甲基)喹唑啉与催化剂的投料摩尔比为1:(0.45-0.75)。
8、进一步地,所述第一溶剂选自二氯乙烷和/或四氢呋喃。
9、进一步地,所述制备方法还包括4-羟基-6-(三氟甲基)喹唑啉的制备步骤,具体为:将2-氨基-4-(三氟甲基)苯甲酸与甲酰胺在第二溶剂存在下进行加热回流反应,得到4-羟基-6-(三氟甲基)喹唑啉。
10、优选地,所述2-氨基-4-(三氟甲基)苯甲酸与甲酰胺的投料摩尔比为1:(1.5-3),例如1:2,所述第二溶剂为乙二醇单甲醚,所述加热回流反应的温度为120-140 ℃,时间为9-15 h。
11、本发明第二方面提供了一种
n-((1-(6-(三氟甲基)喹唑啉-4-基)哌啶-3-基)甲基)甲磺酰胺的制备方法,包括以下步骤:
12、s1、将1-boc-3-氨甲基哌啶与甲磺酸酐在缚酸剂1及溶剂1的存在下进行甲磺酰化反应,得到1-boc-3-((甲磺酰胺基)甲基)哌啶;然后将制得的1-boc-3-((甲磺酰胺基)甲基)哌啶与脱保护试剂在溶剂2的存在下脱保护反应,得到3-((甲磺酰胺基)甲基)哌啶盐酸盐;
13、将2-氨基-4-(三氟甲基)苯甲酸与甲酰胺在溶剂3存在下进行加热回流反应,得到4-羟基-6-(三氟甲基)喹唑啉;然后将制得的4-羟基-6-(三氟甲基)喹唑啉与三氯甲基碳酸酯和/或三氯甲酸三氯甲酯在溶剂4存在下进行加热反应,得到所述4-氯-6-(三氟甲基)喹唑啉;
14、s2、将步骤s1制得的3-((甲磺酰胺基)甲基)哌啶盐酸盐与4-氯-6-(三氟甲基)喹唑啉在缚酸剂2及溶剂5的存在下反应,得到所述
n-((1-(6-(三氟甲基)喹唑啉-4-基)哌啶-3-基)甲基)甲磺酰胺。
15、进一步地,步骤s1中,所述1-boc-3-氨甲基哌啶与甲磺酸酐的投料摩尔比优选为1:(1.5-3),例如1:2。
16、进一步地,步骤s1中,所述缚酸剂1选自三乙胺、二异丙胺、二异丙基乙胺、碳酸钾中的至少一种,所述1-boc-3-氨甲基哌啶与缚酸剂1的投料摩尔比优选为1:(1.5-3)。
17、进一步地,步骤s1中,所述溶剂1选自二氯甲烷和/或四氢呋喃。
18、进一步地,步骤s1中,所述甲磺酰化反应在催化剂存在下进行,所述催化剂优选为n,n-二甲基甲酰胺,且所述催化剂与1-boc-3-氨甲基哌啶的投料摩尔比为(0.02-0.15):1。
19、进一步地,步骤s1中,所述甲磺酰化反应的温度为0-30 ℃,时间为1-3 h。
20、进一步地,步骤s1中,所述脱保护试剂为盐酸有机溶液和/或三氟乙酸,优选地,所述1-boc-3-((甲磺酰胺基) 甲基) 哌啶与脱保护试剂的投料摩尔比为1:(3-5)。
21、进一步地,步骤s1中,所述溶剂2选自二氧六环、乙酸乙酯、二氯甲烷中的一种或多种。
22、进一步地,步骤s1中,所述脱保护反应的温度为20-30 ℃,时间为1-3 h。
23、进一步地,步骤s1中,所述2-氨基-4-(三氟甲基)苯甲酸与甲酰胺的投料摩尔比为1:(1.5-3),例如1:2。
24、进一步地,步骤s1中,所述溶剂3优选为乙二醇单甲醚。
25、进一步地,步骤s1中,所述加热回流反应的温度优选为120-140 ℃,时间优选为9-15 h。
26、进一步地,步骤s1中,所述4-羟基-6-(三氟甲基)喹唑啉与三氯甲基碳酸酯和/或三氯甲酸三氯甲酯的投料摩尔比为1:(1-3),例如1:2。
27、进一步地,步骤s1中,所述加热反应在催化剂存在下进行;所述催化剂优选为n,n-二甲基苯胺和/或n,n-二甲基甲酰胺;所述4-羟基-6-(三氟甲基)喹唑啉与催化剂的投料摩尔比为1:(0.45-0.75)。
28、进一步地,步骤s1中,所述溶剂4选自二氯乙烷和/或四氢呋喃。
29、进一步地,步骤s1中,所述加热反应的温度为60-90 ℃,时间为4-7 h。
30、进一步地,步骤s2中,所述缚酸剂2选自三乙胺、二异丙胺、二异丙基乙胺、碳酸钾中的一种或多种,所述4-氯-6-(三氟甲基)喹唑啉与缚酸剂2的投料摩尔比优选为1:(2-4)。
31、进一步地,步骤s2中,所述溶剂5选自二氯甲烷、二氯乙烷、n,n-二甲基甲酰胺、n-甲基吡咯烷酮、四氢呋喃中的一种或多种。
32、进一步地,步骤s2中,所述反应的温度为20-30 ℃,时间为24-35 h。
33、本发明具有以下有益效果:
34、本发明在关键中间体4-氯-6-(三氟甲基)喹唑啉的制备中,首次采用三氯甲基碳酸酯或双三氯甲基碳酸酯作为氯化试剂,替代传统工艺中大量使用的三氯氧磷、五氯化磷等强腐蚀性、高污染氯化试剂。该氯化反应条件更为温和,有利于降低能耗和设备耐压要求;同时避免了大量含磷酸性废液的产生,三废处理成本大幅降低,符合绿色化学理念。此外,该氯化体系选择性高,有效抑制了多氯取代杂质的生成,单步收率可达90%以上,甚至高达97.30%,适合工业化放大生产;且体系多氯取代杂质含量显著降低,粗品无需柱层析即可直接用于后续偶联,适配工业化连续生产。
35、本发明提供了一种
n-((1-(6-(三氟甲基)喹唑啉-4-基)哌啶-3-基)甲基)甲磺酰胺的全流程制备方法。该方法以2-氨基-4-(三氟甲基)苯甲酸和1-boc-3-氨甲基哌啶为起始原料,其中1-boc-3-氨甲基哌啶经室温甲磺酰化(以催化量dmf搭配1.5-3倍当量甲磺酰化试剂与缚酸剂,抑制双磺酰化副产物)及温和hcl/二氧六环室温脱boc(避免哌啶环开环及甲磺酰胺水解),制得3-((甲磺酰胺基)甲基)哌啶盐酸盐(片段a),两步收率分别可高达94%和95%以上;2-氨基-4-(三氟甲基)苯甲酸与甲酰胺在乙二醇单甲醚中120-140 ℃环合(避免传统150℃以上高温高压),得到4-羟基-6-(三氟甲基)喹唑啉,收率可达95%以上,继而以三氯甲基碳酸酯为氯化试剂(替代三氯氧磷、五氯化磷等强腐蚀性试剂)在60-90 ℃温和氯化,制得4-氯-6-(三氟甲基)喹唑啉(片段b),该步大幅减少含磷酸性废液及多氯取代杂质,粗品无需柱层析;片段a与片段b在二氯甲烷中于室温条件下经snar偶联(2-4倍当量缚酸剂调控ph,抑制三氟甲基脱氟及哌啶氮多烷基化副反应,24-35小时完成反应,单步偶联收率可达80%,全流程总收率达68%以上。本发明整体采用室温及中低温反应条件,原料廉价易得、操作简便、杂质可控、三废少,目标产物仅需乙醇简单结晶即可达到高纯度,适用于公斤级及吨级工业化放大生产。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com