
一种二氢菲类天然产物及其衍生物的发散性全合成方法
本发明涉及药物化学和有机合成,具体涉及一种灯心草属二氢菲类天然产物(包括灯心草酚juncusol、厄弗酚effusol、effususol a、gerardiin e等)及其衍生物的通用发散性全合成方法。
背景技术:
1、二氢菲类(dihydrophenanthrenes, dps)化合物是广泛存在于灯心草科(juncaceae)及兰科(orchidaceae)等植物中的一类特征性次级代谢产物。其中灯心草(
juncus effususl.)的干燥茎髓在传统中医药中被称为“灯心草”,具有清心火、利小便之功效。从灯心草属植物中分离得到的菲类天然产物,如灯心草酚(juncusol)、厄弗酚(effusol)、effususol a和gerardiin e等,具有广泛的生物活性,包括抗炎、抗肿瘤、抗菌、抗氧化及神经保护等多种药理作用,引起了药物化学工作者的广泛关注。然而,上述天然产物在植物中的含量极低,通过传统的植物提取分离方法难以获得足量样品。
2、1979年,andrew s. kende首次报道了灯心草酚(juncusol)的全合成(j. am.chem. soc. 1979, 101, 7081-7082)。该方法虽然能够制备目标分子,但由于关键ullmann偶联步骤的固有局限性,该路线严格局限于对称的二氢菲类底物的构建,无法应用于非对称取代的灯心草属天然产物的合成,底物适用范围极为狭窄。1991年,peter a. jacobi开发了基于烯炔底物电环化反应的juncusol替代合成路线(j. am. chem. soc. 1991, 113,7288-7290)。然而,该方法的关环效率对a环的取代基模式高度敏感,不同取代基往往导致环化产率大幅波动甚至关环失败,这严重影响了该方法的通用性,无法用于构建多样化的二氢菲类天然产物类似物库。另一方面,sargent于1984年报道了effusol的首次全合成(j.chem. soc., perkin trans. 1 1984, 1353-1358)。该路线需要经过繁琐的多取代苯起始原料的制备,合成步骤冗长,且底物适用范围极窄,仅能用于effusol本身的合成,无法推广至其他同类天然产物的制备。总体而言,上述已报道的合成路线均存在通用性差、底物适应性有限等缺陷,极大地阻碍了该类天然产物的发散性合成和规模化制备。
3、截至目前,本领域尚未见以廉价易得的2-(3-甲氧基-2-甲基苯基)乙酸等简单苯衍生物为起始原料,经由miyaura硼化、suzuki交叉偶联、光化学环化以及后期立体选择性发散策略,系统性制备多种非对称灯心草属天然产物的技术报道。因此,开发一条原料廉价易得、反应条件温和、避开严苛对称性限制,且能实现系列目标分子克级规模发散性合成的全合成技术平台,是本领域亟待解决的技术难题,具有重大的学术价值和深远的工业应用前景。
技术实现思路
1、本发明所要解决的技术问题在于克服上述现有技术的不足,提供一种操作简便、成本较低、收率较高,且具备高度普适性的二氢菲类天然产物(如灯心草酚juncusol、厄弗酚effusol、effususol a及gerardiin e等)及其衍生物的发散性全合成方法,为上述天然产物的药理活性研究和工业化生产奠定基础。
2、为了实现上述目的,本发明采用的技术方案是:一种二氢菲类天然产物及其衍生物的发散性全合成方法,其特征在于,所述方法打破了传统路线的限制,构建了一个包含三大核心步骤的通用发散性合成平台:
3、第一步(非对称联芳基骨架的模块化构建):以廉价易得的芳基硼酸化合物与芳基卤代物为原料,在金属钯催化剂和碱的共同作用下进行偶联反应,高效构筑非对称联芳基中间体;
4、第二步(光催化的二氢菲三环母核构建):将上述非对称联芳基中间体转化为具备末端烯烃的光反应前体,在惰性气体保护下,于有机溶剂中通过高压汞灯照射进行分子内光化学环化反应,得到二氢菲三环母核共同中间体;
5、第三步(发散性衍生化修饰):以上述二氢菲三环母核为统一平台,经由脱甲基反应、wittig亚甲基化反应、或cbs不对称催化还原及脱保护反应中的一种或多种组合,发散性合成多种二氢菲类天然产物及其手性衍生物。
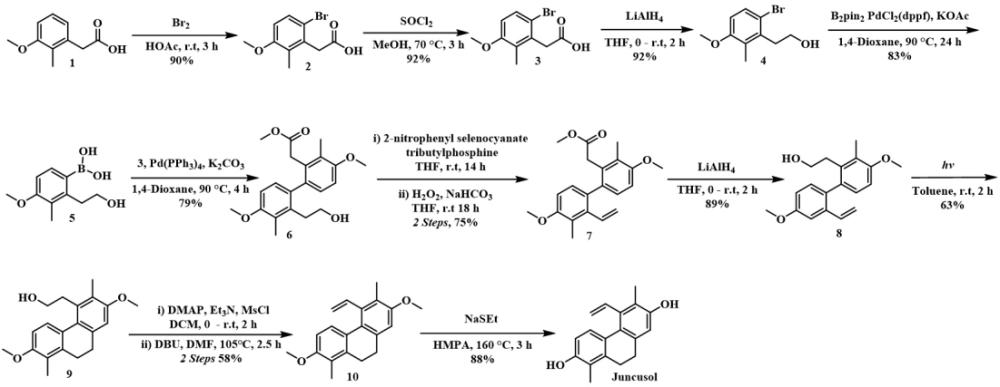
6、作为本发明第一种优选的技术方案,当所述全合成方法用于制备天然产物灯心草酚(juncusol)时,包括下述步骤:
7、(1)以化合物1 2-(3-甲氧基-2-甲基苯基)乙酸为起始原料,经芳环卤化反应得到化合物2;
8、(2)将化合物2进行酯化反应,得到化合物3;
9、(3)将化合物3用还原剂还原,得到化合物4;
10、(4)将化合物4进行硼化反应,得到硼酸化合物5;
11、(5)将化合物3与化合物5在钯催化剂作用下进行suzuki偶联反应,得到联芳中间体化合物6;
12、(6)将化合物6进行grieco-sharpless消除反应,得到烯烃化合物7;
13、(7)将化合物7用还原剂还原,得到化合物8;
14、(8)将化合物8进行光环化反应,得到环化产物化合物9;
15、(9)将化合物9中的羟基转化为离去基团,并在有机碱作用下消除,得到烯烃化合物10;
16、(10)将化合物10进行脱甲基反应,得到目标产物灯心草酚;
17、上述各化合物的结构式及反应式如下所示:
18、
19、x选自卤素(例如cl、br、i);r1选自c1-6烷基(例如c1-4烷基,例如甲基、乙基、丙基、丁基);r2选自硼酸或硼酸酯。
20、作为优选的技术方案:所述步骤(1)中,芳环卤化反应采用卤化试剂进行,所述卤化试剂选自氯化试剂、溴化试剂或碘化试剂中的一种或多种;反应在有机溶剂中进行,起始原料2-(3-甲氧基-2-甲基苯基)乙酸与卤化试剂的摩尔比为1:1~1:3,反应温度为室温至回流,反应时间为2~10小时。
21、进一步优选地,所述溴化试剂为液溴,2-(3-甲氧基-2-甲基苯基)乙酸与液溴的摩尔比为1:1~1:3,反应在有机溶剂中进行,反应温度为室温至回流,反应时间为2~10小时。
22、作为优选的技术方案:所述步骤(2)中,酯化反应在醇类溶剂和酸性催化剂存在下进行,所述醇类溶剂选自c1–c6醇,优选为c1–c4醇,更优选为甲醇、乙醇、丙醇或丁醇;所述酸性催化剂选自硫酸、盐酸、对甲苯磺酸、甲磺酸、氯化亚砜中的一种或多种;反应温度为回流温度,反应时间为4~12小时。
23、作为优选的技术方案:所述步骤(3)中,还原反应为酯基还原反应,所述还原剂选自氢化铝锂、硼氢化钠或硼氢化锂中的一种,优选氢化铝锂;溶剂选自四氢呋喃、乙醚或二甘醇二甲醚中的一种或多种;化合物3与还原剂的摩尔比为1:1~1:5,反应温度为0℃至回流,反应时间为2~8小时。
24、作为优选的技术方案:所述步骤(4)中,硼化反应为miyaura硼化反应,所述催化剂为钯催化剂,选自pdcl2(dppf)、pd(pph3)4、pd2(dba)3、pd(oac)2、pdcl2中的一种或多种,优选为pdcl2(dppf);所述碱选自醋酸钾、醋酸钠、碳酸钾、碳酸钠、碳酸铯、磷酸钾中的一种或多种,优选为醋酸钾;所述硼源为联硼酸频哪醇酯;化合物4与联硼酸频哪醇酯的摩尔比为1:1~1:3,所述钯催化剂用量为化合物4重量的1~15%,优选为5~15%;溶剂为二甲基亚砜、二氧六环、n,n-二甲基甲酰胺、四氢呋喃中的一种或多种,反应温度为80~120℃,反应时间为10~24小时。
25、作为优选的技术方案:所述步骤(5)中,所述suzuki偶联反应所用的钯催化剂选自pdcl2(dppf)、pd(pph3)4、pd2(dba)3、pd(oac)2、pdcl2中的一种或多种,优选为pd(pph3)4;所述碱选自醋酸钾、醋酸钠、碳酸钾、碳酸钠、碳酸铯、磷酸钾中的一种或多种,优选碳酸钾;化合物5与化合物3的摩尔比为1:0.8~1:1.5,催化剂用量为化合物5摩尔量的1%~10%,溶剂为二甲基亚砜、二氧六环、n,n-二甲基甲酰胺、四氢呋喃中的一种或多种和水的混合溶剂,反应温度为80~110℃,反应时间为8~20小时。
26、作为优选的技术方案:所述步骤(6)中,grieco-sharpless消除反应包括以下操作:先将化合物6与有机硒化试剂和膦试剂反应,形成相应的有机硒中间体,再加入氧化剂进行氧化消除,得到化合物7;所述有机硒化试剂选自邻硝基苯硒氰酸酯、芳基硒氰酸酯或其他能够形成相应有机硒中间体的硒化试剂中的一种或多种;所述膦试剂选自三正丁基膦、三苯基膦、三乙基膦或其他有机膦试剂中的一种或多种;所述氧化剂选自过氧化氢、间氯过氧苯甲酸、过氧化尿素或其他能够促进有机硒中间体氧化消除的氧化剂中的一种或多种;反应温度为室温,反应时间为24~48小时。
27、作为优选的技术方案:所述步骤(7)中,还原反应为酯基还原反应,所述还原剂选自氢化铝锂、硼氢化钠或硼氢化锂中的一种,优选氢化铝锂;溶剂选自四氢呋喃、乙醚或二甘醇二甲醚中的一种或多种;化合物7与还原剂的摩尔比为1:1~1:5,反应温度为0℃至回流,反应时间为2~8小时。
28、作为优选的技术方案:所述步骤(8)中,光环化反应为光诱导环化反应,采用光源对反应体系进行照射,所述光源选自高压汞灯、汞灯、氙灯、led光源或其他能够引发所述光环化反应的光源,优选为高压汞灯;所述光源的功率为100~1000w,优选为300~500w;反应在惰性气体保护下进行,所述惰性气体选自氩气、氮气或氦气中的一种或多种,优选为氩气;反应溶剂选自二氯甲烷、氯仿、乙酸乙酯、四氢呋喃、乙腈、甲苯或其他适用于光环化反应的有机溶剂中的一种或多种;反应温度为室温或低于室温,反应时间为6~72小时,优选为12~48小时。
29、作为优选的技术方案:所述步骤(9)中,包括羟基活化和消除两个步骤;其中,羟基活化反应中,将羟基转化为离去基团的试剂选自磺酰氯类、磺酸酐类或其他能够将羟基转化为离去基团的试剂,优选选自对甲苯磺酰氯、甲磺酰氯或三氟甲磺酸酐中的一种或多种;所述羟基活化反应所采用的有机碱选自三乙胺、二异丙基乙胺、吡啶、4-二甲氨基吡啶中的一种或多种;消除反应所用的有机碱选自1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu)、1,5-二氮杂双环[4.3.0]壬-5-烯(dbn)、三乙胺、二异丙基乙胺、叔丁醇钾或其他能够促进消除反应的有机碱中的一种或多种;反应温度为室温至80℃,反应时间为2~8小时。
30、作为优选的技术方案:所述步骤(10)中,脱甲基反应所用的试剂选自硫醇盐类试剂、卤化硼类试剂、强酸类试剂、硅基卤化物类试剂或其他能够脱除芳基甲醚保护基的试剂中的一种或多种;具体地,所述脱甲基试剂优选选自硫代乙醇钠、硫代甲醇钠、硫代乙醇锂、硫代甲醇锂、十二烷基硫醇钠、三溴化硼、三氯化硼、碘化三甲基硅烷、吡啶盐酸盐、氢溴酸或氢碘酸中的一种或多种,更优选为硫代甲醇钠、硫代乙醇钠或三溴化硼;反应溶剂选自n,n-二甲基甲酰胺、六甲基磷酰胺、n-甲基吡咯烷酮、二氯甲烷、氯仿、1,2-二氯乙烷中的一种或多种;反应温度为100~150℃或-78℃至室温,反应时间为4~12小时。
31、作为本发明第二种优选的技术方案,当所述全合成方法用于制备厄弗酚(effusol)时,包括下述步骤:
32、(11)将化合物5与2-溴-5-甲氧基苄基乙酸酯在钯催化剂和碱作用下进行suzuki偶联反应,得到联芳中间体11;
33、(12)将化合物11中的羟基转化为易离去基团,得到化合物12;
34、(13)将化合物12在碱金属碘化物存在下,经有机碱消除反应,得到烯烃化合物13;
35、(14)将化合物13中的乙酰基还原为羟基,得到化合物14;
36、(15)将化合物14进行光环化反应,得到环化产物化合物15;
37、(16)将化合物15经氧化反应,得到醛中间体化合物16;
38、(17)将化合物16经wittig反应引入末端双键,得到烯烃化合物17;
39、(18)将化合物17进行脱甲基反应,得到目标产物厄弗酚(effusol);
40、上述各化合物的结构式及反应式如下所示:
41、
42、r2选自硼酸或硼酸酯;r3选自三氟甲磺酸根、甲磺酸根、对甲苯磺酸根、苯磺酸根。
43、作为优选的技术方案:所述步骤(11)中,suzuki偶联反应所用的钯催化剂选自pdcl2(dppf)、pd(pph3)4、pd2(dba)3、pd(oac)2、pdcl2中的一种或多种,优选为pd(pph3)4,所述碱选自醋酸钾、醋酸钠、碳酸钾、碳酸钠、碳酸铯、磷酸钾中的一种或多种,优选碳酸钾;化合物5与2-溴-5-甲氧基苄基乙酸酯的摩尔比为1:0.8~1:1.5,催化剂用量为化合物5摩尔量的1%~10%,溶剂为二甲基亚砜、二氧六环、n,n-二甲基甲酰胺、四氢呋喃中的一种或多种和水的混合溶剂,反应温度为80~110℃,反应时间为10~20小时。
44、作为优选的技术方案:所述步骤(12)中,将羟基转化为磺酸酯的试剂选自磺酰氯类、磺酸酐类或其他能够将羟基转化为离去基团的试剂,优选选自对甲苯磺酰氯、甲磺酰氯或苯磺酰氯中的一种或多种;反应在有机碱存在下进行,所述有机碱选自三乙胺、二异丙基乙胺、吡啶、4-二甲氨基吡啶中的一种或多种;化合物11与对甲苯磺酰氯的摩尔比为1:1~1:2,溶剂为二氯甲烷,反应温度为0℃至室温,反应时间为2~8小时。
45、作为优选的技术方案:所述步骤(13)中,碱金属碘化物选自碘化钠、碘化钾、碘化锂中的一种或多种,更优选为碘化钠;化合物12与碘化钠的摩尔比为1:1~1:5,反应溶剂丙酮、丁酮、乙腈、n,n-二甲基甲酰胺、二甲基亚砜或六甲基磷酰胺中的一种或多种,优选为丙酮或乙腈,反应温度为室温至回流,反应时间为2~8小时;消除反应所用的有机碱选自1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu)、1,5-二氮杂双环[4.3.0]壬-5-烯(dbn)、三乙胺、二异丙基乙胺、叔丁醇钾或其他能够促进消除反应的有机碱中的一种或多种,优选为1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu);化合物12与dbu的摩尔比为1:1~1:5,反应温度为室温至60℃,反应时间为1~4小时。
46、作为优选的技术方案:所述步骤(14)中,将乙酰基还原为羟基所用的还原剂选自硼氢化钠、硼氢化锂、硼氢化钾、氰基硼氢化钠、氢化铝锂、二异丁基氢化铝)中的一种或多种,优选硼氢化钠;化合物13与还原剂的摩尔比为1:1~1:5,溶剂选自甲醇、乙醇、异丙醇、叔丁醇、四氢呋喃、2-甲基四氢呋喃、乙醚、1,4-二氧六环或二甘醇二甲醚中的一种或多种,更优选为甲醇、乙醇或四氢呋喃中的一种,反应温度为0℃至室温,反应时间为2~6小时。
47、作为优选的技术方案:所述步骤(15)中,光环化反应为光诱导环化反应,采用光源对反应体系进行照射,所述光源选自高压汞灯、汞灯、氙灯、led光源或其他能够引发所述光环化反应的光源,优选为高压汞灯;所述光源的功率为100~1000w,优选为300~500w;反应在惰性气体保护下进行,所述惰性气体选自氩气、氮气或氦气中的一种或多种,优选为氩气;反应溶剂选自二氯甲烷、氯仿、乙酸乙酯、四氢呋喃、乙腈、甲苯或其他适用于光环化反应的有机溶剂中的一种或多种;反应温度为室温或低于室温,反应时间为6~72小时,优选为12~48小时。
48、作为优选的技术方案:所述步骤(16)中,氧化反应所用的氧化剂选自dess-martin过碘烷、2-碘酰基苯甲酸、氯铬酸吡啶盐、重铬酸吡啶盐、三氧化铬-吡啶络合物、高钌酸四正丙铵/n-甲基吗啉-n-氧化物体系或2,2,6,6-四甲基哌啶-1-氧基/次氯酸钠体系(tempo/naclo)中的一种或多种,优选为dess-martin过碘烷,化合物15与氧化剂的摩尔比为1:1~1:3,溶剂选自二氯甲烷、氯仿、1,2-二氯乙烷、二甲基亚砜、n,n-二甲基甲酰胺、四氢呋喃或乙腈中的一种或多种,优选为二氯甲烷,反应温度为室温,反应时间为1~4小时。
49、作为优选的技术方案:所述步骤(17)中,wittig反应所用的试剂为甲基三苯基卤化鏻、甲基三苯基溴化鏻、甲基三苯基碘化鏻中的一种或多种,优选为甲基三苯基卤化鏻;碱选自正丁基锂、叔丁醇钾或六甲基二硅基胺基锂、六甲基二硅基胺基钠、六甲基二硅基胺基钾、二异丙基氨基锂、氢化钠中的一种或多种,优选正丁基锂;溶剂选自四氢呋喃、2-甲基四氢呋喃、乙醚、甲基叔丁基醚、1,4-二氧六环、甲苯、二甲苯或二甲基亚砜中的一种或多种,优选为四氢呋喃或乙醚,反应温度为-78℃至室温,反应时间为2~8小时。
50、作为优选的技术方案:所述步骤(18)中,脱甲基反应所用的试剂选自硫醇盐类试剂、卤化硼类试剂、强酸类试剂、硅基卤化物类试剂或其他能够脱除芳基甲醚保护基的试剂中的一种或多种;具体地,所述脱甲基试剂优选选自硫代乙醇钠、硫代甲醇钠、硫代乙醇锂、硫代甲醇锂、十二烷基硫醇钠、三溴化硼、三氯化硼、碘化三甲基硅烷、吡啶盐酸盐、氢溴酸或氢碘酸中的一种或多种,更优选为硫代甲醇钠、硫代乙醇钠或三溴化硼中的一种;反应溶剂选自n,n-二甲基甲酰胺、六甲基磷酰胺、n-甲基吡咯烷酮、二氯甲烷、氯仿、1,2-二氯乙烷中的一种或多种;反应温度为100~150℃或-78℃至室温,反应时间为4~12小时。
51、作为本发明第三种优选的技术方案,当从共同中间体发散合成天然产物化合物18、天然产物化合物19、手性天然产物(
s)/(
r)-effususol a及(
s)/(
r)-gerardiin e时,包括下述步骤:
52、(19)将化合物15进行脱甲基反应,得到天然产物化合物18;
53、(20)将化合物16进行脱甲基反应,得到天然产物化合物19;
54、(21)以化合物19为共同前体,经苄基保护,得到化合物20;
55、(22)将化合物20与格氏试剂反应,得到差向异构体混合物21;
56、(23)将差向异构体混合物21进行氧化反应,得到酮化合物22;
57、(24)将化合物22经不对称还原反应,分别得到手性醇化合物23和化合物25;
58、(25)将手性醇化合物23和化合物25分别进行甲基化反应,得到化合物24和化合物26;
59、(26)将化合物24、化合物26、化合物23和化合物25分别进行脱苄基保护反应,分别得到目标天然产物 (
s)-effususol a、(
r)-effususol a、(
s)-gerardiin e和(
r)-gerardiin e;
60、上述各化合物的结构式及反应式如下所示:
61、。
62、作为优选的技术方案:所述步骤(19)和步骤(20)中,脱甲基反应所用的试剂选自硫醇盐类试剂、卤化硼类试剂、强酸类试剂、硅基卤化物类试剂或其他能够脱除芳基甲醚保护基的试剂中的一种或多种;具体地,所述脱甲基试剂优选选自硫代乙醇钠、硫代甲醇钠、硫代乙醇锂、硫代甲醇锂、十二烷基硫醇钠、三溴化硼、三氯化硼、碘化三甲基硅烷、吡啶盐酸盐、氢溴酸或氢碘酸中的一种或多种,更优选为硫代甲醇钠、硫代乙醇钠或三溴化硼中的一种;反应溶剂选自n,n-二甲基甲酰胺、六甲基磷酰胺、n-甲基吡咯烷酮、二氯甲烷、氯仿、1,2-二氯乙烷中的一种或多种;反应温度为100~150℃或-78℃至室温,反应时间为4~12小时。
63、作为优选的技术方案:所述步骤(21)中,苄基保护所用的试剂选自苄基氯、苄基溴、苄基碘、对甲苯磺酸苄酯、甲磺酸苄酯或三氟甲磺酸苄酯中的一种或多种,优选为苄基溴,碱选自碳酸钾、碳酸钠、碳酸铯、碳酸氢钾、碳酸氢钠、氢氧化钠、氢氧化钾、氢化钠、三乙胺、二异丙基乙胺(dipea)、吡啶或 1,8-二氮杂双环[5.4.0]十一碳-7-烯(dbu)中的一种或多种,优选为碳酸钾;化合物19与苄基溴的摩尔比为1:2~1:5,溶剂选自n,n-二甲基甲酰胺、二甲基亚砜、n-甲基吡咯烷酮、丙酮、丁酮、乙腈、四氢呋喃或1,4-二氧六环中的一种或多种,更优选为丙酮或乙腈中的一种,反应温度为室温至回流,反应时间为4~12小时。
64、作为优选的技术方案:所述步骤(22)中,格氏试剂为甲基碘化镁、甲基溴化镁或甲基氯化镁中的一种或多种,优选甲基溴化镁;化合物20与甲基格氏试剂的摩尔比为1:1~1:3;溶剂选自无水四氢呋喃、无水 2-甲基四氢呋喃、无水乙醚、无水甲基叔丁基醚(mtbe)、无水环戊基甲醚(cpme)、无水 1,4-二氧六环、无水甲苯或无水正己烷中的一种或多种,优选为无水四氢呋喃或无水乙醚,反应温度为-78℃至室温,反应时间为2~6小时。
65、作为优选的技术方案:所述步骤(23)中,氧化反应所用的氧化剂选自dess-martin过碘烷、2-碘酰基苯甲酸、氯铬酸吡啶盐、重铬酸吡啶盐、三氧化铬-吡啶络合物、高钌酸四正丙铵/n-甲基吗啉-n-氧化物体系或 2,2,6,6-四甲基哌啶-1-氧基/次氯酸钠体系(tempo/naclo)中的一种或多种,优选dess-martin过碘烷;化合物21与氧化剂的摩尔比为1:1~1:3,溶剂为二氯甲烷,反应温度为室温,反应时间为2~8小时。
66、作为优选的技术方案:所述步骤(24)中,不对称还原反应所用的手性试剂选自(r)-cbs催化剂、(s)-cbs催化剂及其b-取代衍生物(所述b-取代衍生物选自 b-甲基、b-丁基、b-苯基取代的恶唑硼烷手性催化剂),优选为(r)-cbs催化剂或(s)-cbs催化剂,还原剂为硼烷或儿茶酚硼烷,优选硼烷;催化剂用量为酮中间体22摩尔量的5%~30%;溶剂为四氢呋喃、乙醚、甲基叔丁基醚、二甲苯、甲苯中的一种或多种,优选为无水四氢呋喃或无水甲苯,反应温度为-78℃至室温,反应时间为4~12小时。
67、作为优选的技术方案:所述步骤(25)中,甲基化反应所用的甲基化试剂选自碘甲烷、溴甲烷、硫酸二甲酯、三氟甲磺酸甲酯、对甲苯磺酸甲酯、甲磺酸甲酯、重氮甲烷中的一种或多种,优选碘甲烷;碱选自氢化钠、氢化钾、氢化锂、碳酸钾、碳酸钠、碳酸铯、氢氧化钠、氢氧化钾、叔丁醇钾、叔丁醇钠、六甲基二硅基胺基锂、六甲基二硅基胺基钠、二异丙基乙胺或 1,8-二氮杂双环[5.4.0]十一碳-7-烯中的一种或多种,优选氢化钠;手性醇中间体与甲基化试剂的摩尔比为1:1~1:5,溶剂选自四氢呋喃、2-甲基四氢呋喃、1,4-二氧六环、无水乙醚、n,n-二甲基甲酰胺、n,n-二甲基乙酰胺、二甲基亚砜、n-甲基吡咯烷酮、乙腈或二氯甲烷中的一种或多种,优选为四氢呋喃、n,n-二甲基甲酰胺或乙腈,反应温度为0℃至室温,反应时间为4~12小时。
68、作为优选的技术方案:所述步骤(26)中,脱苄基保护反应采用氢解方法,催化剂选自钯碳(pd/c)、钯黑、铂碳(pt/c)、二氧化铂或雷尼镍(raney ni)中的一种或多种,优选为钯碳(pd/c),氢源为氢气,氢气压力为0.1~5.0 mpa,优选为0.1~1.0 mpa;或者采用酸性试剂进行脱保护,酸性试剂选自三溴化硼、三氯化硼、三氟化硼乙醚络合物、氯化铝、四氯化钛、三氟乙酸、三氟甲磺酸、甲磺酸、氢溴酸或氢碘酸中的一种或多种,优选为三氟乙酸、三氯化硼或三溴化硼;反应温度为室温至回流,反应时间为4~24小时。
69、与现有技术相比,本发明的优点在于:
70、(1)本发明采用模块化的suzuki交叉偶联反应拼装前体,成功绕过了传统ullmann反应仅能合成高度对称二氢菲骨架的致命缺陷,实现了各种复杂非对称取代灯心草属天然产物的高效构建。
71、(2)本发明以廉价易得的2-(3-甲氧基-2-甲基苯基)乙酸为起始物料,通过简洁高效的合成路线实现了灯心草酚(juncusol)、厄弗酚(effusol)以及effususol a和gerardiin e等多种灯心草属天然产物的全合成,为这些天然产物的药理活性研究和临床应用奠定了物质基础。
72、(3)本发明的合成路线采用了汇聚式合成策略和发散性合成策略,关键中间体得到最大化利用,合成效率大大提高,是一条操作简便、成本较低的合成路线。
73、(4)本发明在effusol的合成中,首次发现了乙酰基对光环化反应的抑制机制,并通过将乙酰基还原为羟基解决了该问题,为同类光环化反应的设计提供了重要的理论指导。
74、(5)本发明避免了使用正丁基锂拔溴、强酸促进消除等苛刻反应条件,采用grieco-sharpless消除和cbs不对称还原等温和高效的反应,提高了反应的选择性和收率,降低了操作风险。
75、(6)本发明在effusol合成中,采用对甲苯磺酰氯/碘化钠/dbu体系实现烯烃的构建,有效避免了邻硝基苯硒氰酸酯等高成本、高毒性试剂的使用,降低了合成成本和安全隐患。
76、(7)本发明通过cbs不对称还原策略,首次实现了effususol a和gerardiin e系列手性天然产物的对映选择性合成,为手性灯心草属天然产物的药物开发提供了技术支持。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com