
一种房水伊维菌素的液相色谱串联质谱检测方法与流程
本发明涉及伊维菌素体外检测,尤其涉及一种房水伊维菌素的液相色谱串联质谱检测方法。
背景技术:
1、伊维菌素(ivermectin)是一种广谱、高效、低毒的大环内酯类抗生素抗寄生虫药,对体内外寄生虫特别是线虫和节肢动物均有良好驱杀作用。其驱杀作用机制在于增加虫体的抑制性递质γ-氨基丁酸(gaba)的释放,以及打开谷氨酸控制的cl-离子通道,增强神经膜对cl-的通透性,从而阻断神经信号的传递,最终使虫体神经麻痹、肌肉细胞失去收缩能力而导致虫体死亡。
2、目前,伊维菌素的定量检测研究主要集中于食品动物可食性组织残留检测领域,现有文献报道的检测基质以肌肉等固体组织为主,其技术方案大体可分为以下两类:
3、第一类为液相色谱-荧光检测法(hplc-fld)。例如,中国专利文献cn103543224b公开了一种鱼肉中阿维菌素和伊维菌素残留的检测方法,该方法称取5.0g鱼肉样品,以乙腈提取后,采用中性氧化铝固相萃取柱以目标物吸附模式净化(正己烷上样、淋洗,甲醇洗脱,弃去全部正己烷流出液,仅收集甲醇洗脱液),减压旋蒸至干,再以n-甲基咪唑和三氟乙酸酐于25℃衍生化反应15min,乙腈定容后经c18反相柱进行荧光检测,方法检出限为1µg/kg,定量限为3µg/kg。此外,现有文献中亦有草鱼组织中阿维菌素和伊维菌素多残留的液相色谱检测方法的报道,其以乙腈匀浆提取,氮气吹干后测定。上述荧光法虽可实现组织中伊维菌素的检测,但存在如下不足:取样量大(克级);前处理流程冗长,需经历提取、固相萃取、浓缩、衍生化等多步操作;衍生化产物的稳定性有限,须在定容后的有限时间内完成测定,不利于大批量样品检测。
4、第二类为液相色谱-串联质谱法(lc-ms/ms)。例如,中国专利文献cn105181839a公开了一种以多拉菌素为内标物、使用液质联用仪检测羊肌肉组织中伊维菌素残留量的方法,该方法称取2.0g羊肌肉组织,以乙腈匀浆提取后,经碱性氧化铝固相萃取柱净化、氮气吹干,残渣以乙腈复溶后进样,采用内标法定量,方法检出限为0.3µg/kg,定量限为0.5µg/kg。此外,现有文献中亦有针对猪肉等其他动物组织的液质联用检测方法,以及血浆、血清中伊维菌素的液相色谱或液质联用检测方法的报道。
5、综观上述现有技术,其普遍存在以下缺陷:均以克级固体组织或较大体积的血液为检测对象,通过有机溶剂多次提取、氧化铝类固相萃取柱净化、浓缩复溶等步骤完成样品前处理。上述技术方案均是针对“样品量大、基质中脂肪及蛋白质等杂质含量高”的组织样品而设计的,其技术目的在于通过固相萃取去除大量脂溶性杂质对检测的干扰,该目的与手段的适配均建立在样品量充足的前提之上。
6、在眼科领域,伊维菌素已被研究用于治疗某些眼部疾病,如眼部寄生虫感染和某些眼部炎症性疾病。研究表明,伊维菌素具有抗炎和免疫调节作用,可能对眼部疾病有一定的治疗潜力。然而,现有研究缺乏其在眼部组织尤其是房水中的药代动力学数据,直接阻碍了伊维菌素眼部制剂的开发。房水作为检测基质与上述组织样品存在本质差异,现有技术的方法无法适用于房水中伊维菌素的检测,具体体现在以下方面:
7、(1)、样品量无法匹配,现有前处理路线在房水检测中不可实施:单只实验动物(如新西兰兔)可安全采集的房水量仅为数十微升级别(如30µl),与现有技术要求的2 ~ 5g组织样品相差约五个数量级。现有固相萃取柱的填料量及柱死体积通常为毫升级别,其上样、淋洗、洗脱过程中涉及的溶剂体积远大于房水样品本身的体积,目标物在柱内的保留与损失无法控制和校正;对于微升级的房水样品,固相萃取路线无法实施,且经实验发现,房水基质中伊维菌素存在严重吸附问题,且常规抗吸附手段难以解决此类吸附所导致的响应损失问题,导致定量数据严重不稳定,无法满足生物样品定量分析对精密度和准确度的要求;
8、(2)、常规沉淀剂、稀释剂及流动相体系难以适配房水样品的稳定检测。采用本领域常规的甲醇、乙腈作为沉淀剂和稀释剂处理房水样品时,同一批次样品的进样响应不稳定,批内数据离散。此外,现有液质联用方法多以纯乙腈或乙腈-甲酸溶液作为高比例有机相流动相,而伊维菌素在电喷雾离子源中主要以与铵离子形成的[m+nh4]+准分子离子形式被检测(现有技术cn105181839a已记载 [m+nh4]+为其检测用母离子,且其形成受离子源条件影响),在梯度洗脱的高有机相阶段,柱内乙酸铵浓度被大幅稀释,铵源不足将导致加合物形成不稳定、响应强度波动;
9、(3)、房水脂溶性内源性成分在常规等度洗脱条件下于色谱柱上累积。 房水基质经蛋白沉淀后,脂溶性内源性成分(如胆固醇酯、磷脂等)留在上清中直接进样,在常规等度高有机相洗脱条件下,此类强保留杂质不能被完全洗脱,在色谱柱上逐渐累积并缓慢释放,连续进样时易出现鬼峰及定量漂移。
10、综上所述,现有技术均以克级固体组织或较大体积血液为检测对象,依赖固相萃取净化路线,尚无针对微量房水基质的伊维菌素专属检测方法,导致伊维菌素眼部药代动力学研究缺乏必要的分析手段。因此,亟需一种能够以微升级房水为检测对象、克服伊维菌素严重吸附问题、灵敏度和准确度满足药代动力学研究要求的伊维菌素定量检测方法。
技术实现思路
1、针对现有技术中缺乏房水基质专属检测方法、伊维菌素在房水中吸附严重、房水基质量少难获得、同批样品进样不稳定等问题,本发明的目的在于提供一种检测房水中伊维菌素含量的液相色谱串联质谱方法,解决伊维菌素在眼部房水中检测方法以及药代动力学数据匮乏的问题。
2、为实现上述目的,本发明第一方面提供一种房水伊维菌素的液相色谱串联质谱检测方法,包括以下步骤:
3、s1、以空白房水与稀释剂混匀,得到空白房水处理液,以所述空白房水处理液为基质配制标准曲线样品及质控样品;
4、s2、样品前处理:向样品中加入内标溶液,混匀后离心,再加入含酸的有机溶剂作为沉淀剂,混匀后离心,取上清液与流动相a混合;
5、s3、液相色谱-串联质谱检测:以流动相a和流动相b对处理后的样品进行梯度洗脱,采用多反应监测模式检测,根据标准曲线以内标法定量计算样品中伊维菌素的含量;
6、所述流动相a为含酸的水溶液,所述流动相b为含铵盐和酸的高比例有机相水溶液。
7、作为优选的技术方案之一,所述沉淀剂为含体积分数0.05% ~ 0.2%甲酸的甲醇,优选含体积分数0.1%甲酸的甲醇。所述流动相a为含体积分数0.05% ~ 0.2%甲酸的4 ~ 6mm乙酸铵水溶液,优选含体积分数0.1%甲酸的5mm乙酸铵水溶液。所述流动相b为含1.5 ~2.5mm乙酸铵和体积分数0.05% ~ 0.2%甲酸的体积分数92% ~ 98%甲醇水溶液,优选含2mm乙酸铵和体积分数0.1%甲酸的体积分数95%甲醇水溶液。
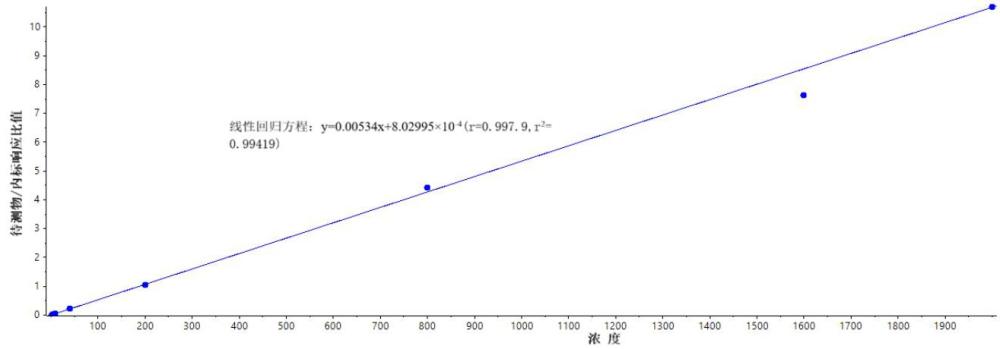
8、作为优选的技术方案之一,所述稀释剂为含1 ~ 2mm乙酸铵和体积分数0.02% ~0.05%甲酸的体积分数65% ~ 75%甲醇水溶液,优选含1.5mm乙酸铵和体积分数0.03%甲酸的体积分数70%甲醇水溶液。所述空白房水与稀释剂的体积比为1:(1 ~ 3),优选1:2。
9、作为优选的技术方案之一,所述内标为多拉菌素。所述内标溶液为多拉菌素的甲醇溶液。
10、作为优选的技术方案之一,所述标准曲线样品及质控样品经工作液稀释制得,所述工作液采用稀释剂2稀释伊维菌素储备液逐级配制;所述稀释剂2为dmso占混合溶剂总体积40% ~ 60%的dmso-甲醇混合溶液,优选dmso与甲醇按体积比1:1混合的溶液;所述伊维菌素储备液的浓度为1 ~ 5mg/ml,优选2.000mg/ml,以甲醇为溶剂。
11、作为优选的技术方案之一,步骤s2中,取20 ~ 50µl样品(优选30µl)于蛋白低吸附管中,加入20 ~ 30µl(优选25µl)浓度为400 ~ 600ng/ml(优选500ng/ml)的内标工作液,涡旋振荡0.5 ~ 2min(优选1min)后于室温条件下以10000 ~ 20000g(优选16000g)离心1 ~2min(优选1min);再加入150 ~ 300µl(优选200µl)沉淀剂,涡旋振荡3 ~ 10min(优选5min)后于室温条件下以10000 ~ 20000g(优选16000g)离心5 ~ 15min(优选10min);取上清液转移至预先加入流动相a的96孔深孔板中,所述上清液与流动相a的体积比为1:(0.8 ~ 1.2),优选1:1;封板后涡旋振荡2 ~ 5min(优选3min)。
12、作为优选的技术方案之一,步骤s3中,色谱柱为氟苯基色谱柱,柱长为30 ~ 100mm(优选50mm),内径为2.0 ~ 2.1mm(优选2.1mm),填料粒径为1.7 ~ 3µm(优选1.7µm);柱温为35 ~ 45℃(优选40℃);流速为0.3 ~ 0.4ml/min(优选0.35ml/min);进样量为5 ~ 20µl(优选10µl);自动进样器温度为4 ~ 10℃(优选5℃)。
13、作为优选的技术方案之一,步骤s3中,梯度洗脱程序为:洗脱起始,流动相a与流动相b的体积比为(20 ~ 40):(60 ~ 80)(优选30:70),并维持0.2 ~ 1min(优选0.40min);随后流动相b的体积占比线性升高至80% ~ 95%(优选90%),并维持0.2 ~ 1min(优选0.40min);再在0.01 ~ 0.1min(优选0.01min)内使流动相b的体积占比降回至60% ~ 80%(优选70%);维持流动相a与流动相b的体积比(20 ~ 40):(60 ~ 80)(优选30:70)直至运行结束;总运行时间为3 ~ 6min(优选4.00min)。
14、作为优选的技术方案之一,步骤s3中,洗针液为甲醇、乙腈、2-丙醇和水按体积比(0.8 ~ 1.2):(0.8 ~ 1.2):(0.8 ~ 1.2):(0.8 ~ 1.2)混合的溶液(优选1:1:1:1),进样前后各洗针5 ~ 10s(优选8s);系统清洗液为体积分数5% ~ 15%(优选10%)的2-丙醇水溶液;阀切换程序为:洗脱起始时阀位于b位(优选0min),0.5 ~ 1.0min(优选0.8min)时切换至a位,2.5 ~ 3.0min(优选2.8min)时切换回b位。
15、作为优选的技术方案之一,步骤s3中,质谱采用三重四极杆质谱仪,电喷雾离子源,正离子模式;离子源温度为240 ~ 280℃(优选260℃);离子化电压为4500 ~ 5500v(优选5500v);雾化气为40 ~ 60psi(优选50psi);脱溶剂气为45 ~ 65psi(优选55psi);气帘气为25 ~ 45psi(优选35psi);碰撞气为6 ~ 12psi(优选9psi);q1分辨率和q3分辨率均为unit。
16、作为优选的技术方案之一,多反应监测的离子对为:伊维菌素892.5→307.3,多拉菌素916.9→331.0;其中伊维菌素的去簇电压为15 ~ 25v(优选18v),碰撞能量为30 ~ 42v(优选36v);多拉菌素的去簇电压为15 ~ 25v(优选19v),碰撞能量为30 ~ 42v(优选35v);二者的驻留时间均为100 ~ 300ms(优选200ms),入口电压均为5 ~ 15v(优选10v),出口电压均为5 ~ 15v(优选10v)。
17、作为优选的技术方案之一,所述标准曲线样品的浓度点为2.000、4.000、8.000、40.000、200.000、800.000、1600.000、2000.000ng/ml;以待测物与内标的响应比值y对应浓度x进行线性回归,权重系数为1/x2,线性范围为2 ~ 2000ng/ml。
18、作为优选的技术方案之一,所述质控样品包括定量下限质控、低浓度质控、中浓度质控1、中浓度质控2和高浓度质控,浓度分别为2.000、6.000、50.000、1000.000、1500.000ng/ml。
19、与现有技术相比,本发明具有如下优点和有益效果:
20、本发明提供的方法仅需微量房水即可完成准确定量,解决了房水样本稀缺的难题。本发明前处理仅需30µl房水样品,突破了现有技术以2 ~ 5g组织为对象、依赖固相萃取的检测模式;并通过空白房水与稀释剂按1:2混匀扩展基质,以极少量房水即可配制全部标准曲线及质控样品,使珍贵的房水样本得以高效利用,眼部药代动力学研究成为可能。同时,解决了伊维菌素在房水中的严重吸附问题。伊维菌素在房水基质中吸附严重,添加bsa、有机试剂、酸或碱并结合低吸附管等常规手段均不能解决吸附所致的数据不稳定问题;本发明采用稀释剂(体积分数70%甲醇水,含1.5mm乙酸铵、体积分数0.03%甲酸)稀释房水、含体积分数0.1%甲酸的甲醇为沉淀剂、蛋白低吸附管承载的配方组合,实现了稳定定量。
21、本发明方法灵敏、专属、稳定且成本低。定量下限达2ng/ml,线性范围2 ~ 2000ng/ml(r2≥0.993);6个不同来源空白房水在待测物及内标保留时间处均无干扰;批内精密度cv为2.08% ~ 9.84%,批间精密度cv为5.14% ~ 8.94%,各项稳定性考察合格;以多拉菌素为非同位素内标,大幅降低成本且保证定量稳定性,可满足房水中伊维菌素药代动力学定量检测需求。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com