
一种用于高电位工作条件的动态重构电化学转化材料及其制备方法和应用
本发明属于电催化材料,具体涉及一种用于高电位工作条件的动态重构电化学转化材料及其制备方法和应用。
背景技术:
1、燃料电池、金属-空气电池等能源转换器件的性能高度依赖高效稳定的氧还原(orr)催化剂,其中fe-n-c基单/双原子催化剂凭借低成本及优异本征活性等性能,是贵金属催化剂极具潜力的替代材料。但现代工业级能源转换器件实际服役过程中,长期处于高电流密度、高电位、活性氧(ros)持续冲击的极端工况,极易引发催化剂fe-nx配位键断裂,进而造成铁原子脱金属流失,最终诱发活性位点不可逆失活,催化性能持续衰减,极大限制催化剂的长效服役能力。
2、该类催化剂失效并非单一过程,而是逐级演进的连锁正反馈链条,首先高电位与ros持续攻击先弱化fe-nx配位键,铁原子脱附流失后在碳载体上留下缺陷;其次碳载体上的缺陷会进一步催化生成更多活性氧,持续侵蚀碳骨架并加剧结构破损,循环往复彻底破坏催化位点。现有改性手段如强化金属配位、碳层包覆、杂原子掺杂等仅仅能够静态延缓衰减,无法实现失活催化位点原位再生;另外少量自修复体系还需要外部试剂、人工触发,难以适配能源转换器件连续阴极高电流密度、高电位、ros持续冲击的运行工况。
3、若直接引入低配位铁作为修复储备,游离铁原子易迁移团聚,还会诱发芬顿副反应加剧ros生成,无法解决长效稳定性难题。针对现有技术中只能被动防护、缺失原位动态修复机制的技术难点,本发明提出储备fe主修复+储备sn辅助维护的双储备协同自修复新思路,依托动态活性催化位点重构机制,从根源切断“配位削弱-脱金属化-缺陷诱发副反应-骨架侵蚀”失效链条,进而突破fe-n-c催化剂长效稳定瓶颈,目前尚没有该方面的相关报道。
技术实现思路
1、本发明的目的在于克服现有技术不足,提供了一种用于高电位工作条件的动态重构电化学转化材料及其制备方法,该电化学转化材料能够实现高电流密度下活性催化位点自修复、结构自稳定及催化性能长效保持,能够作为催化材料适配于锌-空气电池、燃料电池等能源转换器件阴极。
2、本发明为实现上述目的采用如下技术方案:
3、本发明第一方面提供了一种用于高电位工作条件的动态重构电化学转化材料,其作为催化剂体系为核心保护产品,所述电化学转化材料为分区型氮碳复合结构,其中zif-8衍生氮掺杂多孔碳载体上负载fen3-snn4异核双原子主活性位点、低配位储备fe和低配位储备sn,其具体结构组成与功能机制如下:
4、载体骨架:zif-8衍生氮掺杂多孔碳载体,具备高比表面积、丰富碳缺陷与氮锚定位点;
5、负载于载体骨架上的多级金属位点组分及摩尔占比:
6、fen3-snn4异核双原子主活性位点:摩尔占比60mol%~70mol%,作为催化氧还原反应核心活性单元,依靠fe、sn双金属d-p轨道协同提升本征催化活性;
7、低配位储备fe:摩尔占比10mol%~20mol%,作为主修复单元,该低配位储备fe封装于zif-8衍生氮掺杂多孔碳载体内部,用于在fen3配位键断裂、铁原子脱金属流失后,依托zif-8衍生氮掺杂多孔碳载体缺陷诱导的局部电化学驱动力定向迁移补位,重构fen3-snn4异核双原子主活性位点,恢复催化活性;
8、低配位储备sn:摩尔占比10mol%~20mol%,作为辅助维护单元,该低配位储备sn分布于zif-8衍生氮掺杂多孔碳载体外部,用于持续稳定snn4电子调控基底,优化氧气吸附路径,全程抑制活性氧中间体生成与累积,避免zif-8衍生氮掺杂多孔碳载体及fen3-snn4异核双原子主活性位点金属配位键被活性氧腐蚀,防止催化活性位点二次损伤;
9、协同自修复机理:低配位储备fe靶向补位实现失活催化活性位点再生,低配位储备sn同步调控电子环境、阻断活性氧侵蚀路径,二者分级协同构建动态可重构催化体系,用于实现电化学转化材料催化活性位点的原位自修复,有效解决传统fe-n-c催化剂在高电流密度下催化活性不可逆衰减、长效稳定性差的技术瓶颈。
10、本发明第二方面提供上述用于高电位工作条件的动态重构电化学转化材料的制备方法,采用多巴胺包覆-二次热解分区型氮碳合成策略,配套双氰胺梯度补氮调控手段,包含核心步骤s1~s5,各步骤关键工艺参数及物料配比限定如下:
11、步骤s1:将六水合硝酸锌和七水合硫酸亚铁溶于甲醇进行超声后与含有二甲基咪唑的甲醇溶液混合继续超声,再置于恒温烘箱中静置,随后离心、真空干燥得到高fe掺杂量fe-zif-8前驱体;
12、步骤s2:将步骤s1得到的高fe掺杂量fe-zif-8前驱体与双氰胺固体粉末混合均匀并加热升温至900~1100℃进行一次高温热解,形成被氮掺杂碳包裹的极小fe纳米团簇、fe3c或/和feox纳米域的fe@n-c粉末;
13、步骤s3:将步骤s2得到的fe@n-c粉末分散于弱碱性tris-hcl溶液中,再加入多巴胺单体进行自发氧化聚合反应,在fe@n-c颗粒表面形成厚度为2~5nm的聚多巴胺(pda)包覆层得到fe@n-c@pda;
14、步骤s4:将步骤s3得到的fe@n-c@pda浸渍于七水合硫酸亚铁和硫酸亚锡的混合甲醇溶液中,于室温搅拌使fe、sn离子均匀螯合于fe@n-c@pda的聚多巴胺包覆层;
15、步骤s5:将步骤s4中浸渍后的材料置于管式炉中加热升温至700~900℃进行二次高温热解,其中聚多巴胺包覆层碳化为富缺陷的n-c载体,表层fe、sn原位还原并锚定形成fen3-snn4异核双原子主活性位点,内部fe团簇受碳层保护保持储备态得到目标产物fesn-nc催化剂。
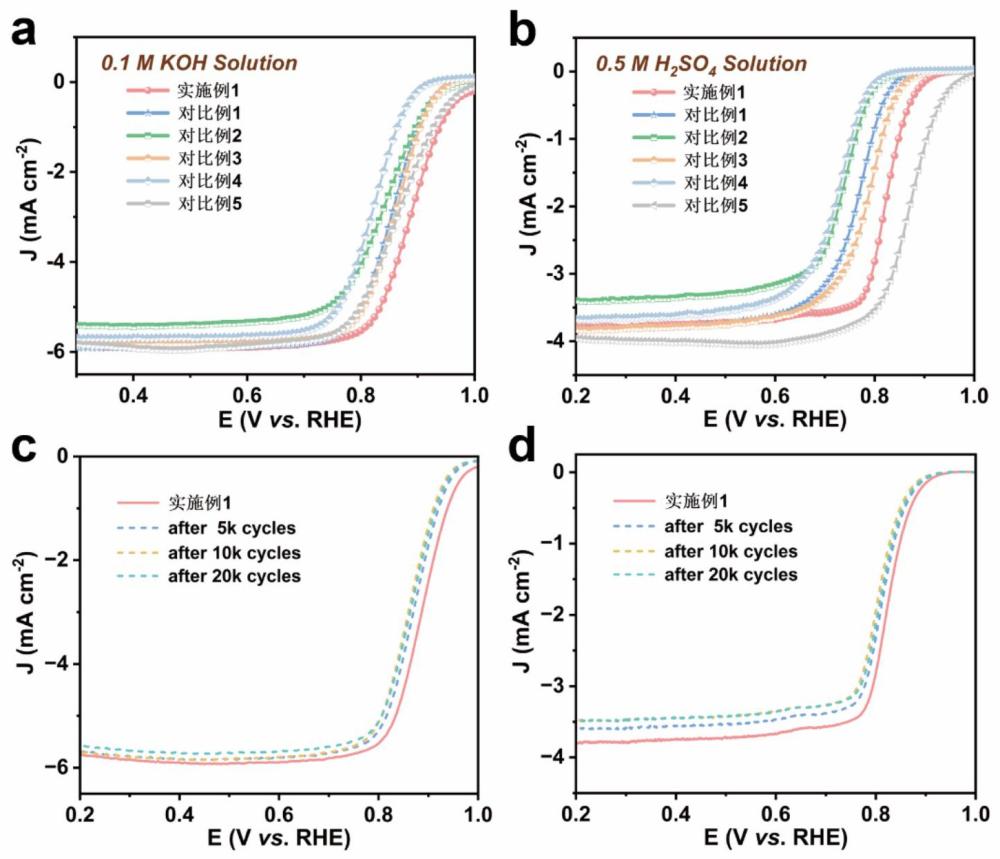
16、进一步限定,步骤s1中所述六水合硝酸锌、七水合硫酸亚铁、二甲基咪唑与甲醇的投料配比为16~20mmol:0.3mmol:70~80mmol:300~400ml;恒温烘箱的温度为30~40℃,恒温烘箱的静置时间为10~15h;离心过程的离心条件为7000~9000rpm离心2~5min;甲醇洗涤2~4次,50~70℃真空干燥10~15h。
17、进一步限定,步骤s2中所述高fe掺杂量fe-zif-8前驱体与双氰胺固体粉末的投料质量比为1:0.7~0.9;高fe掺杂量fe-zif-8前驱体与双氰胺固体粉末混合均匀并装入石英磁舟后置于管式炉中,在高纯n2保护下以8~12℃/min的升温速率加热升温至1000℃保温1~3h,再自然冷却后得到fe@n-c粉末,其中高纯n2的流量为40~60sccm。
18、进一步限定,步骤s3中所述fe@n-c粉末、弱碱性tris-hcl溶液与多巴胺单体的投料配比为200mg:80~120ml:80~120mg,弱碱性tris-hcl溶液的摩尔浓度为10mm,ph=8.5;自发氧化聚合反应的反应条件为30~50℃常压100~300rpm条件下搅拌反应6~10h,8000~10000rpm离心4~6min,去离子水和乙醇各洗2~4次,50~70℃真空干燥10~15h,通过设置自发氧化聚合反应的反应条件确保形成厚度2~5nm分区碳隔离层即聚多巴胺包覆层。
19、进一步限定,步骤s4中所述fe@n-c@pda与七水合硫酸亚铁和硫酸亚锡的混合甲醇溶液的投料配比为200mg:80~120ml,该七水合硫酸亚铁和硫酸亚锡的混合甲醇溶液中七水合硫酸亚铁的浓度为0.8~1.2mmol/l、硫酸亚锡的浓度为0.4~0.6mmol/l;浸渍过程具体为将fe@n-c@pda加入到七水合硫酸亚铁和硫酸亚锡的混合甲醇溶液中,于室温搅拌10~15h使金属离子在聚多巴胺包覆层均匀螯合,7000~9000rpm离心2~5min,甲醇洗涤2~4次,50~70℃真空干燥10~15h。
20、进一步限定,步骤s5中所述二次高温热解的温度为800℃,二次高温热解的升温速率为4~6℃/min,保温时间1~3h,保护气氛为高纯n2,该高纯n2的流量为40~60sccm。
21、本发明第三方面提供上述电化学转化材料的加速降解稳定性评价方法以及在orr反应过程中ros生成及抑制行为,用于验证电化学转化材料双储备协同原位自修复性能:
22、将电化学转化材料调制成电极浆料,分别在0.1m koh碱性电解液、0.5m h2so4酸性电解液中,以200mv/s高扫描速率开展循环伏安加速老化测试;长周期循环过程中,电极表面缺陷引发局部电化学驱动效应,触发碳基底分区低配位储备fe迁移补位重构fen3-snn4异核双原子主活性位点,同时表层功能区低配位储备sn持续发挥电子调控、ros抑制辅助维护作用,完成fen3-snn4异核双原子主活性位点原位自修复;测试设置5000圈、10000圈、20000圈梯度循环周期,通过追踪不同循环圈数下半波电位、极限电流密度变化评估催化剂长效稳定性能。
23、采用原位红外光谱对比测试实施例1与对比例1~4制备的催化剂orr过程的ros演变行为。结果表明,实施例1制备的催化剂凭借fen3-snn4异核双原子主活性位点协同及fe、sn双储备结构电子调控,全程显著抑制活性氧中间体产生与堆积,ros特征信号稳定处于低值;对比例1~4制备的催化剂缺少sn电子调控基底与双储备协同防护,难以阻断orr副反应,反应持续进行时ros不断累积,信号持续升高。过量ros会破坏zif-8衍生氮掺杂多孔碳载体与金属配位结构,造成催化活性位点流失、催化性能快速衰退。该表征从中间体演化与界面防护机制证实,本发明制备的电化学转化材料中双储备协同自修复结构可有效抑制ros腐蚀,大幅提升催化剂的长效稳定性。
24、本发明第四方面提供上述电化学转化材料的应用,限定其用作能源转换器件氧还原阴极催化材料,具体包含两类应用场景:
25、金属-空气电池阴极催化材料,优选为锌-空气电池阴极催化材料;
26、质子交换膜燃料电池阴极催化材料。
27、电化学转化材料在碱性0.1m koh体系半波电位达0.88v,酸性0.5m h2so4体系半波电位达0.825v,兼具优异初始orr活性与长循环自修复稳定能力,替代贵金属pt/c催化剂,具备规模化工业化应用前景。
28、本发明与现有技术相比具有如下优点和有益效果:
29、1.本发明首创承载储备fe的基底功能分区、负载fen3-snn4异核双原子主活性位点与低配位储备sn的外侧功能分区协同构建的分区型氮碳复合结构,区别于常规金属简单共掺杂材料,实现两类储备金属分工协同作用,其中基底分区内低配位储备fe为可封存、可调用修复单元,负责主活性fe位点脱金属失活后定向补位重构fen3-snn4异核位点,直接恢复催化活性位点;外侧分区低配位储备sn作为微环境维护单元,稳定snn4电子调控底座并持续抑制ros累积,分别完成活性恢复与催化微环境长效维护双重功能。厚度2~5nm的pda衍生碳层及聚多巴胺包覆层承担跨分区碳氮源与金属螯合平台作用,二次热解作为分区结构锁定步骤,实现基底分区储备金属与外侧分区活性位点空间隔离,彻底打破单一储备原子无法同步兼顾活性再生与结构防护的技术局限,构建服役缺陷驱动的动态自修复催化体系。
30、2.针对低配位储备fe易团聚、诱发芬顿副反应破坏碳载体的行业固有技术偏见,本发明依靠低配位储备sn电子调控作用实现协同增效效果。低配位储备sn作为p区金属,可与碳骨架、邻近位点发生d-p轨道电荷离域转移,重塑催化剂局域电子结构,一方面降低氧还原反应能垒,推动反应向高效四电子路径进行,从源头减少芬顿反应底物h2o2生成;另一方面构建富电子限域微环境,快速捕获并解离o-o中间体,在低配位储备fe周边形成电子防护墙,切断芬顿反应氧化剂供给渠道。原位红外测试证实,低配位储备sn可强化材料与o-o中间体键合强度,长期压低ros信号水平,让原本易产生副反应的低配位储备fe安全稳定发挥原位修复能力,长周期加速循环后活性衰减微弱,部分区间出现性能小幅回升,长效稳定性远超现有fe基催化剂。
31、3.本发明整套工艺链以双氰胺、多巴胺包覆、fe/sn表层螯合、二次高温热解四步骤协同配合,各工序独立发挥作用并递进完成分区结构精准构筑。其中双氰胺并非单纯提升碳载体总氮含量,而是一次高温热解构建氮梯度功能分区碳基底,依靠大量氮缺陷锚定内嵌fe团簇、fe3c、feox并配位限域,常温下将fe维持为低活性储备相,抑制金属团聚与芬顿副反应;同时强化该碳分区与pda修饰层界面相容性,保障金属离子均匀螯合负载。pda层作为fe、sn离子均匀螯合平台,二次高温热解时固化“内部储fe、表层载主位点与储备sn”的分区形态,避免高温下金属跨层混杂。整套工艺可稳定控制主活性位点、两类储备金属摩尔占比,解决传统热解金属配位不均、批次重复性差的问题,同步提升酸碱介质orr活性、自修复能力与工业化适配性。
32、4.本发明借助厚度2~5nm跨分区碳隔离层即聚多巴胺包覆层对低配位储备fe实现常态物理隔绝,使低配位储备fe兼具可控封存、按需调用特性,完善双储备协同长效防护体系。常态下碳隔离层阻隔电解液与活性氧,让碳基底分区内储备fe保持低活性“假死态”,抑制金属团聚与芬顿腐蚀;长周期电化学循环引发fen3配位断裂、fe流失并生成界面缺陷梯度后,电化学驱动力促使碳基底分区封存的低配位fe向表层功能区定向迁移,与表层碳氮缺陷重新配位,原位重建fen3-snn4异核双原子主活性位点,可逆恢复半波电位与极限电流密度。搭配低配位储备sn持续调控电子环境、阻断ros持续侵蚀,形成“储备fe修复位点、储备sn防护微环境”双重长效保障,在0.1m koh、0.5m h2so4电解液中分别实现0.88v、0.825v优异半波电位,经200mv/s高扫速20000圈加速老化后性能衰减幅度远低于无储备、单一储备对照样品。
33、5.本发明依托多热解参数协同调控与非平衡态动力学冻结效应,精准可控制备功能分区均匀的催化材料,稳定实现fen3-snn4异核双原子主活性位点60mol%~70mol%、低配位储备fe 10mol%~20mol%、低配位储备sn 10mol%~20mol%的最优配比。梯度氮碳基底分区与pda衍生氮碳表层分区形成空间分隔屏障,天然阻隔储备金属与主活性位点无序混杂,多级碳缺陷同时作为低配位储备fe定向迁移重构的内源驱动力,保障自修复过程有序进行。传统催化剂仅依靠静态配位强化、表面包覆被动延缓性能衰减,无法解决位点不可逆损伤问题,本发明将催化剂设计思路升级为可损伤、可调用、可重构的动态自修复体系,把服役过程产生的缺陷、电势梯度转化为自修复驱动力,该动态催化设计范式为各类电催化长效稳定材料开发提供全新思路,具备突出学术创新价值与工程应用前景。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com