
一种简便高效合成霉酚酸酯EP杂质C的方法与流程
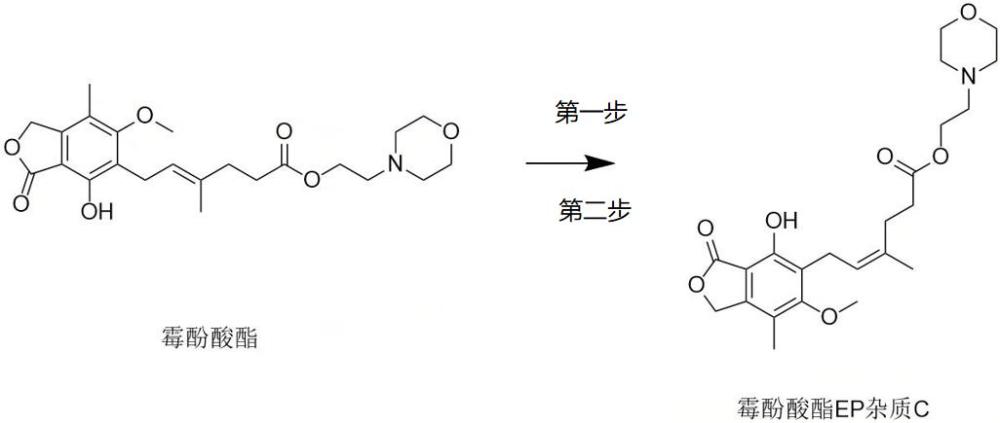
本发明涉及药物合成,具体涉及一种简便高效合成霉酚酸酯ep杂质c的方法。
背景技术:
1、霉酚酸酯(mycophenolate),化学名为2-(4-吗林代乙基)-(4e)-6-(1,3-二氢-4-羟基-6-甲氧基-7-甲基-3-氧代-5-异苯并呋喃基)-4-甲基-4-己酸,别名为麦考酚酸酯。其化学式为c23h31no7,分子量为433.50。作为一种前体药物,霉酚酸酯口服后在体内迅速水解为活性成分霉酚酸(mpa)。其作用机制具有高度选择性:它能非竞争性、可逆性地抑制次黄嘌呤单核苷酸脱氢酶(impdh),从而阻断淋巴细胞内鸟嘌呤核苷酸的经典合成途径。由于t细胞和b细胞的增殖高度依赖此途径,而其他细胞具有补救合成途径,因此,霉酚酸酯能精准地抑制淋巴细胞的增殖与功能,发挥强大的免疫抑制作用。基于这一特性,霉酚酸酯于1995年在美国获批上市,在临床上广泛用于预防肾脏、心脏等同种异体移植术后的急性器官排斥反应,通常与环孢素和皮质类固醇等药物联合应用。
2、药物质量作为衡量药物品质的关键要素,一直以来都是医药领域关注的核心焦点。杂质在药物中的存在,犹如一颗隐藏的“定时炸弹”,一旦其含量超过规定的限量,便会引发一系列不良后果,例如导致药物的理化性质发生改变,影响药物的疗效。更为严重的是,杂质增多会显著增加药物的毒副作用,给患者带来额外的风险。鉴于杂质对药物质量的严重影响,药物的杂质检查成为了控制药物纯度、提高药品质量不可或缺的重要环节,从而确保每一批药物都符合质量标准,保障用药群众的健康和生命安全。作为一款成熟的药物霉酚酸酯的质量标准在欧洲药典有所记载,并且欧洲药典公布了霉酚酸酯合成过程中多个相关杂质,其霉酚酸酯ep杂质c便被收录其中,而霉酚酸酯ep杂质c是霉酚酸酯的z型顺式异构体,用于药企、检测机构的药物质量研究,标定药品中该异构体的含量,控制成品药的杂质限度。
3、目前大多数的文献或者专利均是研究制备霉酚酸酯,但是现有文献或者专利没有记载对霉酚酸酯ep杂质c的合成进行专门的报道。鉴于该霉酚酸酯ep杂质c的制备和研究对霉酚酸酯原料药和制剂工艺研究及质量控制有着非常重要的意义,亟待开发一种简单、高效制备霉酚酸酯ep杂质c的方法,来填补该领域的空白。
技术实现思路
1、为了克服现有技术的不足,本发明提供一种简便高效合成霉酚酸酯ep杂质c的方法,解决上述传统的问题,该合成方法能够简单高效地将霉酚酸酯原料药转换为霉酚酸酯ep杂质c,便于作为霉酚酸酯检测用的对照品。
2、本发明采用如下技术方案实现:
3、一种简便高效合成霉酚酸酯ep杂质c的方法,包括如下步骤:
4、s1:以霉酚酸酯为起始原料,与四丁基三溴化铵(tbabr3)反应,生成化合物1;
5、s2:在光照和催化剂的条件下,将步骤s1所得的化合物1与乙烯气体发生卤素交换反应,得到霉酚酸酯ep杂质c。
6、第一步、第二步的反应式分别如下式ⅰ和式ⅱ所示:
7、
8、式ⅰ
9、
10、式ⅱ
11、化合物1的分子式为c22h28br2no7,分子量 593.28,该化合物可以分为左侧母核片段、中间多溴取代烷基链、右侧酯基-吗啉侧链三个部分:左侧母核:是一个异苯并呋喃酮结构(五元内酯环并苯环),苯环上的取代分别为:4位甲基、7位甲氧基、5位羟基、苯环同时并合内酯环(内酯羰基位于1位),侧链连接在苯环6位;中间烷基侧链:从苯环侧链出发依次为:亚甲基-ch2- → 1个手性碳,连溴br → 偕二溴取代碳(同时连1个甲基) →亚丙基(三个碳的烷基链);右侧端基:烷基链末端连接酯羰基,经酯键连接2-吗啉基乙酯结构。
12、优选地,在步骤s1中,霉酚酸酯与四丁基三溴化铵的摩尔比为1:(1.1-1.3),如1:1.1、1:1.15、1:1.2、1:1.25、1:1.3等。
13、优选地,在步骤s2中,化合物1与催化剂的摩尔比为1:(0.03-0.11),如1:0.03、1:0.05、1:0.07、1:0.09、1:0.10、1:0.11等。
14、优选地,所述催化剂为cspbbr3,cspbbr3作为光催化材料,依托自身优异的光物理特性,实现高效的光能转化与催化反应的作用。
15、优选地,在步骤s2中,乙烯气体的通入速率为5-10 ml/min,有利于控制卤素交换反应的反应速率。
16、优选地,步骤s1的具体步骤为:将霉酚酸酯溶于第一有机溶剂中,在第一温度下加入四丁基三溴化铵(tbabr3),随后,在室温下,搅拌反应3.8-4.2h,优选4h,反应完毕后,用10wt%的na2s2o3溶液淬灭反应,加入50 ml蒸馏水后萃取分液,收集有机相,干燥浓缩,得到的化合物1,无需纯化直接进行下一步。
17、在该步骤中,四丁基三溴化铵(tbabr3)本身对富电子芳环(如本反应底物霉酚酸酯结构中的酚羟基取代苯环)的溴代具有优秀的位置选择性,该工艺通过先低温加试剂、再室温反应的控温策略,进一步控制了溴的释放速率,能精准生成目标二溴代产物(即化合物1),减少过度溴代等副反应,无需额外纯化即可投入下一步,简化了合成流程;反应后仅需硫代硫酸钠淬灭、简单萃取分液干燥浓缩就可得到符合下一步要求的原料,省去了柱层析、重结晶等复杂纯化步骤,减少了产物损失,缩短了合成周期,也降低了溶剂等原材料消耗,对工艺合成杂质对照品来说,兼顾了效率与成本;全程在低温到室温区间进行,不需要高温高压等严苛条件,避免了底物霉酚酸酯的结构分解,也减少了高温下可能产生的额外杂质,能保证目标杂质化合物1的结构完整性,满足后续作为杂质对照品的纯度要求。
18、优选地,所述第一有机溶剂为二氯甲烷、二氯乙烷、四氢呋喃、二氧六环、乙腈中的一种或两种以上,所述霉酚酸酯与第一有机溶剂的投料比例为1g:(10-20)ml,如1:10、1:11、1:12、1:13、1:14、1:15、1:16、1:17、1:18、1:19、1:20等。
19、优选地,第一温度为0-15℃,如0℃、2℃、4℃、6℃、8℃、10℃、12℃、14℃、15℃等。
20、优选地,步骤s2的具体步骤为:将化合物1溶于第二有机溶剂中,加入催化剂,持续通入乙烯气体,在10 w led白灯照射下,室温反应5.8-6.2h,优选6h,反应结束后,停止通入乙烯,再对反应液进行过滤和浓缩,接着,经柱层析分离,得霉酚酸酯ep杂质c。
21、在该步骤中,该步骤s2在室温下进行反应,不需要高温或低温,这不仅节省了能源,还降低了对反应设备的要求,减少了因极端温度可能导致的副反应发生概率;反应结束后的后处理步骤主要为过滤、浓缩和柱层析分离,这些都是有机合成中常见且相对成熟的操作,易于掌握和实施;反应时间为5.8-6.2h,优选6h,这个反应时长既保证了反应有足够的时间进行完全,又不会使反应过程过于冗长,提高了实验效率。
22、优选地,所述第二有机溶剂为二氯甲烷、乙酸乙酯、乙腈、四氢呋喃和甲醇中的一种或两种以上,所述霉酚酸酯与第二有机溶剂的投料比例为1g:(10-20)ml,如1:10、1:11、1:12、1:13、1:14、1:15、1:16、1:17、1:18、1:19、1:20等。
23、相比现有技术,本发明的有益效果在于:
24、1、本发明的方法具有操作简单、物料易得及成本低廉的优点,制备得到的霉酚酸酯ep杂质c纯度高,无明显杂质点,符合杂质对照品要求,可作为霉酚酸酯杂质标准品应用于霉酚酸酯杂质的定性、定量研究和检测,对霉酚酸酯原料药及其相关制剂的质量控制具有一定的意义。
25、2、本发明的方法以霉酚酸酯原料药为起始原料,与四丁基三溴化铵反应生成化合物1;随后,化合物1在催化剂cspbbr3的作用下,在光照下与乙烯气体发生卤素交换反应,最终生成霉酚酸酯ep杂质c。在合成过程中操作简单、物料易得,为霉酚酸酯原料药及其制剂的杂质分析及研究提供便利。
26、3、本发明的方法以霉酚酸酯直接作为起始原料,无需提前进行复杂的基团保护与脱保护操作,大幅缩短合成路径。选用的四丁基三溴化铵(tbabr3)是性能稳定的固体溴化试剂,无毒且易溶于二氯甲烷、乙腈等常用有机溶剂,能精准实现选择性溴代,避免过度溴代副反应,高效得到中间体化合物1,反应操作简便、选择性优异。
27、4、本发明的方法的光照条件可直接引发卤素的自由基均裂,在温和条件下启动卤素交换反应,无需高温高压等极端反应环境,搭配适配的催化剂即可高效活化反应位点,大幅降低副反应发生概率,提升反应转化效率。该卤素交换反应体系操作便捷,产物后处理简单,能有效减少杂质生成。
28、5、本发明的方法整条合成路线仅需两步反应,流程简便高效,避免了多步合成带来的物料损耗,最终产物收率与纯度表现优异,既适配实验室小量制备杂质对照品的需求,也具备放大生产的可行性,能很好满足药物研发中霉酚酸酯ep杂质c的制备需求。
版权声明:本站专利文献数据主要来源于国家知识产权局等公开渠道,由 技术新讯 进行整理汇编。页面设计及数据汇编的著作权归本站所有。全部内容仅供个人学习、科研评估与技术交流参考,严禁用于任何商业用途(包括但不限于直接生产制造、技术转让、倒卖数据等)。
免责条款:专利技术具有时效性,本站不对资料的绝对准确性、完整性和可实施性提供任何明示或暗示的担保。因参考本站内容造成的直接或间接损失,本站不承担相关法律责任。若您认为本站内容有侵权问题,请及时提供权属证明与我们联系,本站将在核实后依法处理。反馈意见:yyfuon@163.com